

Wichtigster Entscheidungsbaum
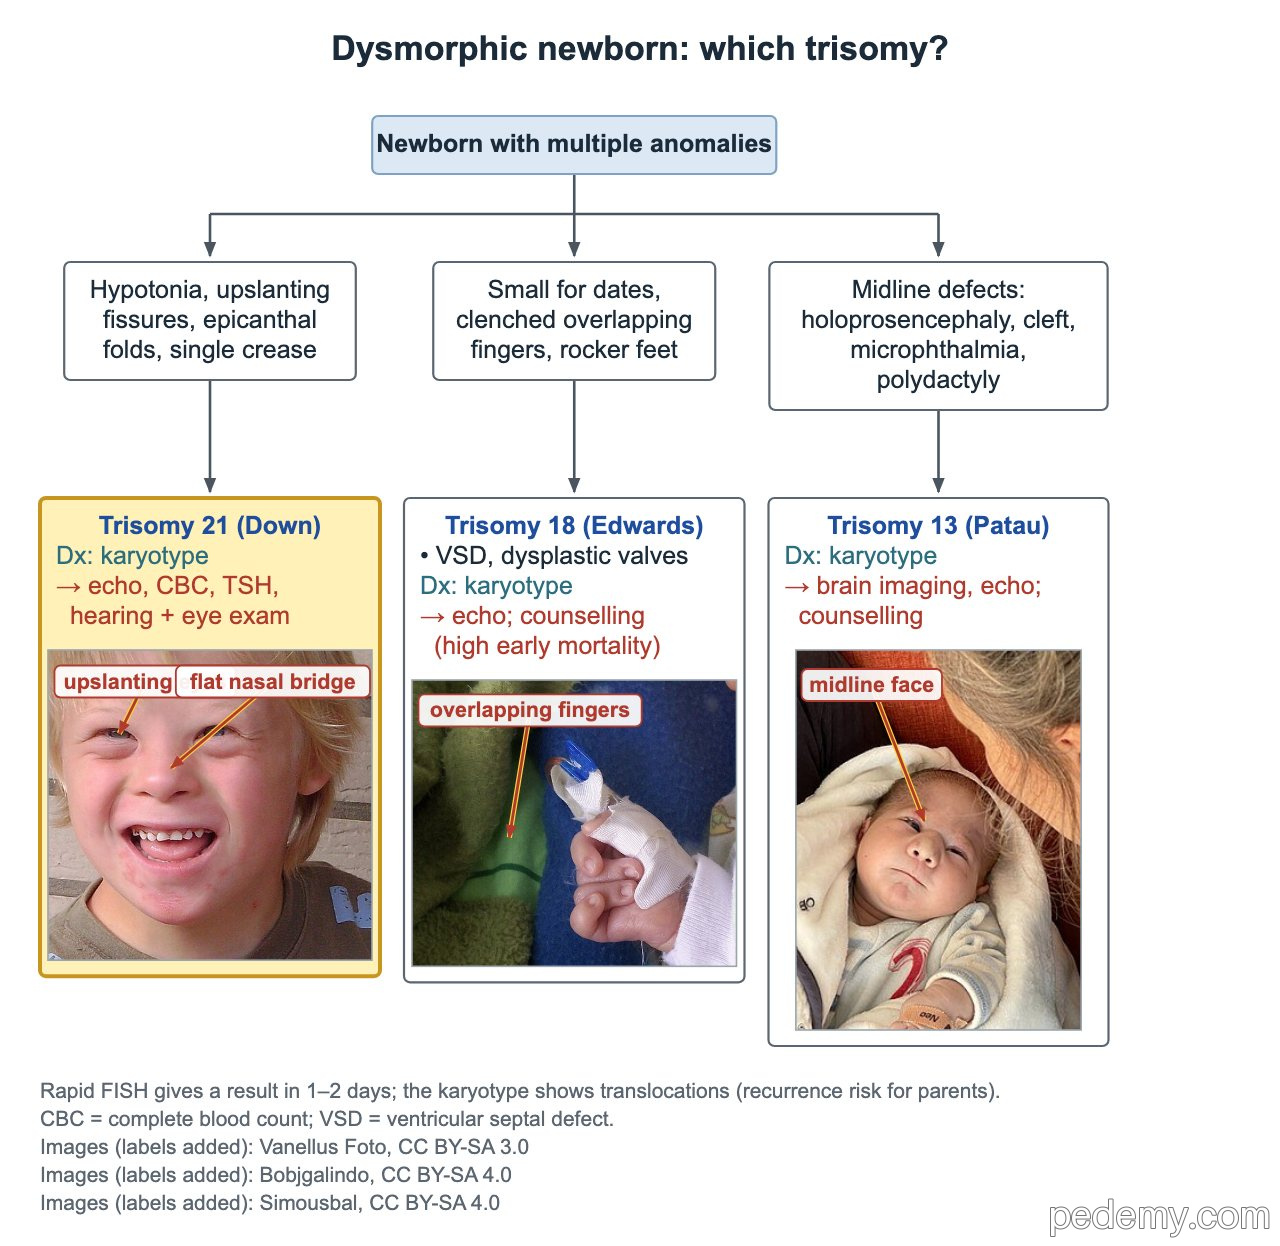
Dysmorphes Neugeborenes: welche Trisomie?
Das Wichtigste
- Down-Syndrom: etwa 95% freie Trisomie 21 durch meiotische Non-Disjunction; Wiederholungsrisiko etwa 1% (oder das altersbedingte mütterliche Risiko, falls höher).
- Robertson-Translokation (etwa 3–4%): Karyotyp beider Eltern; ein Elternteil mit 21;21-Translokation → praktisch 100% der lebend geborenen Kinder.
- Jedes Neugeborene mit Down-Syndrom braucht eine Echokardiographie, auch ohne Herzgeräusch; TSH mit 6 Monaten, 12 Monaten, dann jährlich.
- Turner-Syndrom: 45,X oder Mosaik, etwa 1 von 2,000–2,500 Mädchen; nicht mit dem mütterlichen Alter verknüpft; der Karyotyp bestätigt.
- 22q11.2-Deletion: etwa 90% de novo; ein betroffener Elternteil vererbt sie an 50% der Kinder; später Schizophrenierisiko.
- Prader-Willi = Verlust des väterlichen 15q11–q13; Angelman = Verlust des mütterlichen UBE3A; die Methylierungsanalyse ist der erste Test.
- Fragiles X: CGG-Expansion in FMR1; Testung mittels CGG-Repeat-Analyse (PCR mit Southern Blot), nicht mit Mikroarray.
Welche Trisomie? Trisomie 21, 18 und 13
Jede häufige Trisomie hat ein erkennbares Muster beim Neugeborenen. Alle drei werden per Karyotyp bestätigt; eine Schnell-FISH liefert ein Ergebnis in 1–2 Tagen, aber nur der Karyotyp zeigt eine Translokation.
| Trisomie | Hinweise beim Neugeborenen | Wichtige Assoziationen |
|---|---|---|
| 21 (Down) | Hypotonie, aufwärts gerichtete Lidachsen, Epikanthus, flache Nasenwurzel, Vierfingerfurche, Brushfield-Flecken | AV-Kanal, VSD, ASD, Fallot-Tetralogie; Duodenalatresie; Leukämie; Hypothyreose |
| 18 (Edwards) | Wachstumsrestriktion, geballte Fäuste mit überlappenden Fingern, hypoplastische Nägel, Tintenlöscherfüße | VSD (am häufigsten) und multiple dysplastische Klappen; hohe Frühsterblichkeit |
| 13 (Pätau) | Mittelliniendefekte: Holoprosenzephalie, Lippen-Kiefer-Gaumen-Spalte, Mikrophthalmie; Polydaktylie | Bildgebung des Gehirns und Echokardiographie; hohe Frühsterblichkeit |
Down-Syndrom: Mechanismus und Wiederholungsrisiko
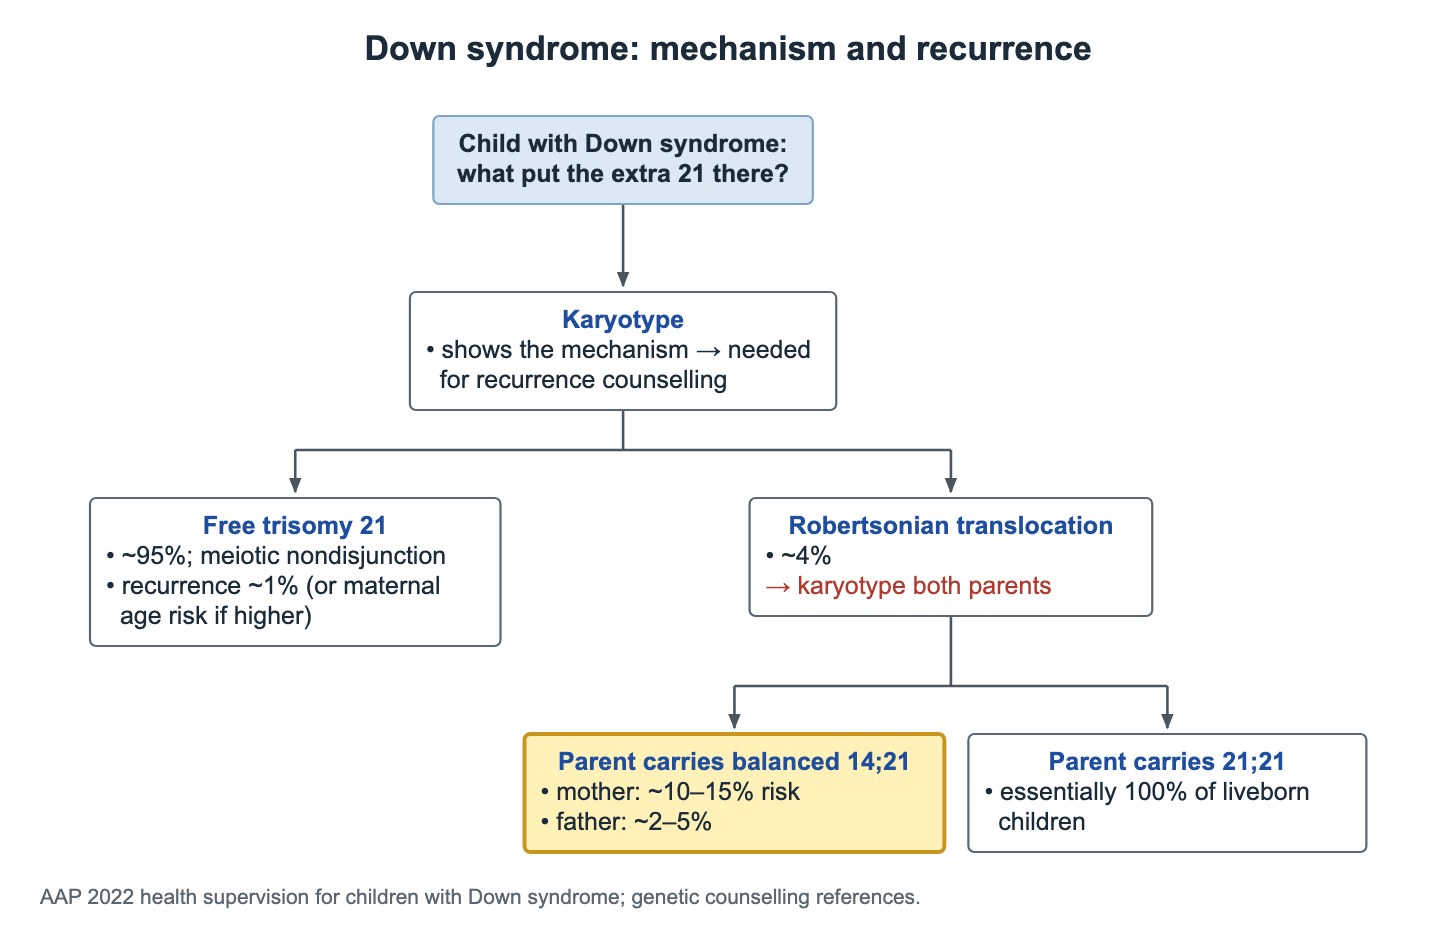
Vor einer Beratung zum Wiederholungsrisiko ist ein Karyotyp (Chromosomenanalyse) nötig, weil er zeigt, wie das zusätzliche Material von Chromosom 21 entstanden ist. Mikroarray und FISH können zusätzliches 21-Material zeigen, aber keine balancierte Translokation.
Ein Down-Syndrom kann durch freie Trisomie 21, eine Translokation mit zusätzlichem Material von Chromosom 21 oder ein Mosaik entstehen.
- Freie Trisomie 21: etwa 95%, durch meiotische Non-Disjunction. Die Karyotypen der Eltern sind normal; das Wiederholungsrisiko beträgt etwa 1% oder das altersbedingte mütterliche Risiko, falls dieses höher ist.
- Robertson-Translokation: etwa 3–4% der Fälle. Karyotyp beider Eltern, um einen balancierten Träger zu finden und das Wiederholungsrisiko festzulegen.
- Mutter trägt eine balancierte 14;21-Translokation: Risiko etwa 10–15%.
- Vater trägt eine balancierte 14;21-Translokation: deutlich niedriger, wenige Prozent.
- Ein Elternteil trägt eine balancierte 21;21-Translokation: praktisch 100% der lebend geborenen Kinder haben ein Down-Syndrom.
Down-Syndrom: was wann kontrollieren
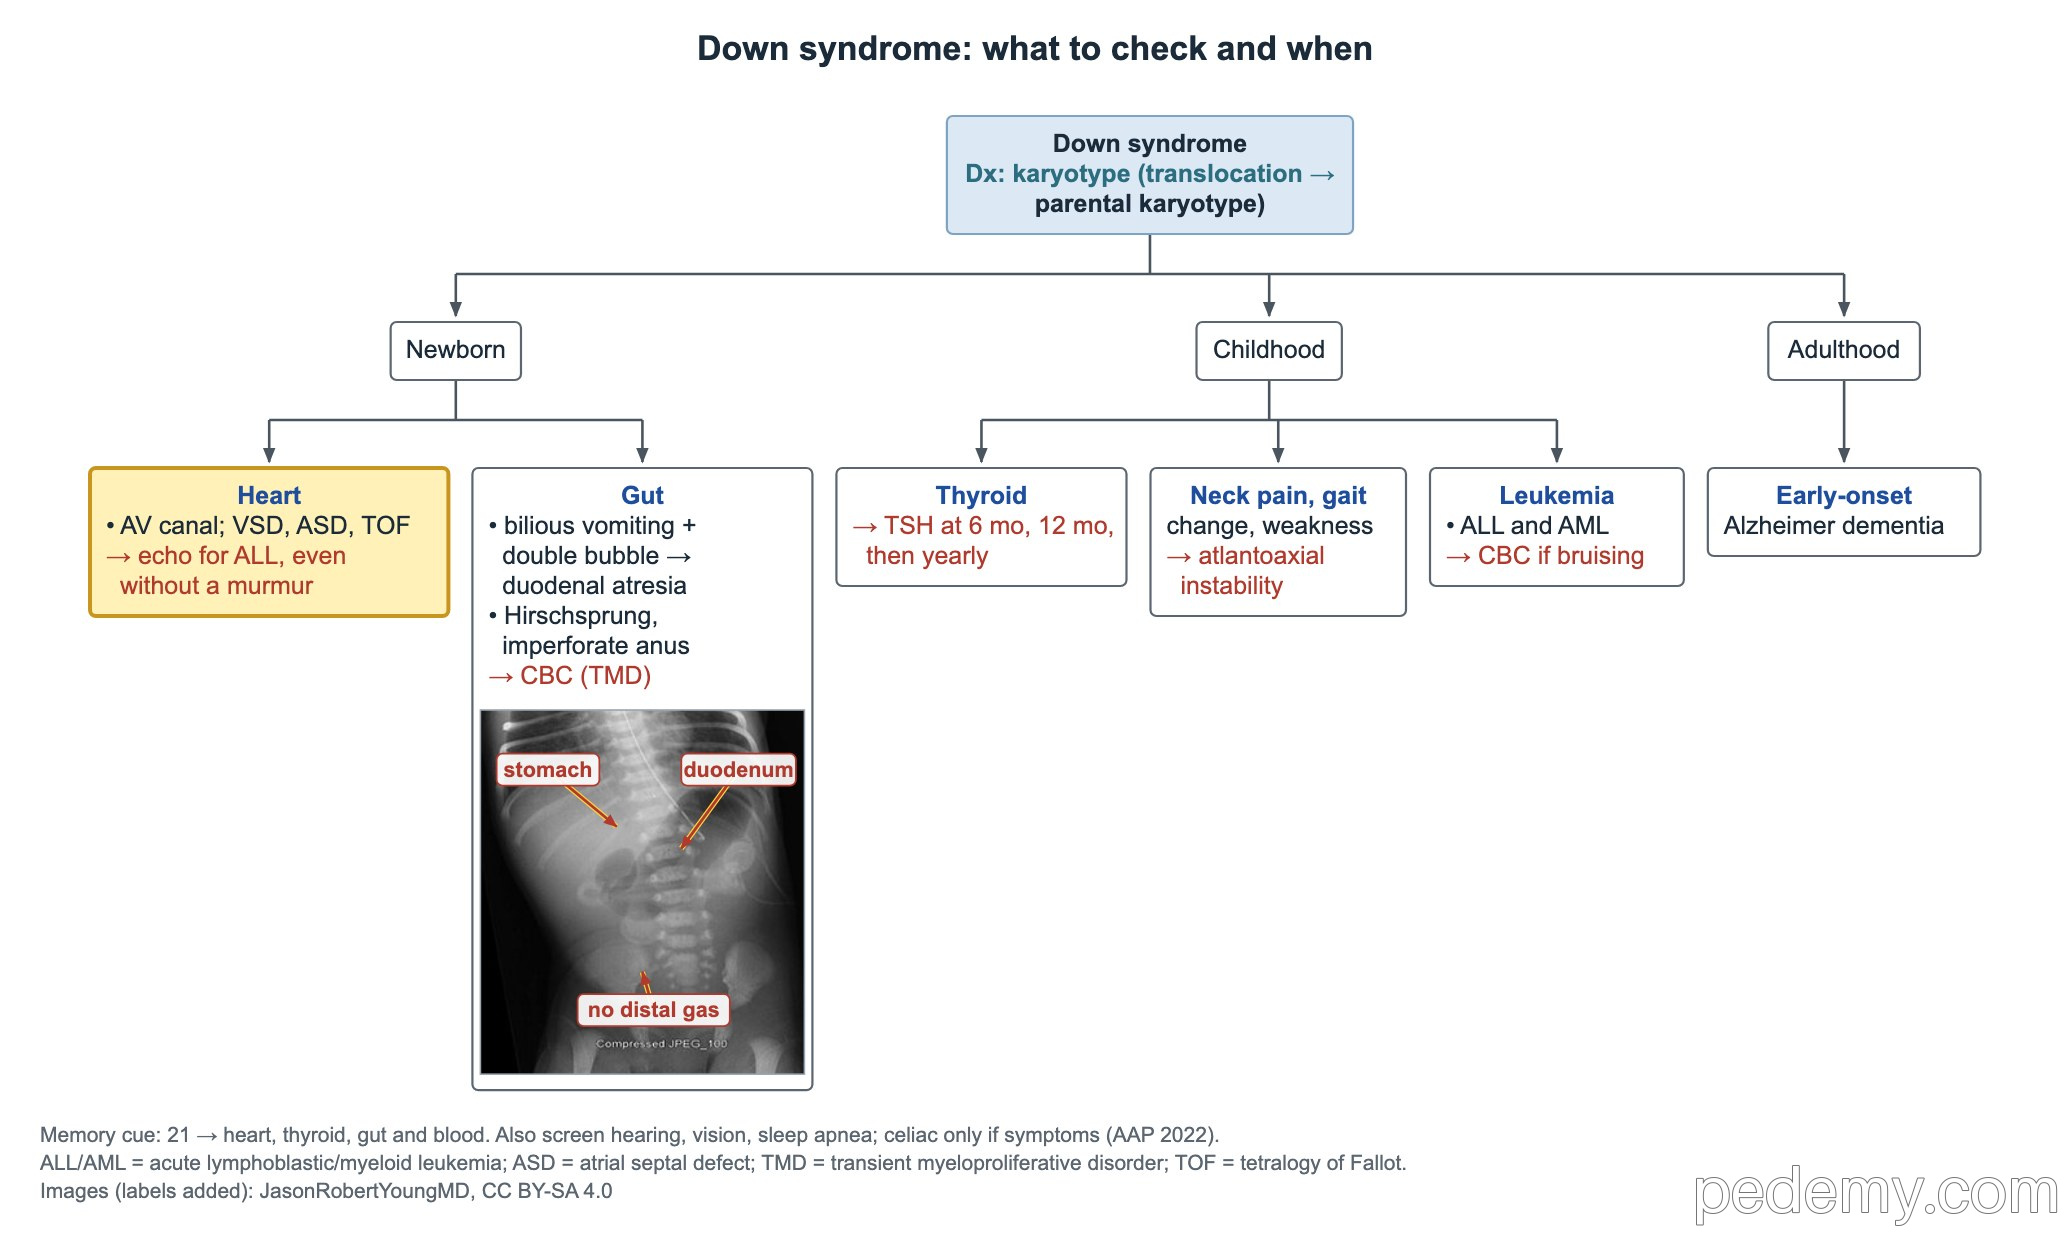
Etwa die Hälfte der Kinder mit Down-Syndrom hat einen Herzfehler, und viele haben anfangs kein Herzgeräusch; daher braucht jedes Neugeborene eine Echokardiographie, beurteilt von einem Kinderkardiologen. Der AV-Kanal ist der klassische Befund; VSD, ASD und Fallot-Tetralogie kommen ebenfalls vor.
- Darm: Duodenalatresie (galliges Erbrechen, Double-Bubble im Röntgen), Morbus Hirschsprung, Analatresie, Reflux und später Zöliakie.
- Zöliakie: Testung mit tTG-IgA plus Gesamt-IgA, wenn Symptome wie schlechte Gewichtszunahme oder weiche Stühle auftreten (die AAP rät seit 2022 nicht mehr zum routinemäßigen Screening ohne Symptome).
- Blut: Blutbild beim Neugeborenen. Die transiente abnorme Myelopoese (Blasten im Blut, pustulöser Ausschlag, große Leber) bildet sich meist bis etwa 3 Monate zurück, erhöht aber das spätere Risiko einer akuten megakaryoblastären Leukämie.
- Das Leukämierisiko ist erhöht; ALL ist insgesamt die häufigste Leukämie, AML ist besonders in der frühen Kindheit häufig.
- Schilddrüse: Neugeborenenscreening, dann TSH mit 6 Monaten, 12 Monaten und jährlich, vor allem wegen Hypothyreose.
- Hals: atlantoaxiale Instabilität. Keine routinemäßigen HWS-Röntgenaufnahmen bei Beschwerdefreiheit; Nackenschmerz, Gangveränderung oder Schwäche → Aktivität beenden und dringlich HWS-Röntgen in Neutralstellung, dann MRT.
- Außerdem Hören, Sehen und Schlafapnoe prüfen; eine früh beginnende Alzheimer-Krankheit ist ein Risiko im späteren Leben.
Herzfehler und Calcium: Williams oder 22q11.2-Deletion
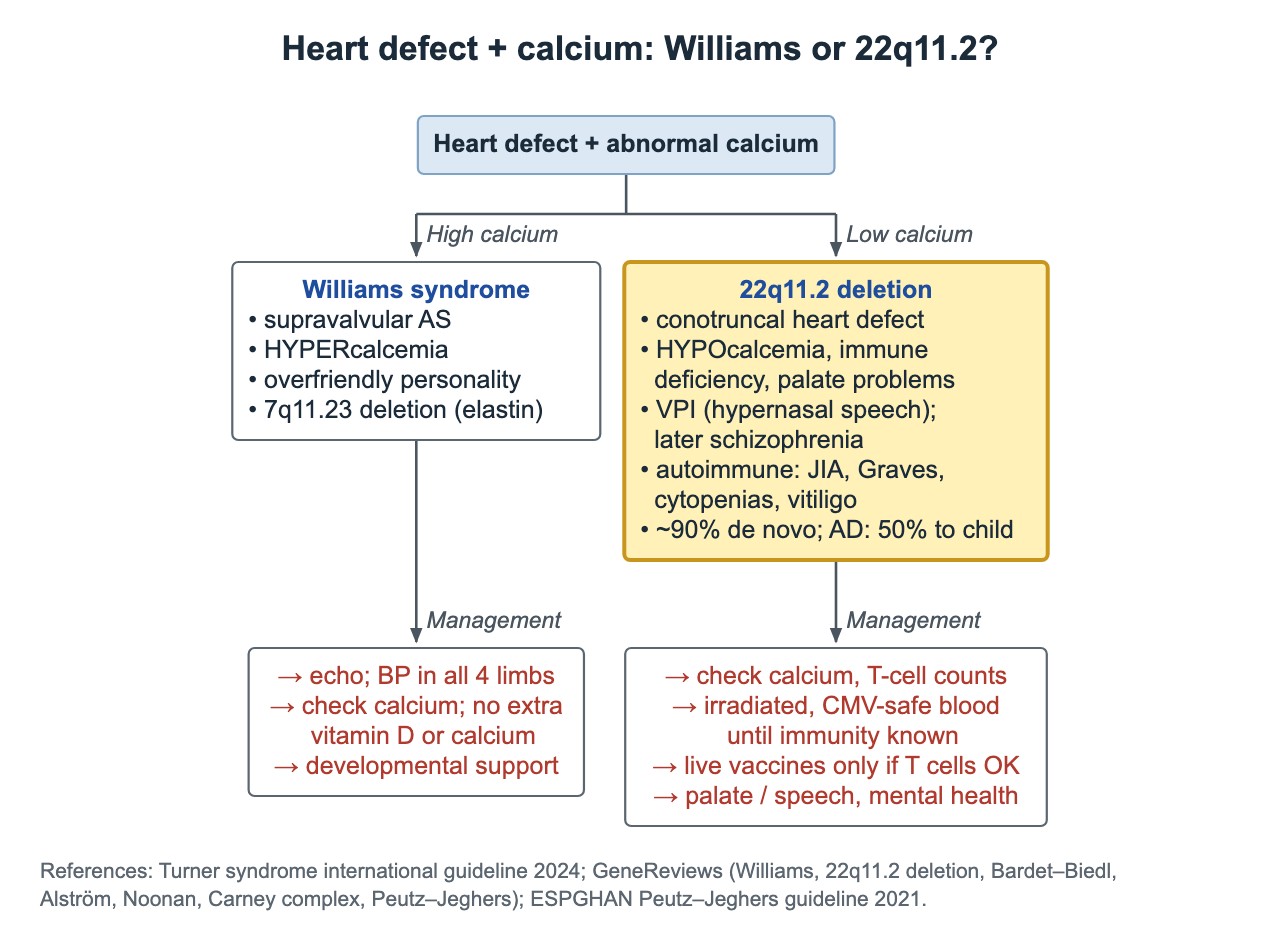
Die 22q11.2-Deletion ist autosomal-dominant: etwa 90% der Deletionen sind neu (de novo), und ein betroffener Elternteil vererbt sie an 50% der Kinder.
| Merkmal | Williams-Syndrom | 22q11.2-Deletion |
|---|---|---|
| Deletion | 7q11.23, umfasst ELN (Elastin) | 22q11.2 |
| Calcium | Hoch | Niedrig |
| Herz | Supravalvuläre Aortenstenose | Konotrunkale Fehlbildungen |
| Weitere Hinweise | Periorbitale Fülle, sternförmige Iris, übermäßig freundliche Persönlichkeit | Immundefekt, Gaumenprobleme, velopharyngeale Insuffizienz (nasale Sprache) |
| Spätere Risiken | Hypertonie | Schizophrenie; Autoimmunität: juvenile Arthritis, Morbus Basedow, Zytopenien, Vitiligo |
| Management | Echokardiographie; Blutdruck an allen 4 Extremitäten; kein zusätzliches Vitamin D oder Calcium | Calcium und T-Zell-Zahlen prüfen; bestrahlte, CMV-sichere Blutprodukte, bis die Immunität bekannt ist; Lebendimpfstoffe nur bei ausreichenden T-Zellen |
Prader-Willi, Angelman und Fragiles X
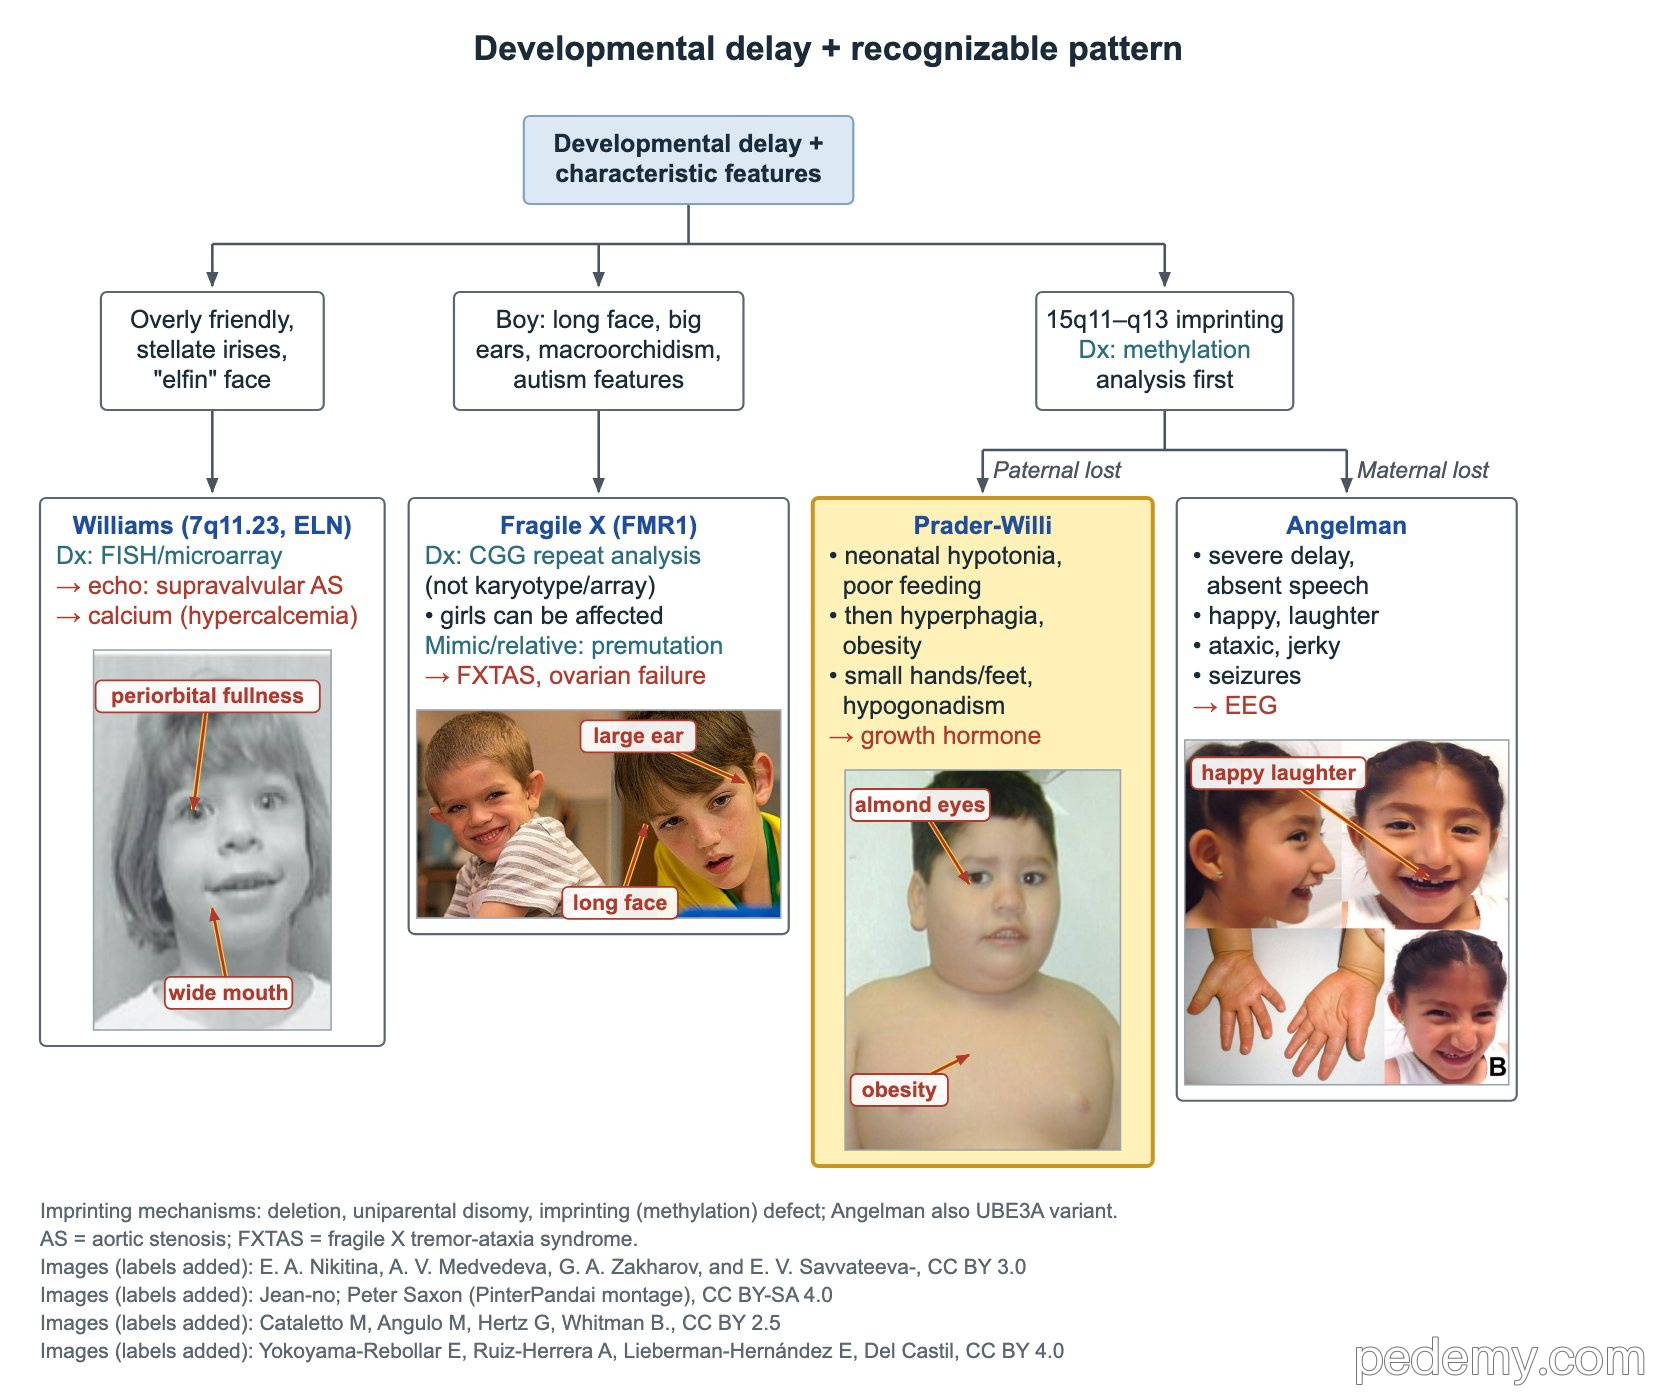
Prader-Willi- und Angelman-Syndrom betreffen beide die geprägte Region 15q11–q13. Welche elterliche Kopie verloren ist, entscheidet über das Syndrom. Die Methylierungsanalyse ist der erste Test, weil sie Deletion, uniparentale Disomie und Imprintingdefekte erfasst.
- Fragiles X: CGG-Repeat-Expansion in FMR1; die Vollmutation führt zu Hypermethylierung und Stilllegung des Gens.
- Jungen: Intelligenzminderung, langes Gesicht, große Ohren, Gelenkhypermobilität, große Hoden nach der Pubertät; ein Mitralklappenprolaps kann einen Klick verursachen.
- Auch Mädchen können betroffen sein.
- Prämutationsträger: Mütter haben ein Risiko für primäre Ovarialinsuffizienz; ältere Träger ein Risiko für das Fragiles-X-assoziierte Tremor-Ataxie-Syndrom (FXTAS).
- Diagnose: FMR1-CGG-Repeat-Analyse mittels PCR mit Southern Blot.
| Merkmal | Prader-Willi | Angelman |
|---|---|---|
| Verlorene Kopie | Väterliches 15q11–q13 | Mütterliches 15q11–q13 (UBE3A) |
| Mechanismen | Deletion, maternale uniparentale Disomie, Imprintingdefekt | Deletion, paternale uniparentale Disomie, Imprintingdefekt, UBE3A-Variante |
| Säuglingsalter | Schwere Hypotonie, schwaches Saugen und Trinkprobleme | Entwicklungsverzögerung |
| Später | Hypothalamische Hyperphagie und Adipositas, kleine Hände und Füße, Hypogonadismus, mandelförmige Augen | Schwere Behinderung, fehlende Sprache, fröhliches Wesen mit häufigem Lachen, ruckartige ataktische Bewegungen, Krampfanfälle |
| Therapeutischer Kernpunkt | Wachstumshormon | EEG und Anfallsbehandlung |
Turner-Syndrom und andere Aneuploidien der Geschlechtschromosomen
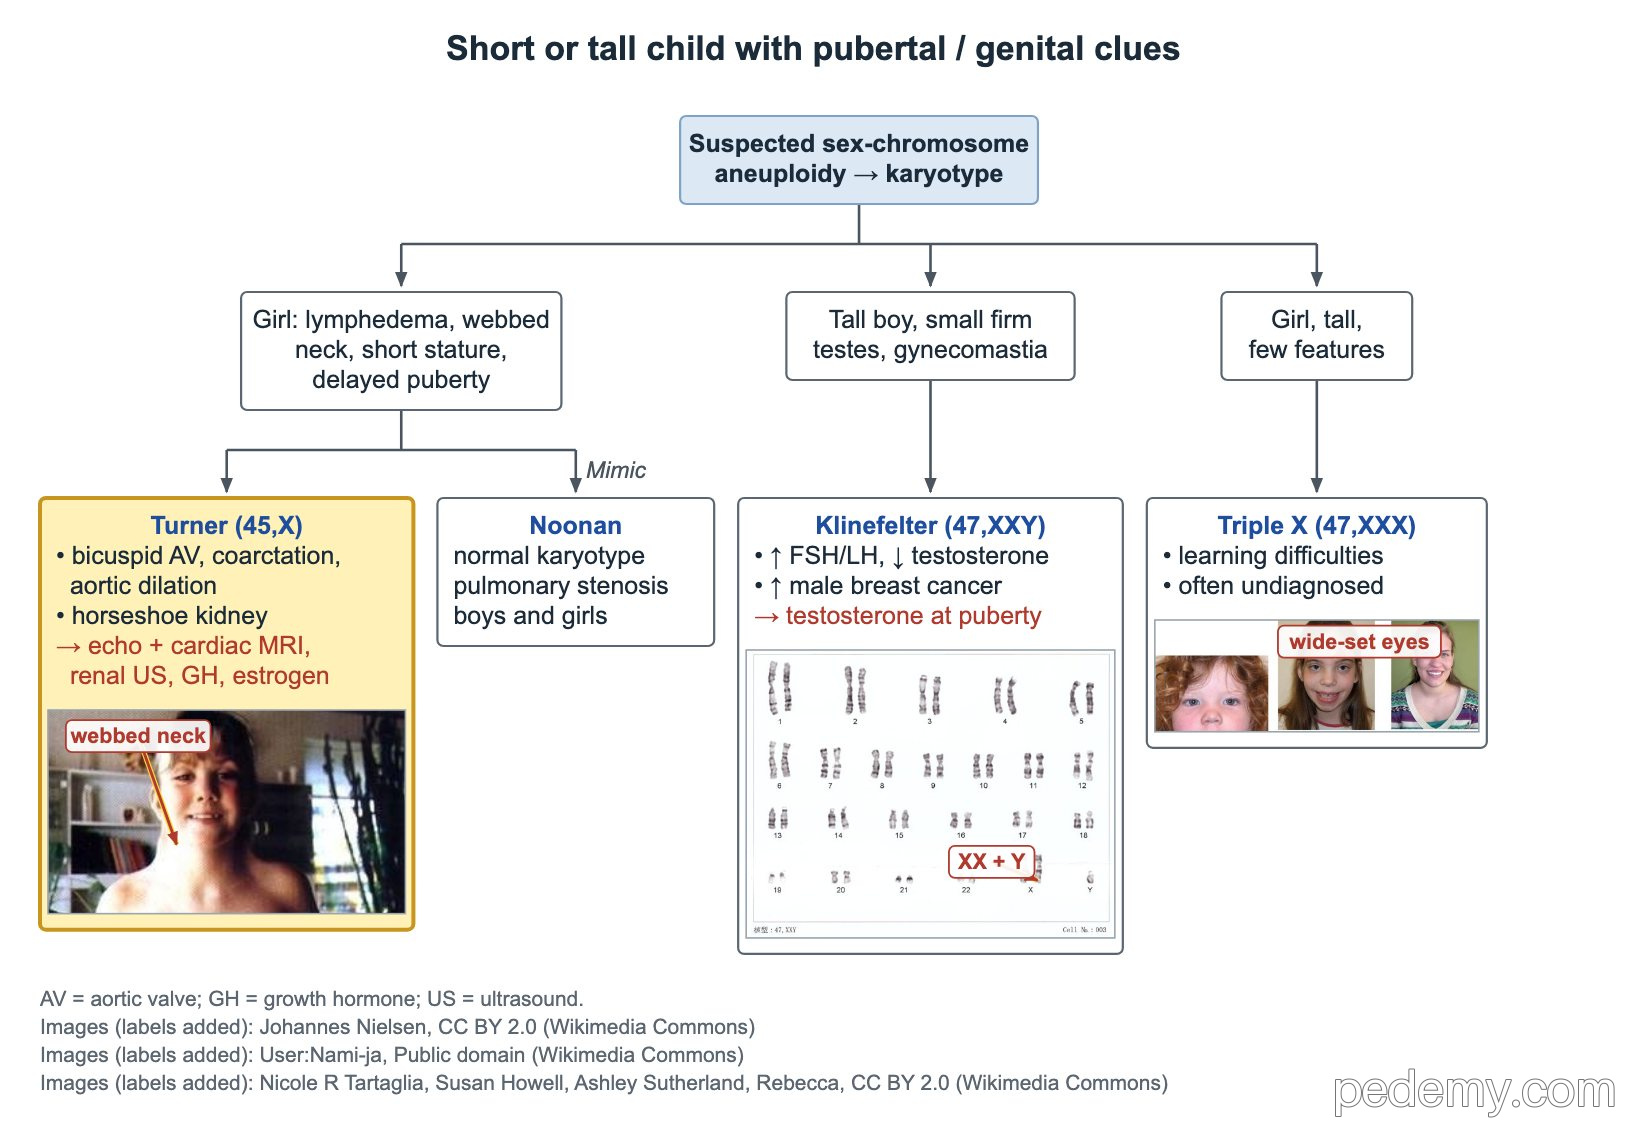
Das Turner-Syndrom (45,X oder Mosaik) betrifft etwa 1 von 2,000–2,500 lebend geborenen Mädchen. Es entsteht meist durch meiotische Non-Disjunction, das fehlende Geschlechtschromosom stammt meist vom Vater, und es besteht kein Zusammenhang mit dem mütterlichen Alter.
Ein weibliches Neugeborenes mit geschwollenen Händen und Füßen, überschüssiger Nackenhaut oder Pterygium colli braucht einen Karyotyp. Ein fetales zystisches Hygrom weist ebenfalls auf eine Aneuploidie hin (Turner oder Trisomie) und führt zu diagnostischer genetischer Testung und fetaler Echokardiographie.
- Merkmale: Kleinwuchs und Madelung-Deformität durch SHOX-Verlust, kurzer oder flügelartiger Hals, Cubitus valgus, hyperkonvexe Nägel, verzögerte Pubertät.
- Herz: bikuspide Aortenklappe, Aortenisthmusstenose und Aortendilatation → Echokardiographie und Kardio-MRT.
- Niere: Hufeisenniere ist typisch → Nierensonographie.
- Behandlung: Wachstumshormon; Östrogen zur Pubertätsinduktion.
- Verlauf: jährlich TSH wegen Hashimoto-Hypothyreose; Otitis media und progrediente Innenohrschwerhörigkeit → lebenslange audiologische Kontrollen.
- Y-chromosomales Material: Gonaden wegen des Gonadoblastomrisikos entfernen.
- Differenzialdiagnose: Das Noonan-Syndrom hat einen normalen Karyotyp, eine Pulmonalstenose und betrifft beide Geschlechter.
- Klinefelter (47,XXY): großer Junge, kleine feste Hoden, Gynäkomastie, hohes FSH und LH bei niedrigem Testosteron.
- Triple X (47,XXX): großes Mädchen mit wenigen Merkmalen und Lernschwierigkeiten; oft nicht diagnostiziert.
Welcher genetische Test beantwortet die Frage?
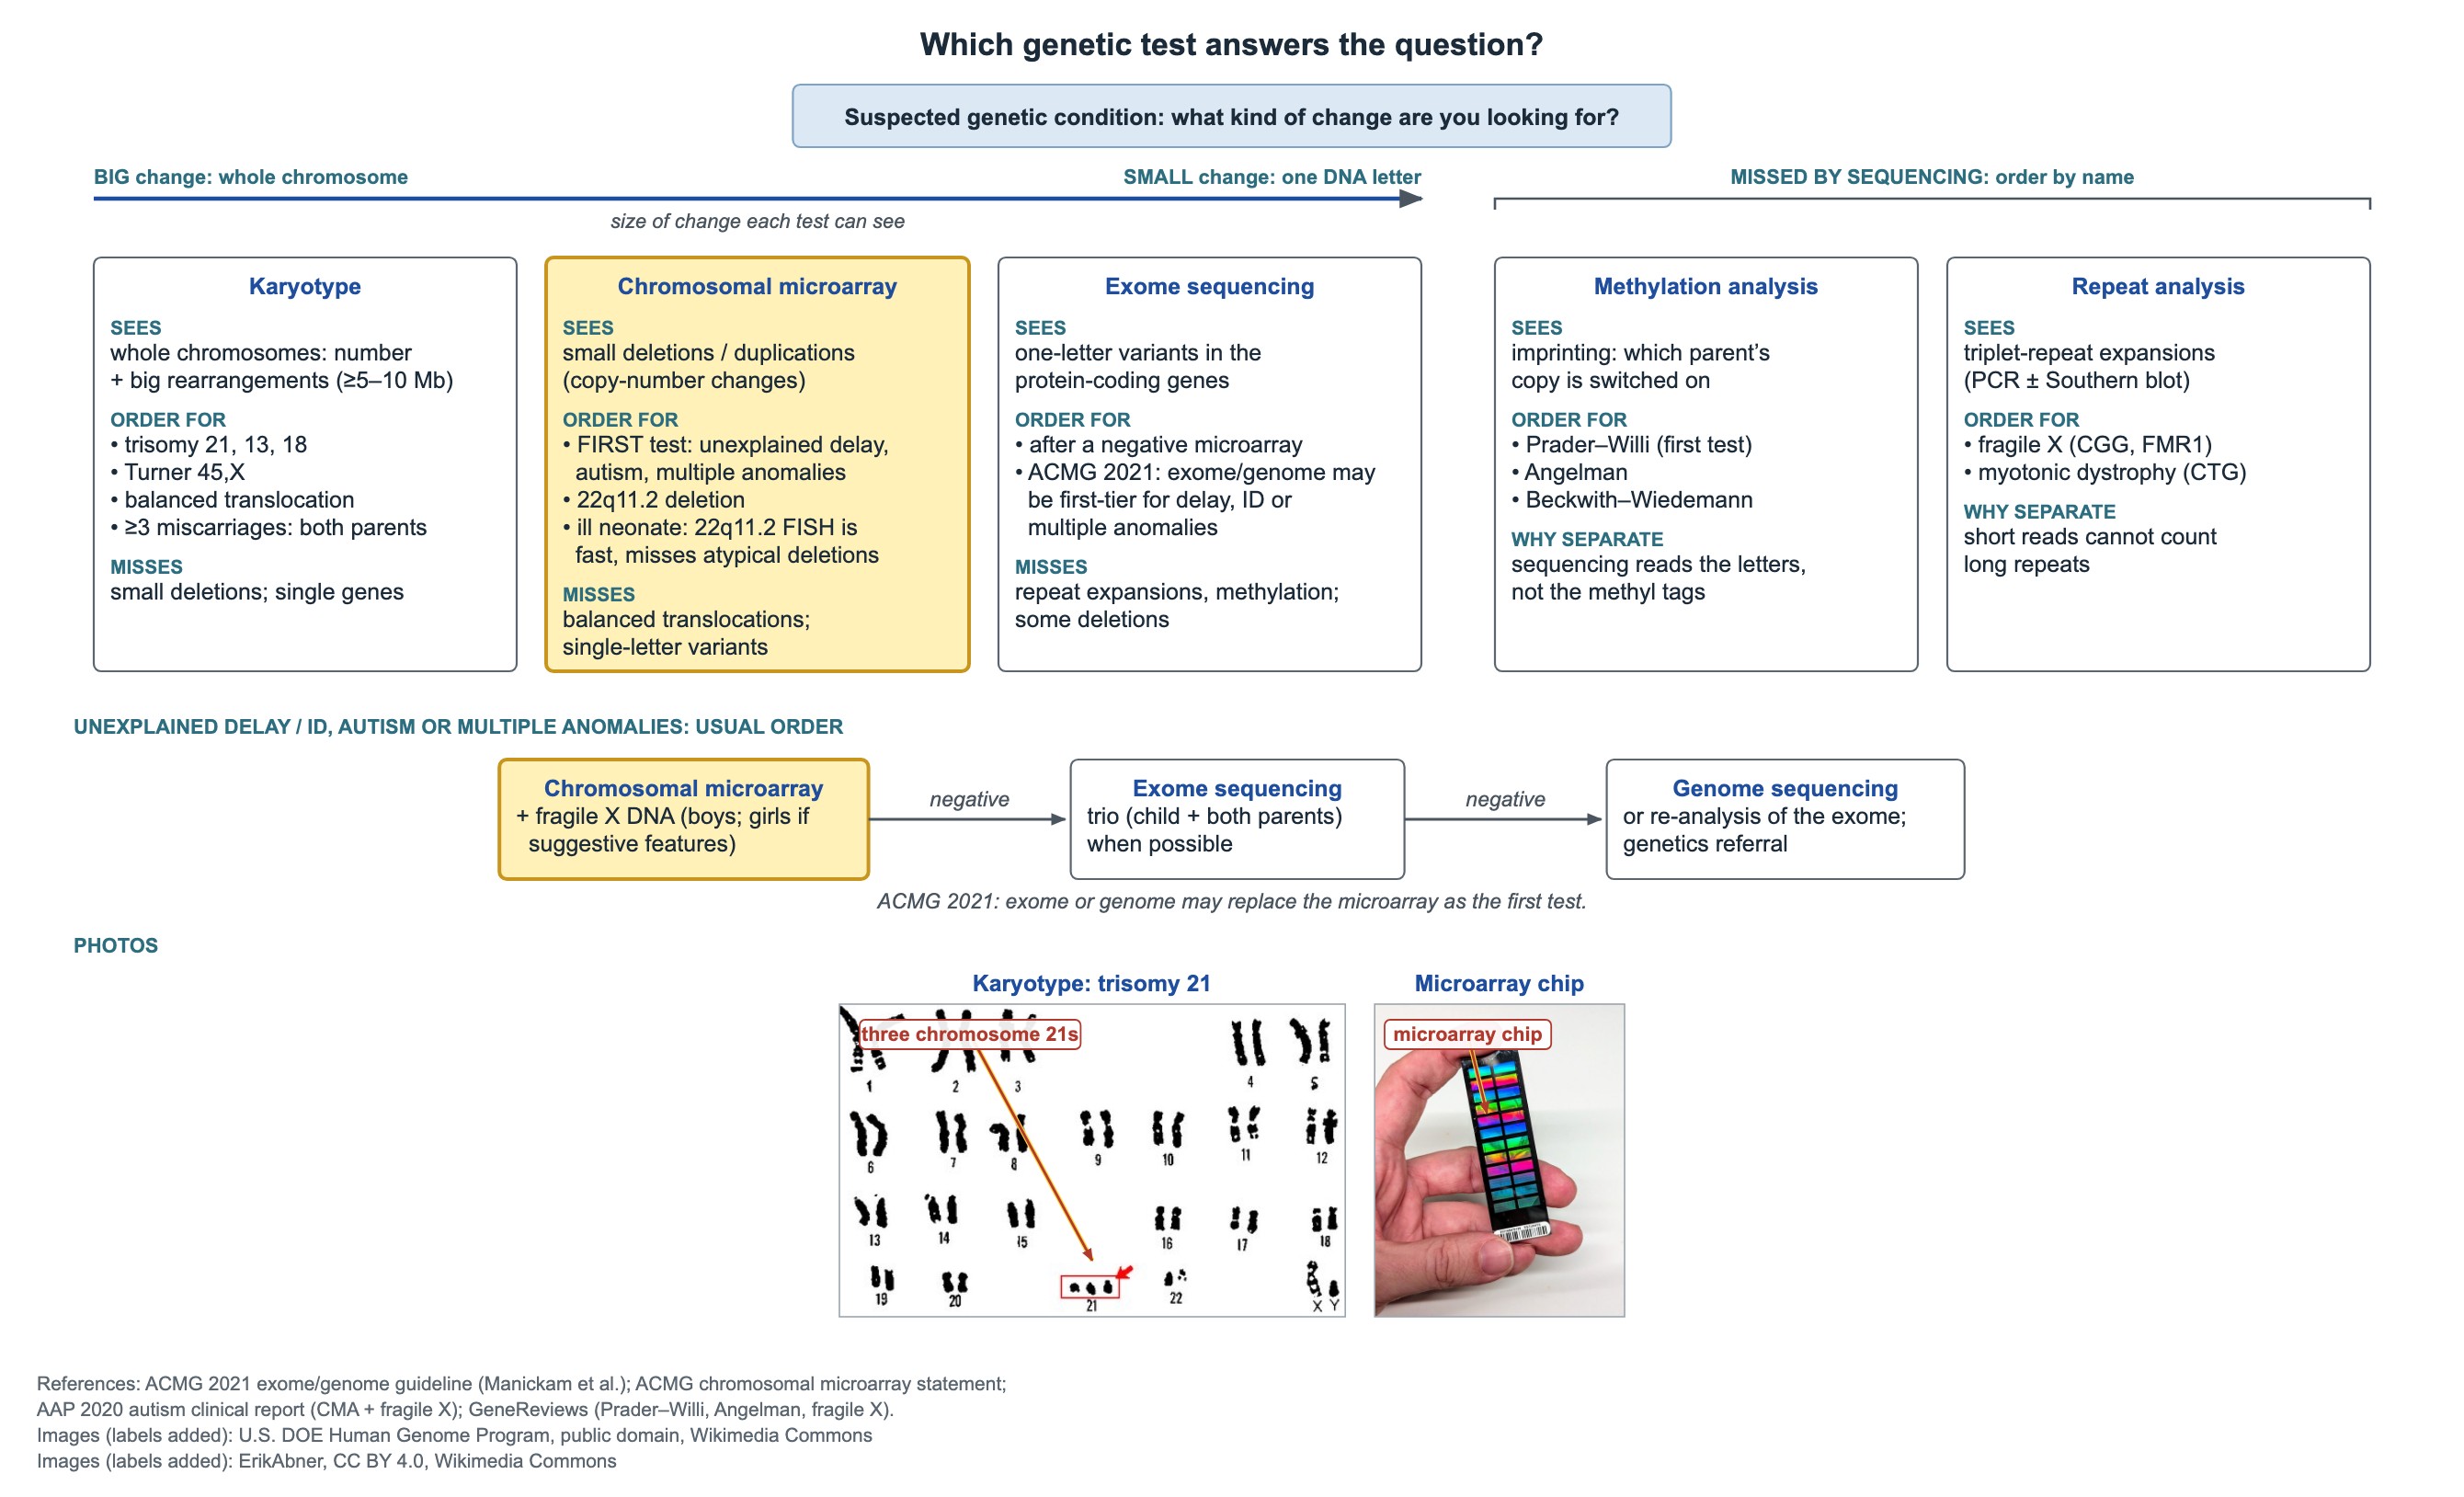
Habituelle Aborte werden mit elterlichen Karyotypen abgeklärt, nicht mit Mikroarray, weil eine balancierte Translokation die gesuchte Veränderung ist.
| Test | Erfasst | Einsatz bei | Übersieht |
|---|---|---|---|
| Karyotyp | Zahl ganzer Chromosomen und große Umbauten (etwa 5–10 Mb oder mehr) | Trisomie 21, 18, 13; Turner; balancierte Translokationen; Eltern nach habituellen Aborten | Kleine Deletionen; Einzelgenveränderungen |
| Chromosomale Mikroarray-Analyse | Kleine Deletionen und Duplikationen | Erster Test bei multiplen Fehlbildungen, ungeklärter Entwicklungsverzögerung oder Intelligenzminderung und Autismus; 22q11.2-Deletion | Balancierte Translokationen; Einzelbasenvarianten |
| FISH | Eine gezielte Region | Schnelle 22q11.2-Antwort bei einem kritisch kranken Neugeborenen | Atypische (distale) Deletionen außerhalb der Sonde |
| Exomsequenzierung | Varianten in proteinkodierenden Exons | Nach negativem Mikroarray; kann Erstlinientest sein (ACMG 2021) | Repeat-Expansionen, Methylierung, manche Deletionen |
| Methylierungsanalyse | Welche elterliche Kopie aktiv ist | Prader-Willi (erster Test), Angelman, Beckwith-Wiedemann | Punktvarianten wie UBE3A |
| Repeat-Analyse | Länge von Triplett-Repeats | Fragiles X (CGG), myotone Dystrophie (CTG) | Andere Veränderungen |
Häufige Fragen
Wie hoch ist das Wiederholungsrisiko beim Down-Syndrom?
Bei freier Trisomie 21 mit normalen elterlichen Karyotypen etwa 1% oder das altersbedingte mütterliche Risiko, falls höher. Bei einer Translokation hängt es vom tragenden Elternteil ab: etwa 10–15%, wenn die Mutter eine 14;21-Translokation trägt, niedriger, wenn es der Vater ist, und praktisch 100% bei einer 21;21-Translokation.
Welcher Test bestätigt das Prader-Willi-Syndrom?
Die DNA-Methylierungsanalyse von 15q11–q13 ist der erste Test; sie erfasst Deletion, uniparentale Disomie und Imprintingdefekte.
Warum braucht das Fragile-X-Syndrom einen speziellen Test?
Mikroarray und Exomsequenzierung können die Länge der CGG-Repeats nicht messen. Erforderlich ist eine FMR1-Repeat-Analyse mittels PCR mit Southern Blot.
Braucht jedes Kind mit Down-Syndrom HWS-Röntgenaufnahmen?
Nein. Routinemäßige Röntgenaufnahmen ohne Symptome werden nicht empfohlen. Nackenschmerz, Gangveränderung oder Schwäche erfordern dringlich HWS-Röntgen in Neutralstellung und danach ein MRT.
Dieses Thema lernen
Quellen
- AAP: Gesundheitsvorsorge für Kinder und Jugendliche mit Down-Syndrom (Pediatrics 2022)
- Klinische Leitlinien zur Versorgung von Mädchen und Frauen mit Turner-Syndrom (Eur J Endocrinol 2024)
- Aktualisierte klinische Empfehlungen für Kinder mit 22q11.2-Deletionssyndrom (Genet Med 2023)
- ACMG 2021: Exom- und Genomsequenzierung bei Kindern mit angeborenen Fehlbildungen oder Intelligenzminderung
- AAP: Gesundheitsvorsorge für Kinder mit Fragilem-X-Syndrom (Pediatrics 2011)
Für Pedemy in eigenen Worten nach den obigen Quellen geschrieben; geprüft November 2026. Nur zur Bildung, keine medizinische Beratung; prüfen Sie Dosen und lokale Protokolle, bevor Sie Patienten behandeln. Pedemy ist unabhängig und nicht mit den genannten Organisationen verbunden oder von ihnen empfohlen.