

Wichtigster Entscheidungsbaum
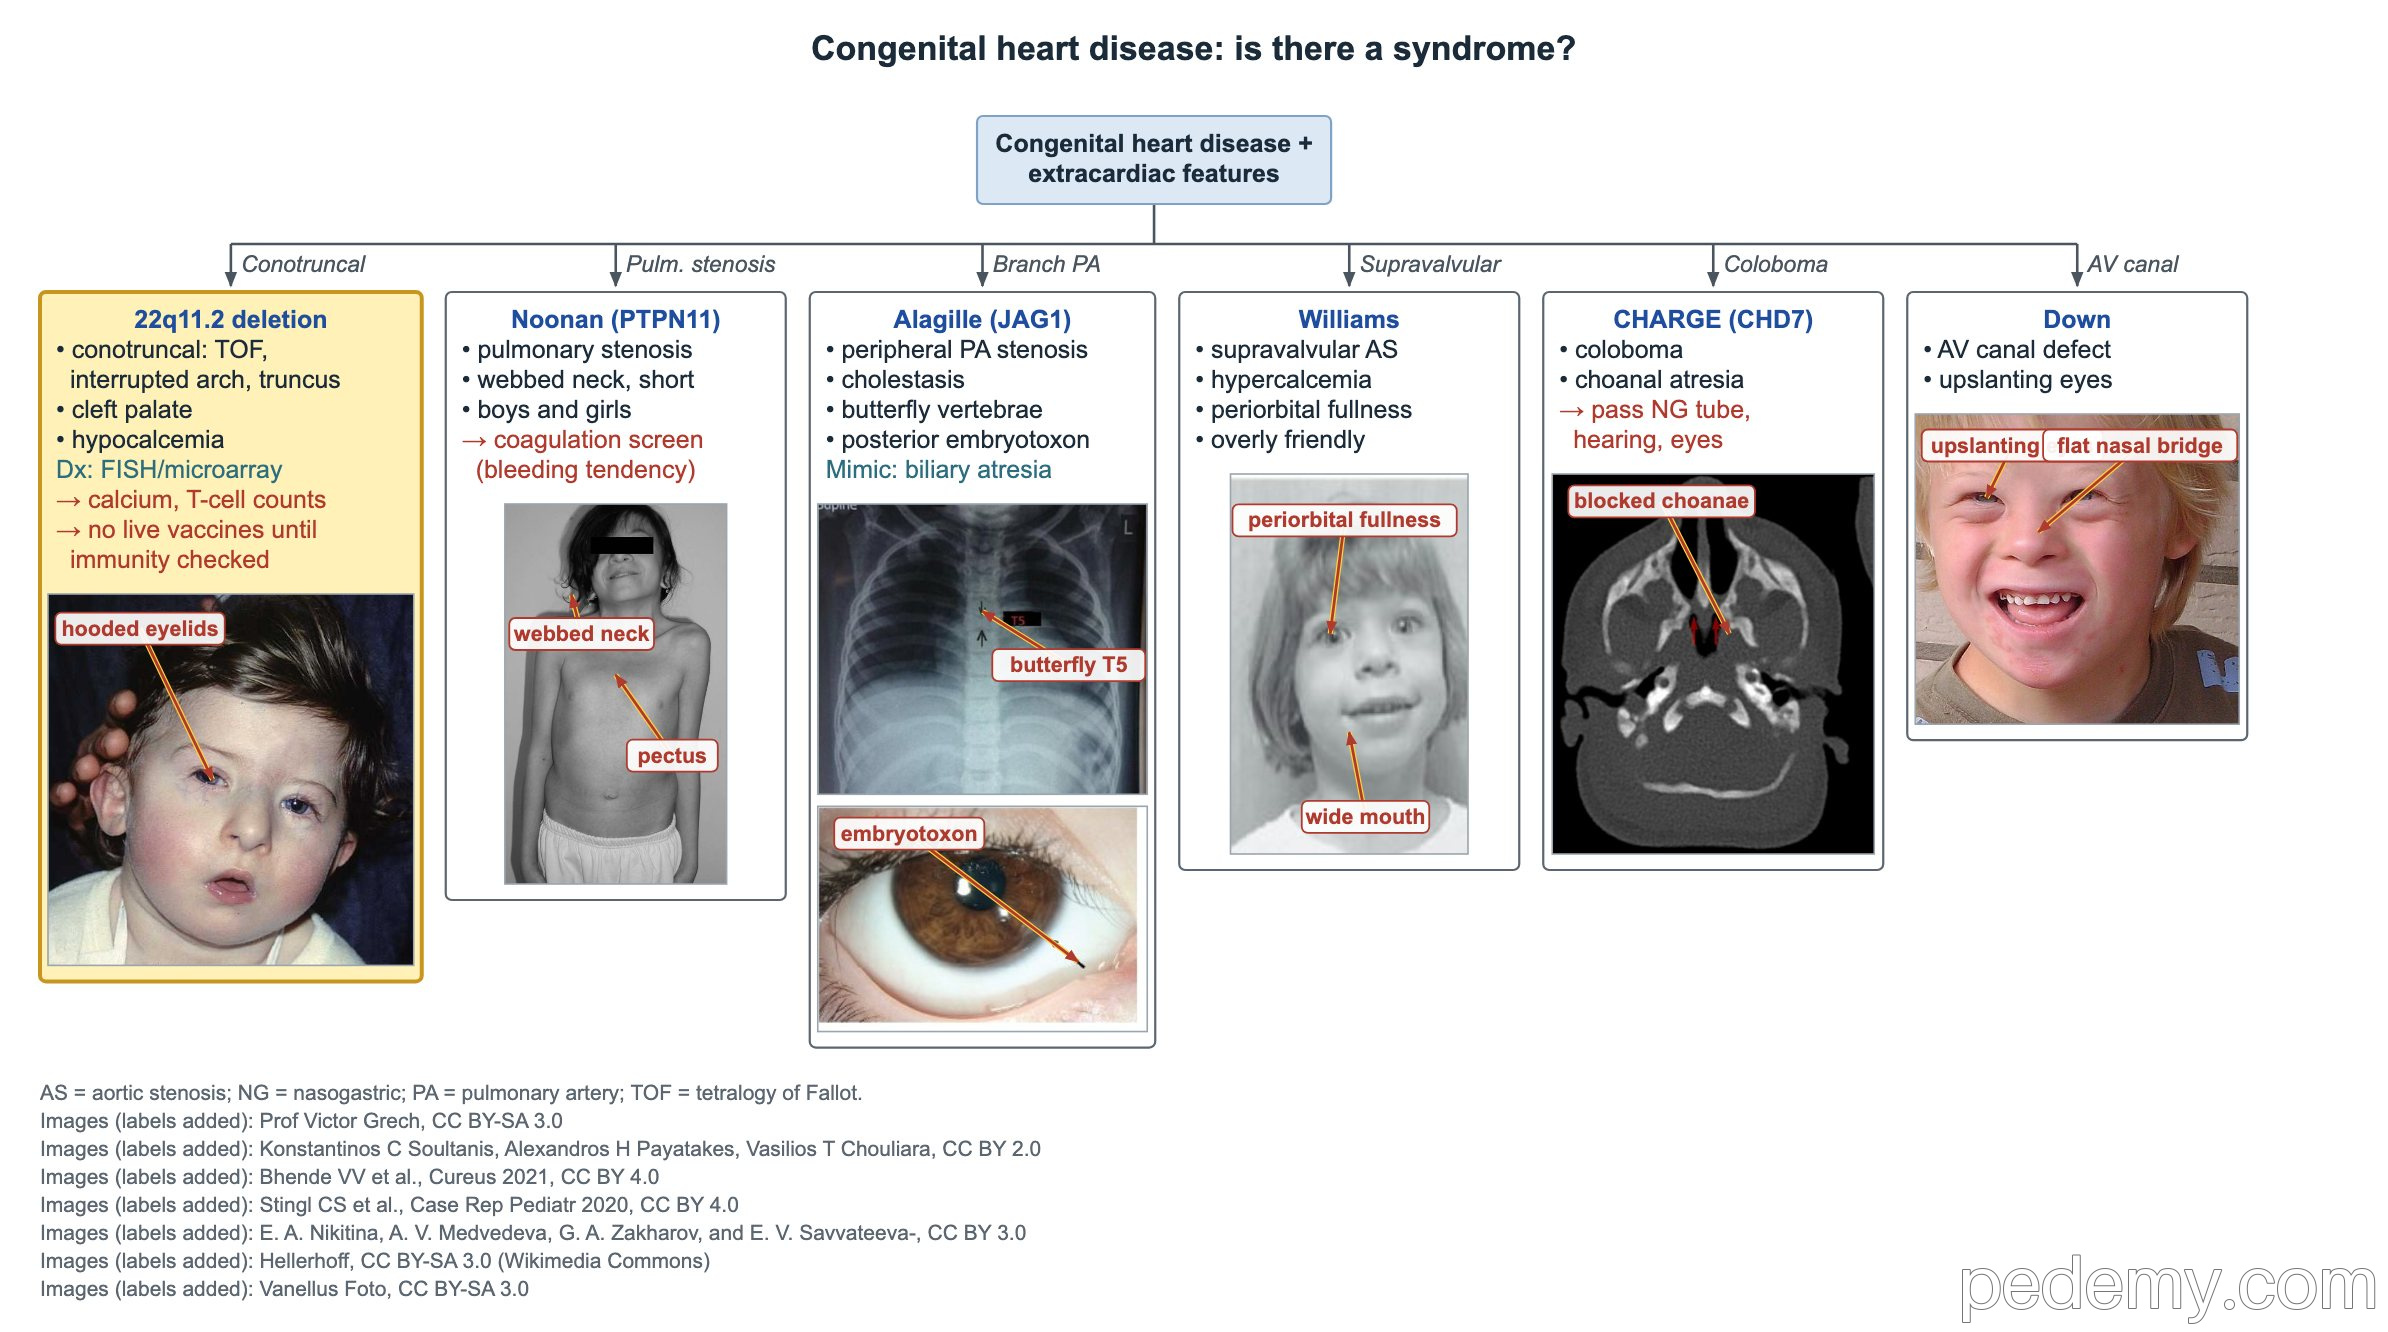
Angeborener Herzfehler: Liegt ein Syndrom vor?
Das Wichtigste
- 22q11.2-Deletion: konotrunkaler Herzfehler (Fallot-Tetralogie, unterbrochener Aortenbogen, Truncus) + Hypokalzämie + T-Zell-Mangel + Gaumenprobleme.
- Noonan-Syndrom: autosomal-dominant, PTPN11 in etwa der Hälfte; Pulmonalklappenstenose ist der häufigste Herzfehler; Faktor-XI-Mangel ist der häufigste Gerinnungsdefekt.
- Alagille-Syndrom: Cholestase mit zu wenigen Gallengängen + periphere Pulmonalarterienstenose + Schmetterlingswirbel + Embryotoxon posterius; JAG1, autosomal-dominant.
- CHARGE: Kolobom, Herzfehler, Choanalatresie, Wachstums- und Entwicklungsverzögerung, Genital- und Ohranomalien; CHD7, autosomal-dominant, meist de novo.
- Waardenburg Typ I (PAX3) und branchio-oto-renales Syndrom (EYA1) sind beide autosomal-dominante Ursachen einer syndromalen Schwerhörigkeit.
- Fanconi-Anämie: autosomal-rezessive Chromosomeninstabilität; abnorme Daumen oder Radii, Knochenmarkversagen, Krebsrisiko; Diagnose mit dem Chromosomenbruchtest.
- Adipositas + Netzhautdystrophie: postaxiale Polydaktylie spricht für Bardet–Biedl; Hörverlust, Kardiomyopathie und Typ-2-Diabetes ohne zusätzliche Finger sprechen für Alström.
22q11.2-Deletionssyndrom
Der Baum geht von einem Kind mit angeborenem Herzfehler und Befunden außerhalb des Herzens aus und ordnet nach der Art der Herzläsion. Ein konotrunkaler Defekt spricht für die 22q11.2-Deletion, das häufigste Mikrodeletionssyndrom.
Die Deletion wird mit chromosomaler Mikroarray-Analyse bestätigt; FISH kann atypische Deletionen übersehen. Die meisten Deletionen entstehen de novo, ein betroffener Elternteil vererbt sie jedoch mit 50% Wahrscheinlichkeit.
- Herz: Fallot-Tetralogie, unterbrochener Aortenbogen (Typ B), Truncus arteriosus, VSD.
- Kalzium: Hypoparathyreoidismus kann neonatale Hypokalzämie und Krampfanfälle verursachen; Kalzium und PTH bestimmen und bei Krankheit, Operation und Pubertät erneut kontrollieren.
- Immunität: eine Thymushypoplasie senkt die T-Zellen; Blutbild und T-Zell-Zahlen bestimmen und Lebendimpfstoffe zurückstellen, bis die Immuntests beurteilt sind.
- Gaumen: Gaumenspalte oder submuköse Gaumenspalte; näselnde (hypernasale) Sprache bei normal aussehendem Gaumen bedeutet velopharyngeale Insuffizienz.
- Später: Fütterungsprobleme, Lernschwierigkeiten, Autismus, Angst und ein erhöhtes Schizophrenierisiko in Jugend und Erwachsenenalter.
| Syndrom | Typische Herzläsion |
|---|---|
| 22q11.2-Deletion | Konotrunkal: Fallot-Tetralogie, unterbrochener Bogen, Truncus |
| Noonan | Pulmonalklappenstenose; hypertrophe Kardiomyopathie |
| Alagille | Periphere Pulmonalarterienstenose (Äste) |
| Williams | Supravalvuläre Aortenstenose |
| CHARGE | Viele Formen, oft konotrunkal |
| Down-Syndrom | AV-Kanal und andere Septumdefekte |
Noonan-Syndrom
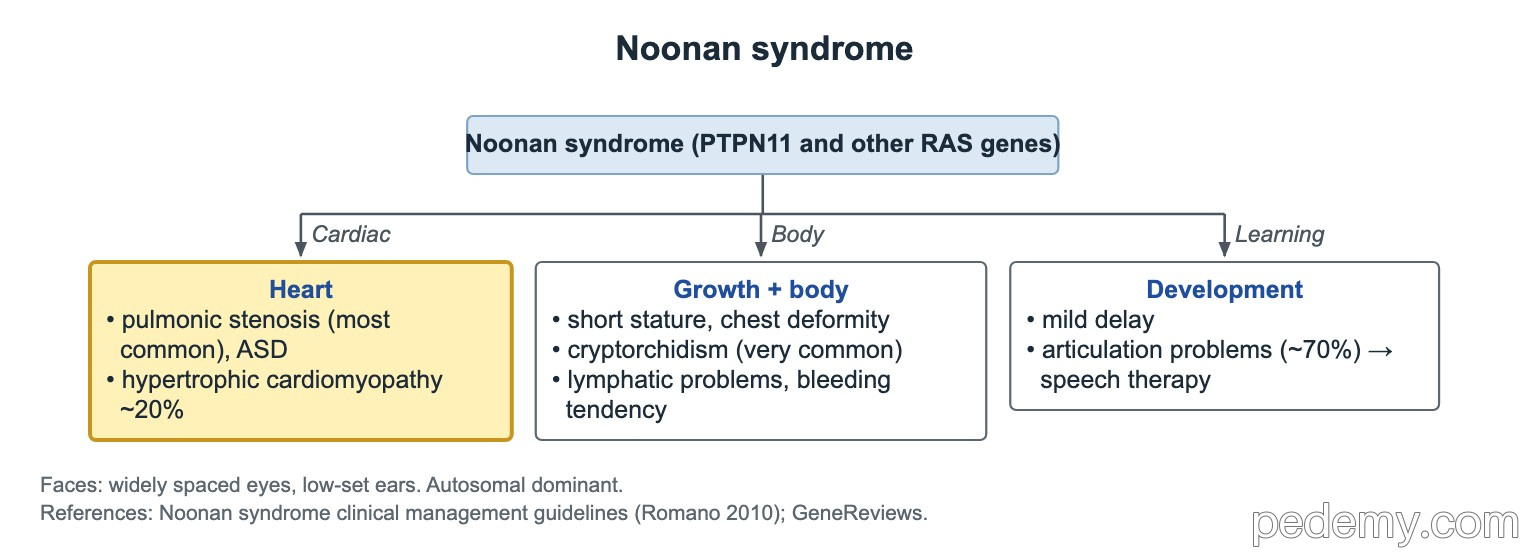
An ein Noonan-Syndrom denken bei einem Jungen oder Mädchen mit Kleinwuchs, Pterygium colli und Pulmonalklappenstenose. Anders als beim Turner-Syndrom ist der Karyotyp normal und auch Jungen sind betroffen.
Es ist autosomal-dominant und wird durch Gene des RAS-Signalwegs verursacht; PTPN11 erklärt etwa die Hälfte der Fälle. Das Gesicht zeigt weit auseinanderstehende Augen, abfallende Lidachsen und tief sitzende, nach hinten rotierte Ohren.
- Herz: Pulmonalklappenstenose (oft dysplastische Klappe) ist der häufigste Defekt; ASD; hypertrophe Kardiomyopathie in etwa 20%.
- Wachstum und Körper: Kleinwuchs, Thoraxdeformität (Pectus), Kryptorchismus bei den meisten Jungen, Lymphgefäßprobleme.
- Blutung: eine Blutungsneigung ist häufig; Faktor-XI-Mangel ist der häufigste Einzeldefekt. Vor Operationen die Gerinnung prüfen.
- Entwicklung: meist leichte Verzögerung; Artikulationsstörungen sind häufig und sprechen auf Logopädie an.
Alagille-Syndrom
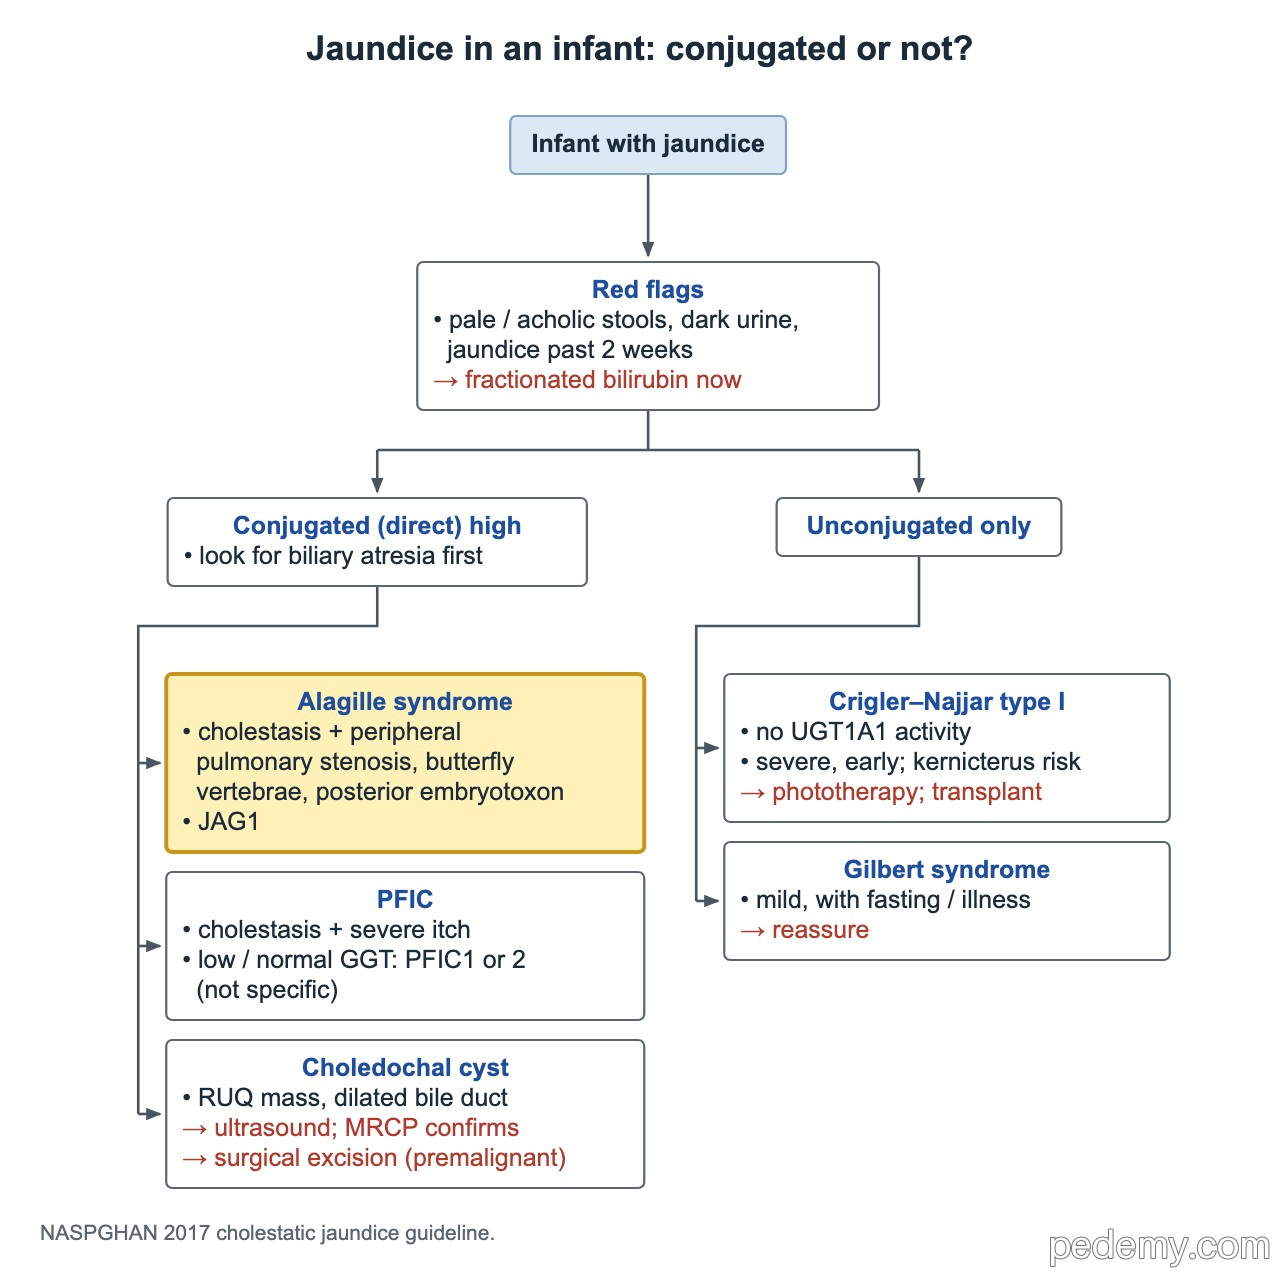
Ein Säugling mit konjugierter (direkter) Hyperbilirubinämie braucht zuerst ein fraktioniertes Bilirubin und eine Abklärung auf Gallengangsatresie. Das Alagille-Syndrom ist ein wichtiger Nachahmer: die Leberbiopsie zeigt zu wenige Gallengänge (Gallengangshypoplasie).
JAG1 ist das Hauptgen; wenige Familien haben NOTCH2-Varianten. Der Erbgang ist autosomal-dominant mit sehr variabler Expression, daher kann ein Elternteil nur leicht betroffen sein.
- Leber: Cholestase, Juckreiz, Xanthome.
- Herz: periphere Pulmonalarterienstenose oder Stenose der Pulmonalarterienäste.
- Wirbelsäule: Schmetterlingswirbel im Röntgen.
- Auge: Embryotoxon posterius, eine deutliche Linie am Hornhautrand.
- Gesicht: breite Stirn, tief liegende Augen und spitzes Kinn; auch Nierenanomalien kommen vor.
CHARGE-Syndrom
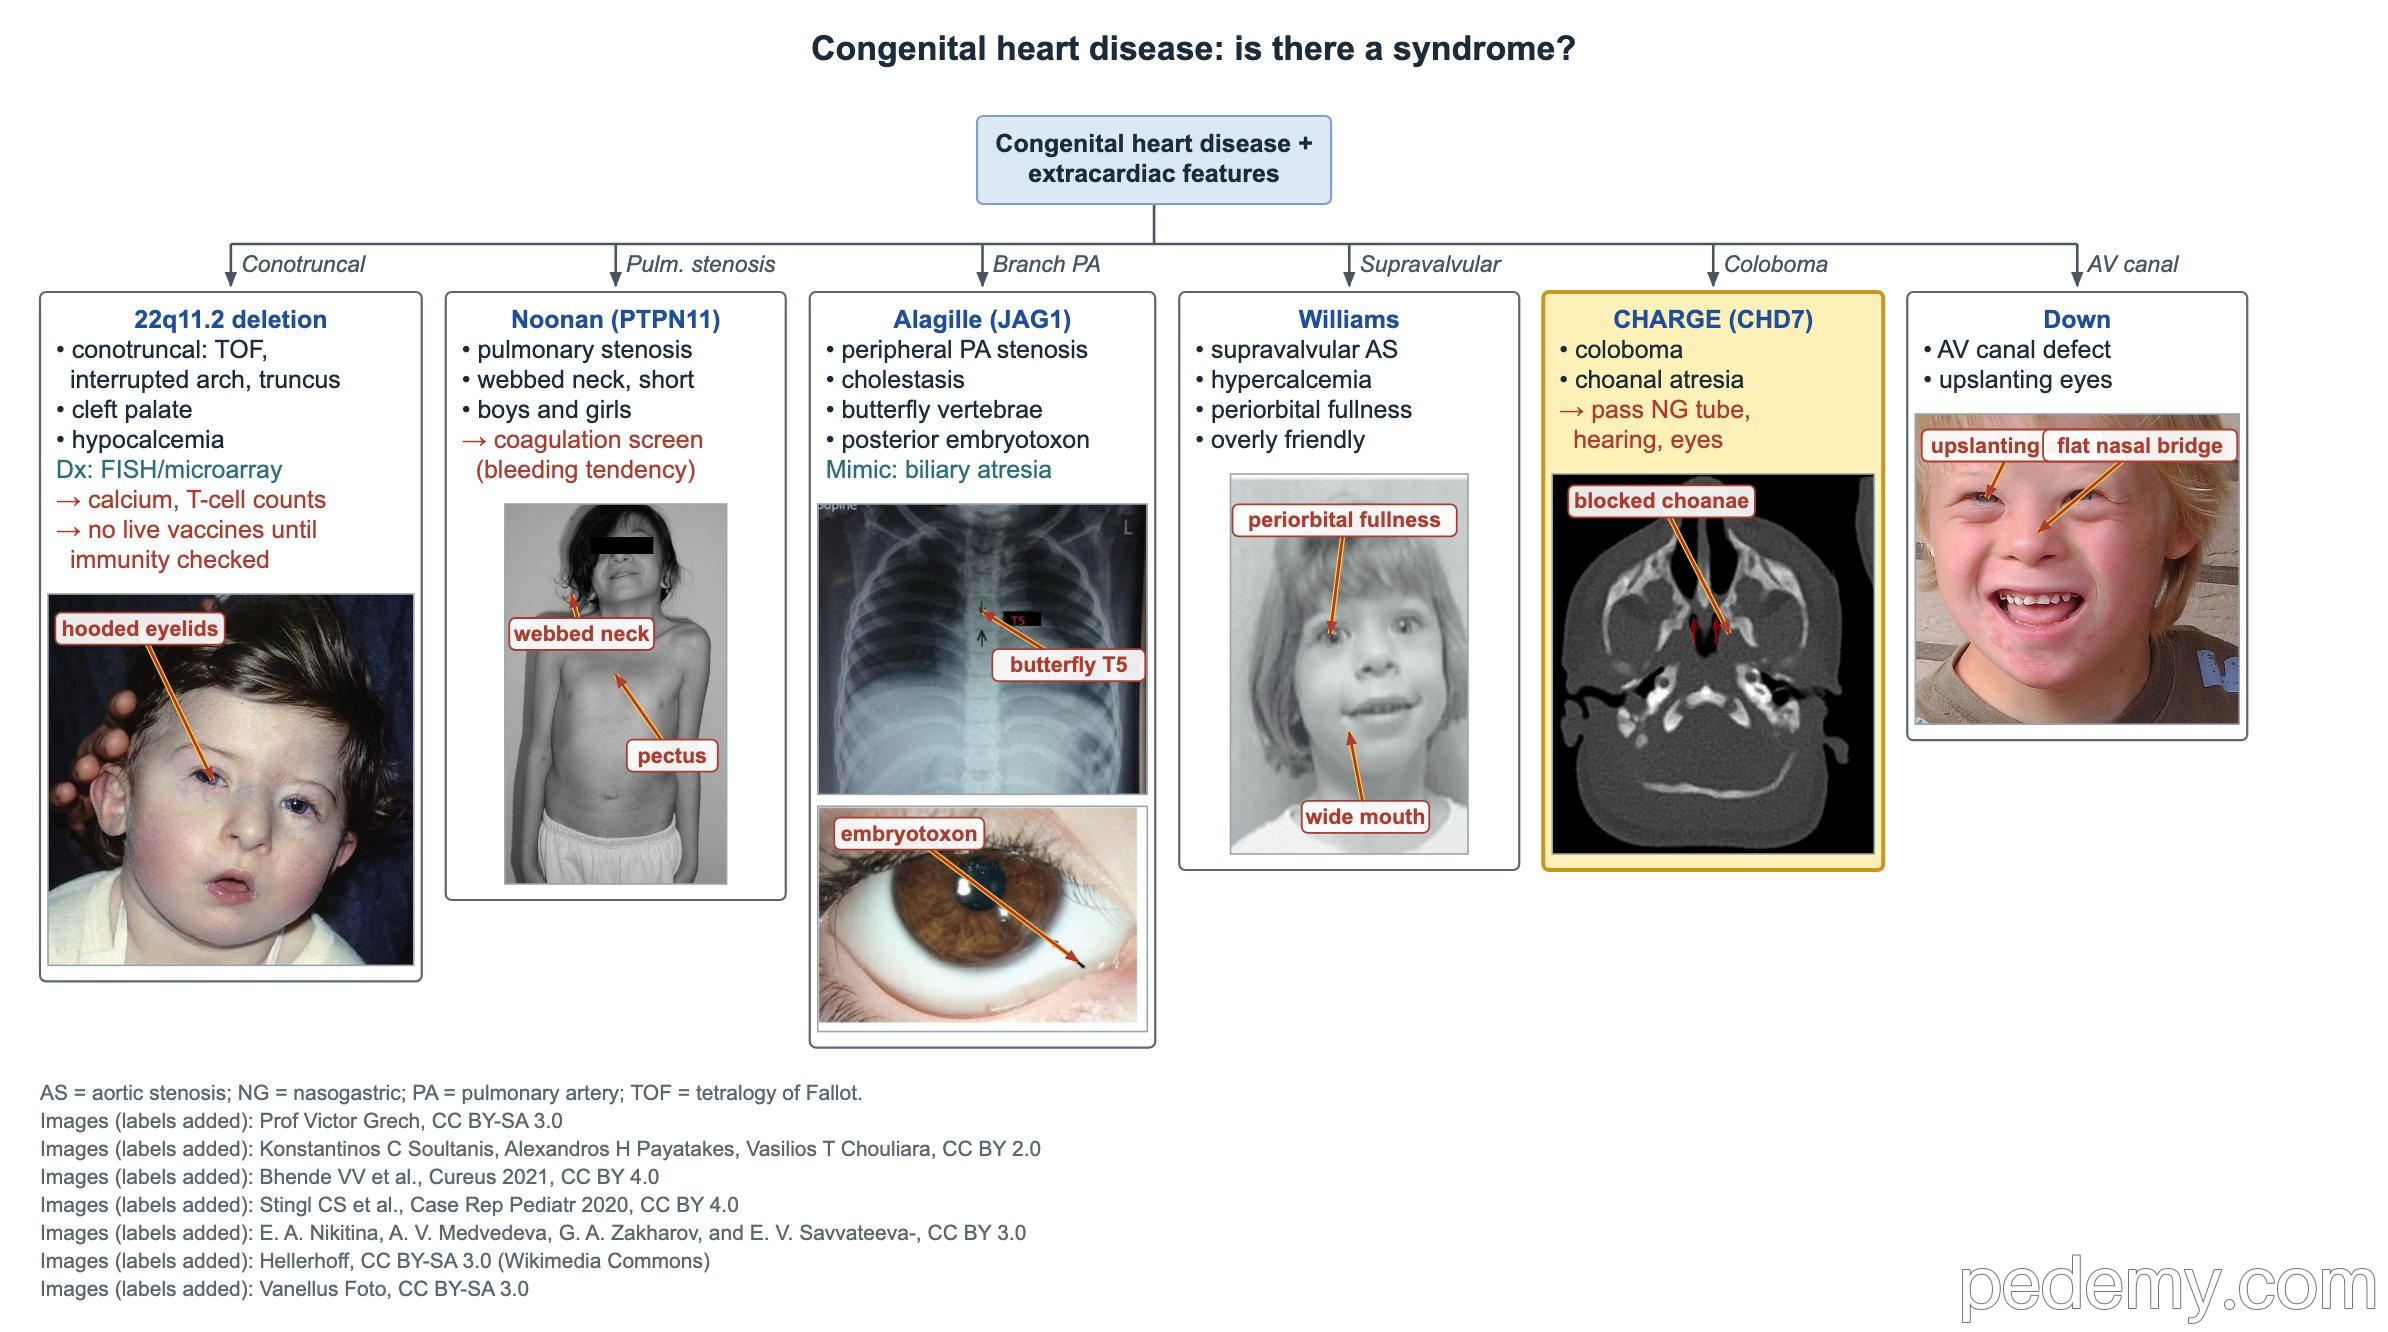
CHARGE wird durch CHD7-Varianten verursacht. Es ist autosomal-dominant, die meisten Fälle entstehen jedoch de novo.
Beim Neugeborenen sprechen eine nicht vorschiebbare Magensonde oder eine Zyanose, die sich beim Schreien bessert, für eine Choanalatresie. Jedes Kind braucht eine Untersuchung von Gehör, Augen und Herz.
| Buchstabe | Merkmal |
|---|---|
| C | Kolobom des Auges (coloboma) |
| H | Herzfehler (heart) |
| A | Atresie der Choanen (hintere Nasenöffnungen) |
| R | Retardierung von Wachstum und Entwicklung |
| G | Genitalanomalien, z. B. kleiner Penis oder Hypogonadismus |
| E | Ohranomalien (ear) und Hörverlust |
Hörverlust plus weiterer Hinweis: Waardenburg und BOR
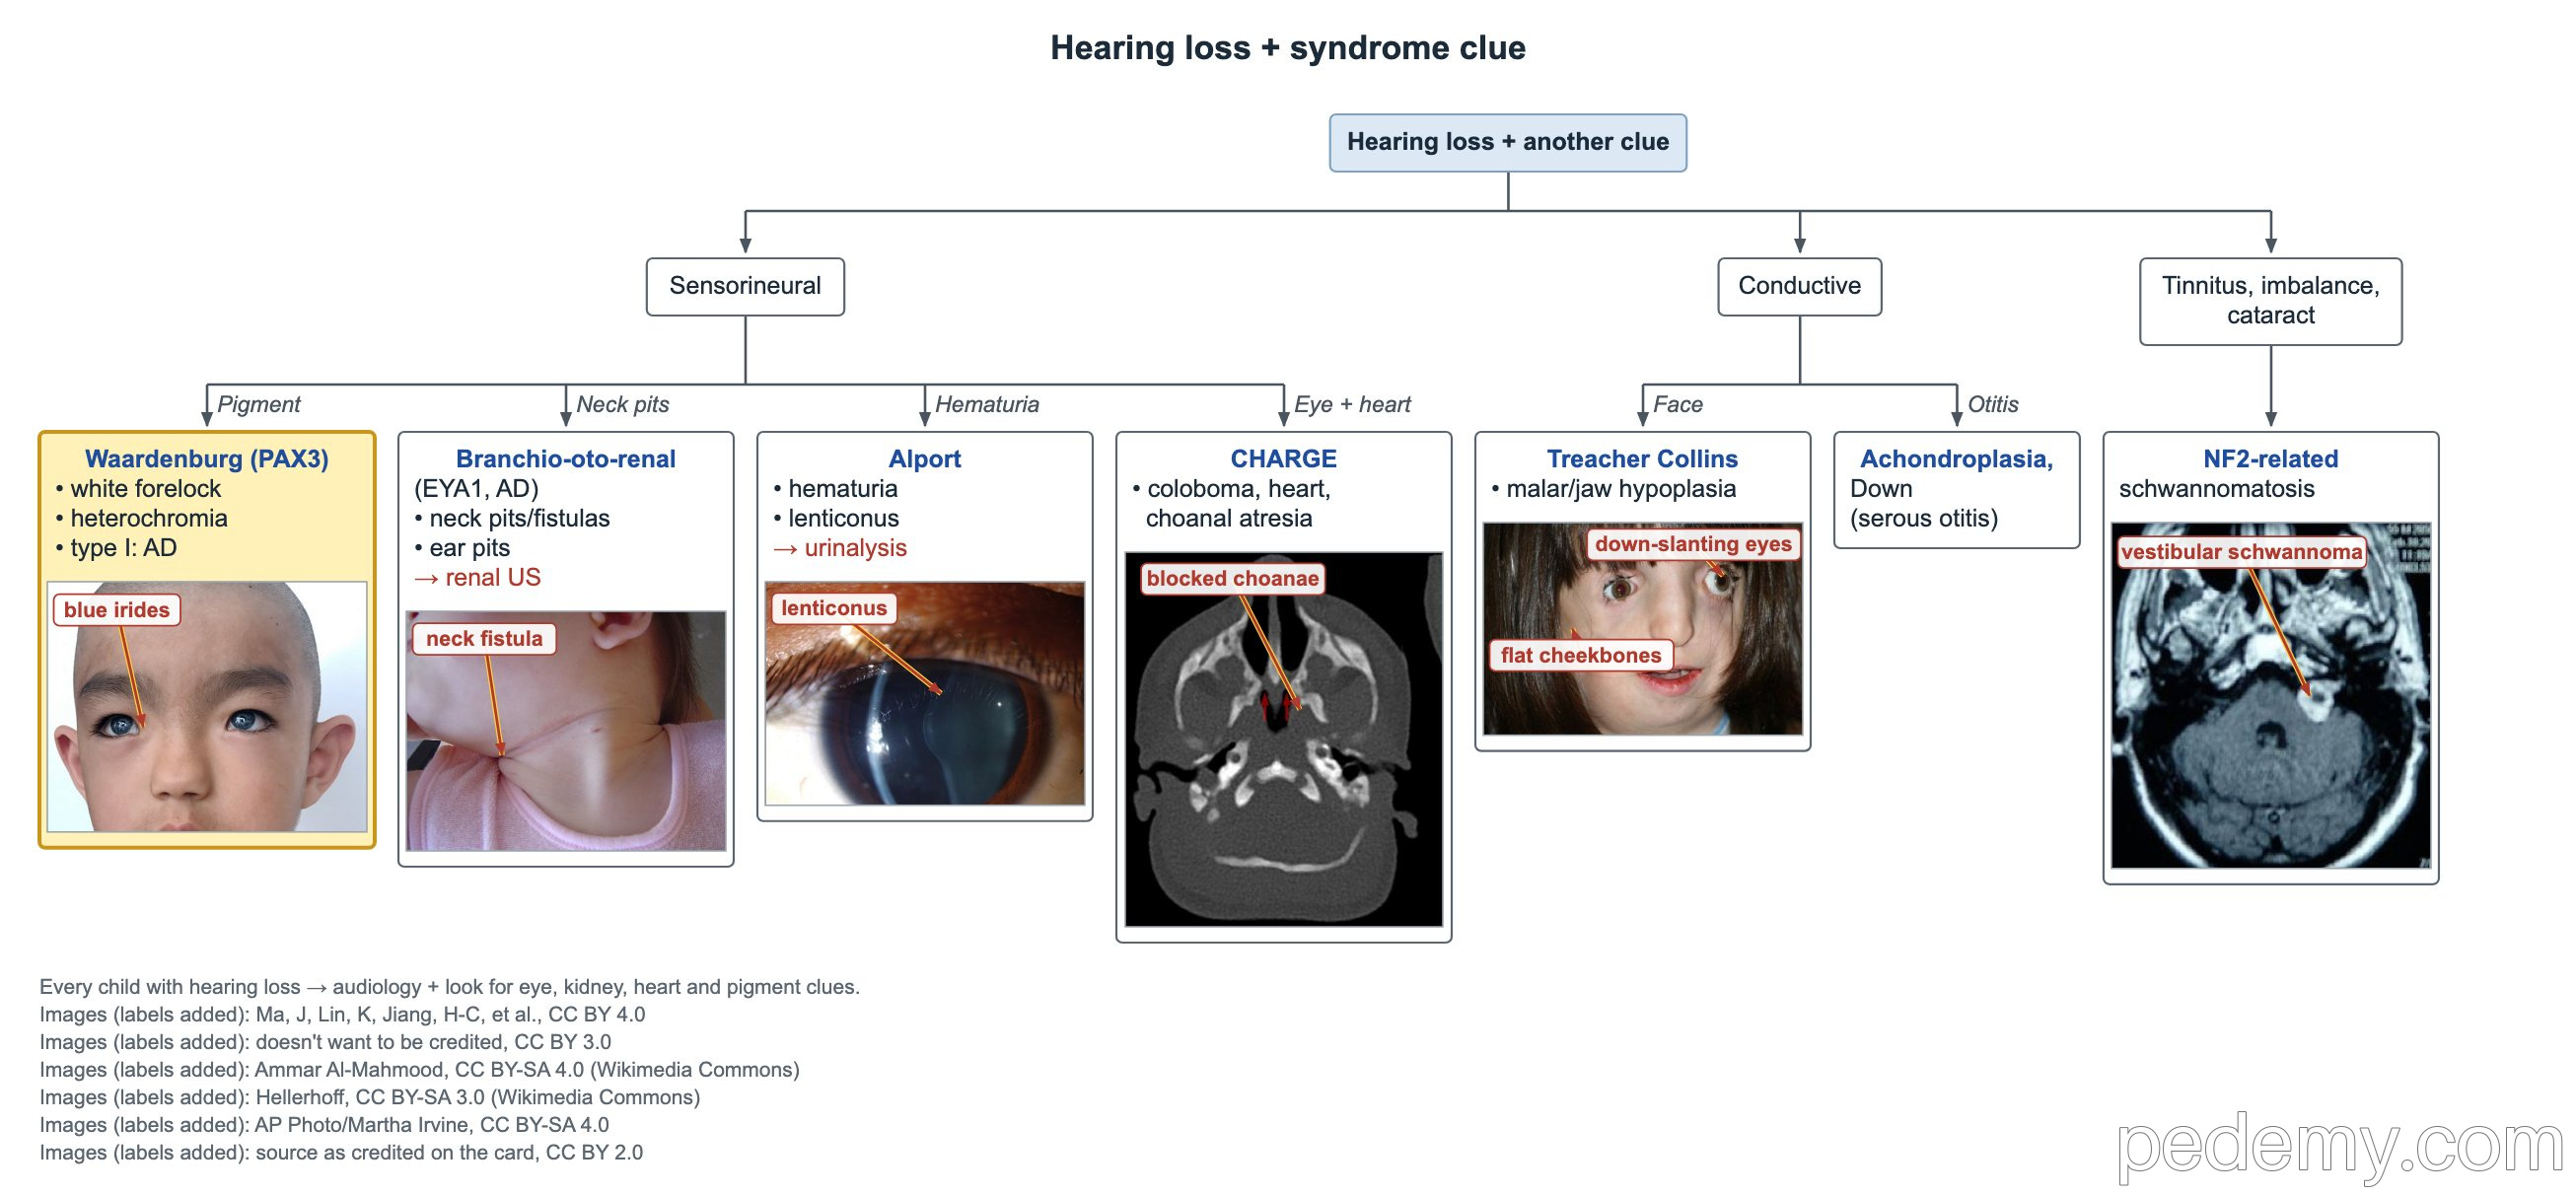
Jedes Kind mit Hörverlust braucht einen formalen Hörtest und eine Suche nach Hinweisen an Augen, Nieren, Herz und Pigmentierung. Ein Pigmenthinweis spricht für das Waardenburg-Syndrom, Halsgrübchen für das branchio-oto-renale Syndrom.
- Waardenburg Typ I: weiße Stirnlocke, Iris-Heterochromie oder leuchtend blaue Iriden, angeborene Innenohrschwerhörigkeit und fleckig depigmentierte Haut.
- Waardenburg Typ I ist autosomal-dominant (PAX3) und zeigt weit auseinanderstehende innere Lidwinkel (Dystopia canthorum).
- Branchio-oto-renales (BOR) Syndrom: Kiemengangszysten oder -fisteln, Ohrgrübchen, Hörverlust und Nierendysplasie.
- BOR ist autosomal-dominant (oft EYA1); eine Nierensonografie veranlassen.
- Weitere Kombinationen: Alport (Hämaturie), CHARGE (Kolobom, Herz), NF2-assoziierte Schwannomatose (Tinnitus, Gleichgewichtsstörung, Katarakt).
Fanconi-Anämie und hereditäre hämorrhagische Teleangiektasie
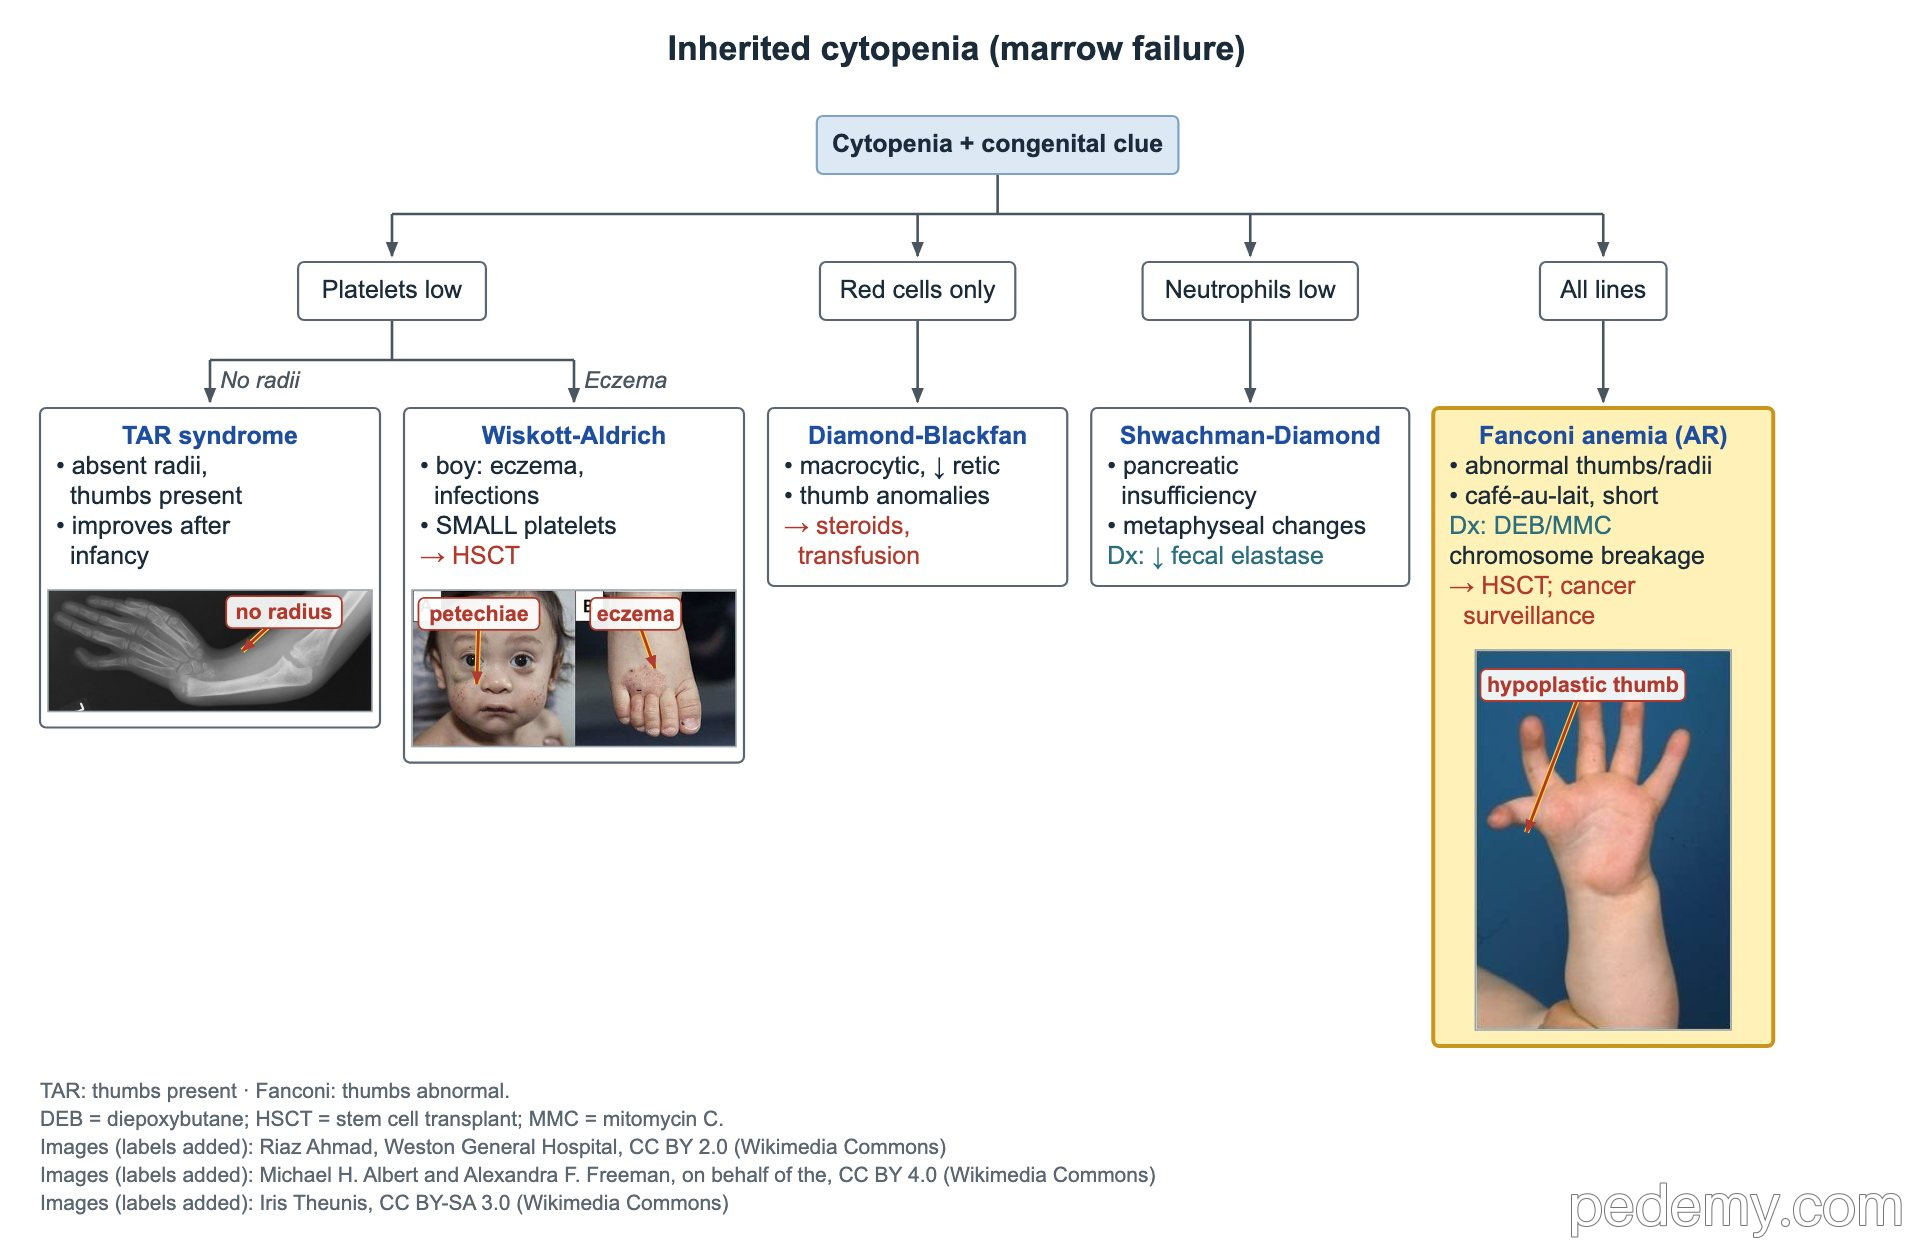
Die Fanconi-Anämie ist eine Chromosomeninstabilität (DNA-Reparaturstörung), meist autosomal-rezessiv. Typisch sind abnorme Daumen oder Radii, Café-au-lait-Flecken und Kleinwuchs, später im Kindesalter ein Knochenmarkversagen aller Zellreihen.
Diagnose mit dem Chromosomenbruchtest (Diepoxybutan oder Mitomycin C). Therapie ist die Stammzelltransplantation, mit lebenslanger Überwachung auf Leukämie und Plattenepithelkarzinome. Das TAR-Syndrom unterscheidet sich: die Radii fehlen, die Daumen sind aber vorhanden, und nur die Thrombozyten sind erniedrigt.
- HHT: rezidivierendes Nasenbluten, Teleangiektasien an Lippen, Zunge und Fingern, viszerale AVM und ein betroffener Verwandter ersten Grades.
- HHT ist autosomal-dominant (ENG, ACVRL1; SMAD4 bei gleichzeitiger juveniler Polyposis).
- Auf pulmonale AVM screenen, die Hypoxämie, Schlaganfall und Hirnabszess verursachen können; Standardtest ist die Kontrast-(Bubble-)Echokardiografie, bei Kindern sind Pulsoxymetrie und Röntgen-Thorax einfachere Alternativen.
- Kinder mit HHT mittels MRT auf zerebrale AVM screenen und gefährdeten Verwandten einen Gentest anbieten.
Adipositas mit Netzhautdystrophie: Bardet–Biedl oder Alström
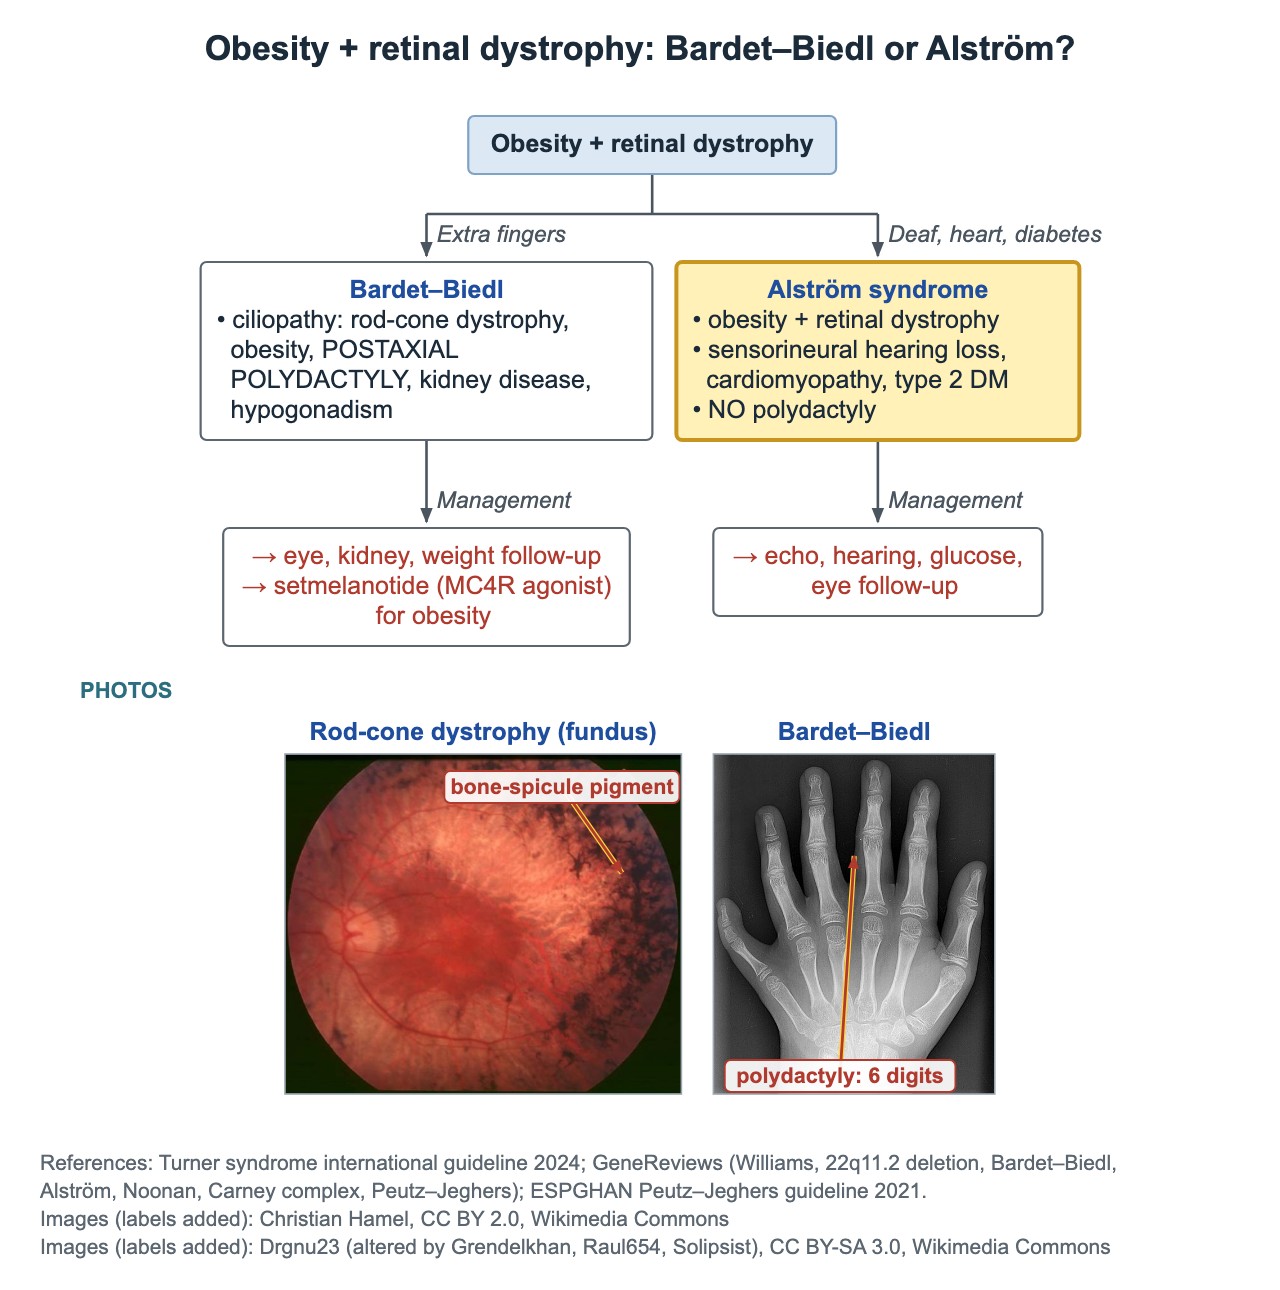
Beide sind autosomal-rezessive Ziliopathien, die mit Adipositas und einer Stäbchen-Zapfen-(Netzhaut-)Dystrophie beginnen. Zusätzliche Finger oder Zehen unterscheiden sie.
| Merkmal | Bardet–Biedl | Alström |
|---|---|---|
| Postaxiale Polydaktylie | Ja | Nein |
| Weitere Leitbefunde | Nierenerkrankung, Hypogonadismus, Lernschwierigkeiten | Innenohrschwerhörigkeit, Kardiomyopathie, Typ-2-Diabetes |
| Verlaufskontrolle | Augen-, Nieren- und Gewichtskontrollen; Setmelanotid (MC4R-Agonist) gegen Adipositas | Echokardiografie, Hör-, Glukose- und Augenkontrollen |
Häufige Fragen
Welche Merkmale hat das 22q11.2-Deletionssyndrom?
Konotrunkaler Herzfehler, niedriges Kalzium durch Hypoparathyreoidismus, wenige T-Zellen durch einen kleinen Thymus, Gaumenprobleme mit näselnder Sprache, Lernschwierigkeiten und später psychiatrische Erkrankungen.
Welcher Herzfehler ist beim Noonan-Syndrom am häufigsten?
Die Pulmonalklappenstenose, oft mit dysplastischer Klappe. Eine hypertrophe Kardiomyopathie tritt bei etwa 1 von 5 auf.
Wie unterscheidet sich das Alagille-Syndrom von der Gallengangsatresie?
Beide verursachen beim Säugling einen konjugierten Ikterus. Das Alagille-Syndrom zeigt in der Biopsie eine Gallengangshypoplasie plus Befunde an Herz, Wirbelsäule und Auge und wird durch JAG1- oder NOTCH2-Varianten verursacht.
Dieses Thema lernen
Quellen
- Aktualisierte klinische Empfehlungen zur Betreuung von Kindern mit 22q11.2-Deletionssyndrom (Genet Med 2023)
- Noonan-Syndrom: klinische Merkmale, Diagnose und Leitlinien zum Management (Pediatrics 2010)
- NASPGHAN/ESPGHAN-Leitlinie zur Abklärung des cholestatischen Ikterus beim Säugling (JPGN 2017)
- Zweite internationale Leitlinien zu Diagnose und Management der HHT (Ann Intern Med 2020)
Für Pedemy in eigenen Worten nach den obigen Quellen geschrieben; geprüft November 2026. Nur zur Bildung, keine medizinische Beratung; prüfen Sie Dosen und lokale Protokolle, bevor Sie Patienten behandeln. Pedemy ist unabhängig und nicht mit den genannten Organisationen verbunden oder von ihnen empfohlen.