

Wichtigster Entscheidungsbaum
Skelettphänotyp: klein, groß oder überbeweglich
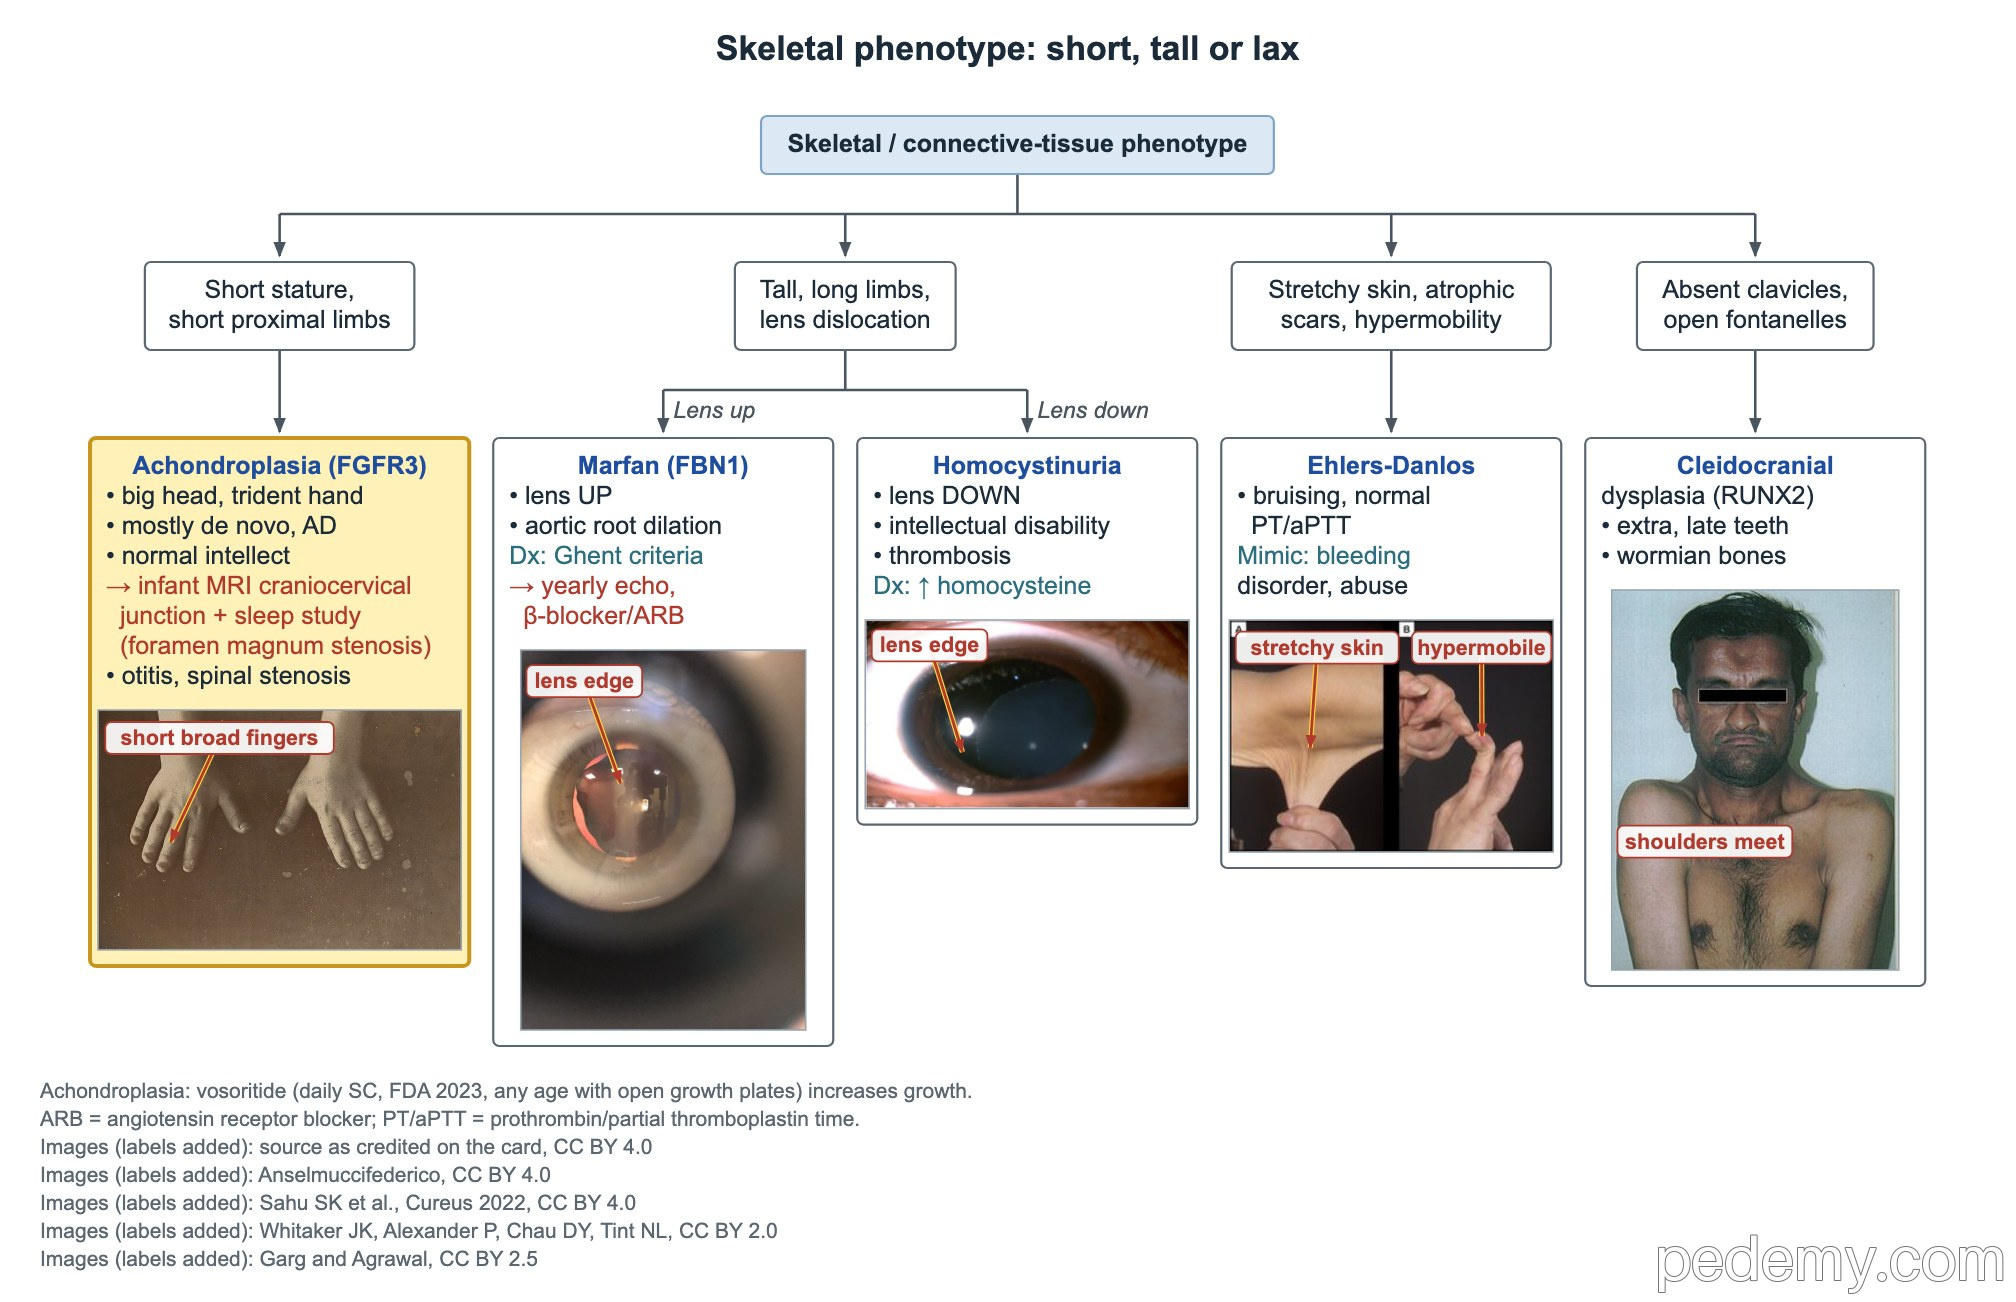
Das Wichtigste
- Achondroplasie: FGFR3, autosomal-dominant, etwa 80% de novo; Rhizomelie, Dreizackhand, großer Kopf, normale Intelligenz.
- Säuglinge mit Achondroplasie brauchen eine Abklärung auf Foramen-magnum-Stenose: neurologische Untersuchung, Schlaflabor und kraniozervikale MRT.
- Osteogenesis imperfecta Typ I ist die mildeste und häufigste Form: blaue Skleren, Frakturen bei Bagatelltraumen, Hörverlust, autosomal-dominant.
- OI Typ II ist in der Neugeborenenperiode durch respiratorische Insuffizienz letal; Frakturen bestehen oft schon vor der Geburt.
- Marfan ohne Familienanamnese: Aortenwurzel-z-Score ≥2 plus Ectopia lentis reicht zur Diagnose.
- Ein Marfan-Systemscore ≥7 zählt als Hauptkriterium; Handgelenk- UND Daumenzeichen zusammen ergeben 3 Punkte.
- Klassisches Ehlers-Danlos-Syndrom: COL5A1/COL5A2; leichte Blutergüsse bei normaler PT und aPTT entstehen durch Gewebebrüchigkeit.
Achondroplasie
Der Baum ordnet das skelettale Leitbild: kurze proximale Gliedmaßen, hoher Wuchs mit Linsenluxation, dehnbare Haut oder fehlende Schlüsselbeine. Kurze proximale Gliedmaßen (Rhizomelie) mit großem Kopf sprechen für eine Achondroplasie.
Die Achondroplasie wird durch eine FGFR3-Variante mit Funktionsgewinn verursacht. Sie ist autosomal-dominant, die meisten Fälle entstehen aber de novo bei Eltern mit durchschnittlicher Körpergröße.
- Aussehen: Makrozephalie mit Stirnvorwölbung, Mittelgesichtshypoplasie, kurze breite Finger mit Dreizackhand.
- Die Intelligenz ist meist normal; motorische Meilensteine sind oft verzögert.
- Säuglingsalter: eine Foramen-magnum-(kraniozervikale) Stenose kann zentrale Apnoen, Schwäche und plötzlichen Tod verursachen; Screening mit neurologischer Untersuchung, Schlaflabor und kraniozervikaler MRT.
- Hydrozephalus mit erweiterten Ventrikeln; obstruktive Schlafapnoe.
- Ohren: Seromukotympanon ist häufig; das Gehör prüfen.
- Erwachsene: Spinalkanalstenose.
- Vosoritid, eine tägliche Injektion, steigert das Wachstum bei Kindern mit noch offenen Wachstumsfugen.
Osteogenesis imperfecta: die klassischen Typen
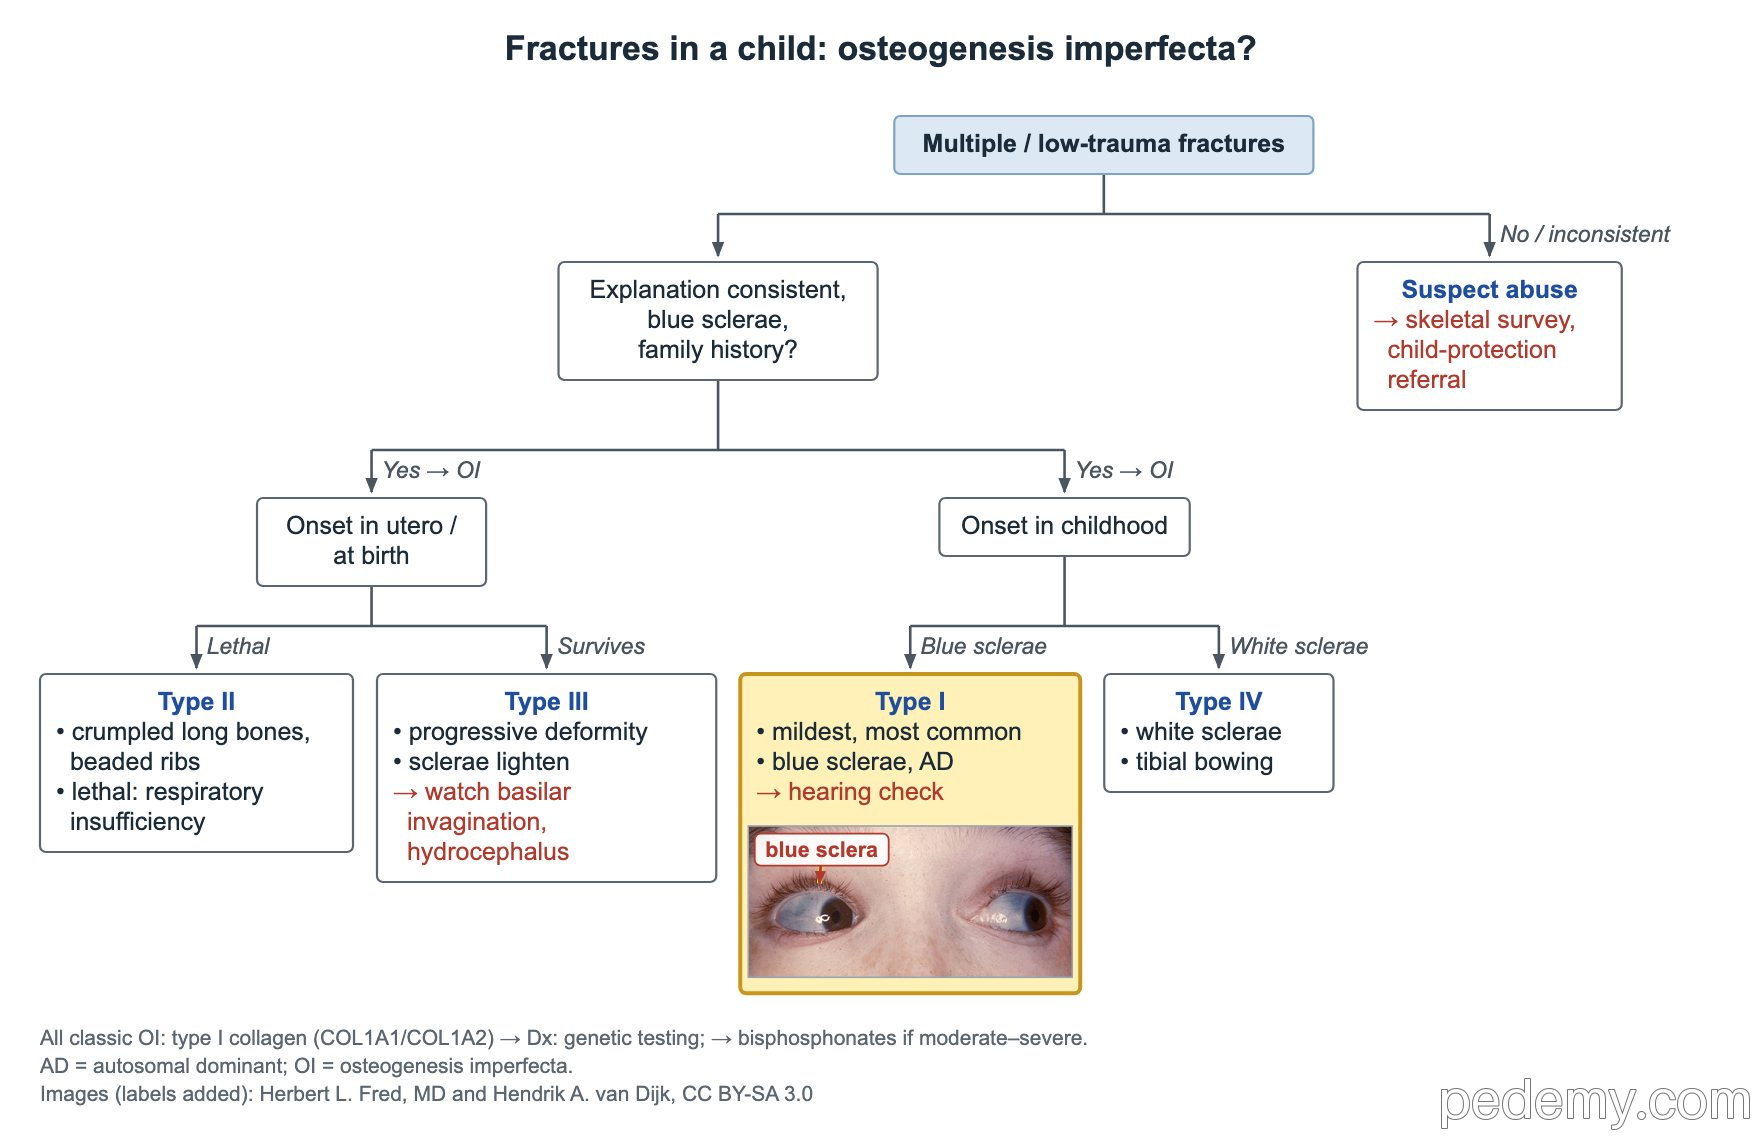
Mehrere Frakturen oder Frakturen bei Bagatelltraumen werfen zwei Fragen auf: Passt die Anamnese, und gibt es blaue Skleren oder eine Familienanamnese? Falls nicht, an Misshandlung denken: Skelettscreening durchführen und den Kinderschutz einschalten.
Das zentrale Problem aller Typen ist die Knochenbrüchigkeit, oft mit Kleinwuchs oder Deformität. Die klassische OI betrifft Kollagen Typ I (COL1A1 oder COL1A2). Ein Gentest bestätigt die Diagnose; Bisphosphonate werden bei mittelschwerer bis schwerer Erkrankung eingesetzt.
- Dentinogenesis imperfecta: verfärbte Zähne, die leicht absplittern, ein häufiger OI-Hinweis.
- Typ I: das Gehör prüfen, da der Hörverlust oft in der Jugend oder im Erwachsenenalter beginnt.
| Typ | Muster | Hinweis |
|---|---|---|
| I | Mildeste und häufigste Form; Frakturen im Kindesalter; autosomal-dominant | Blaue Skleren, Hörverlust; es wird weniger Kollagen Typ I gebildet |
| II | Frakturen vor oder bei Geburt; letal | Gestauchte Röhrenknochen, perlschnurartige Rippen; Tod durch respiratorische Insuffizienz |
| III | Schwer, progredient deformierend | Skleren werden mit dem Alter heller; basiläre Impression, Hydrozephalus |
| IV | Mittelschwer, variable Ausprägung | Normale oder weiße Skleren; Tibiaverbiegung |
Schwere OI beim Neugeborenen
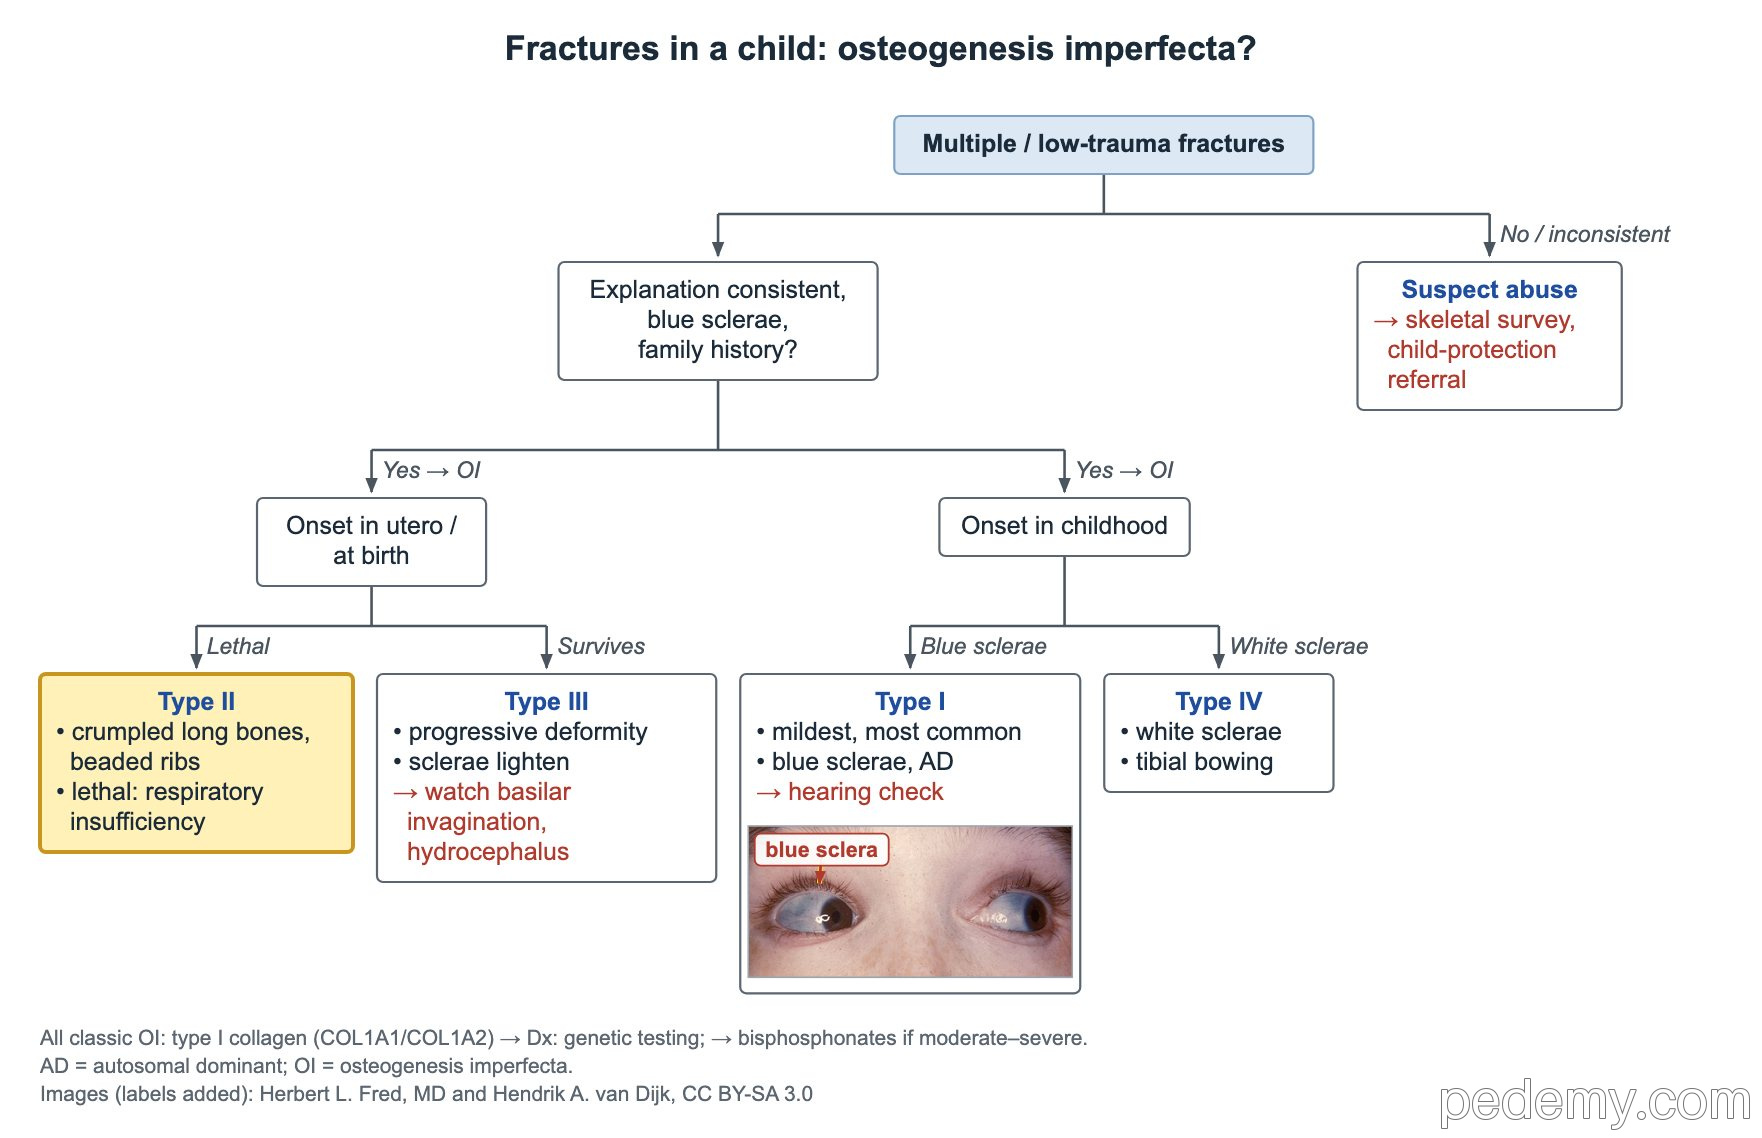
Beginnen die Frakturen intrauterin oder bei Geburt, teilt sich der Baum in die letalen und die überlebenden schweren Formen.
- Typ II: Frakturen bereits vor der Geburt, gestauchte Röhrenknochen und perlschnurartige Rippen; die meisten Säuglinge sterben an respiratorischer Insuffizienz.
- Typ III: überlebt die Neugeborenenperiode, mit progredienter Deformität und Kleinwuchs.
- Typ III: blaue Skleren werden mit dem Alter heller; auf basiläre Impression und Hydrozephalus achten.
Marfan-Syndrom: revidierte Ghent-Kriterien
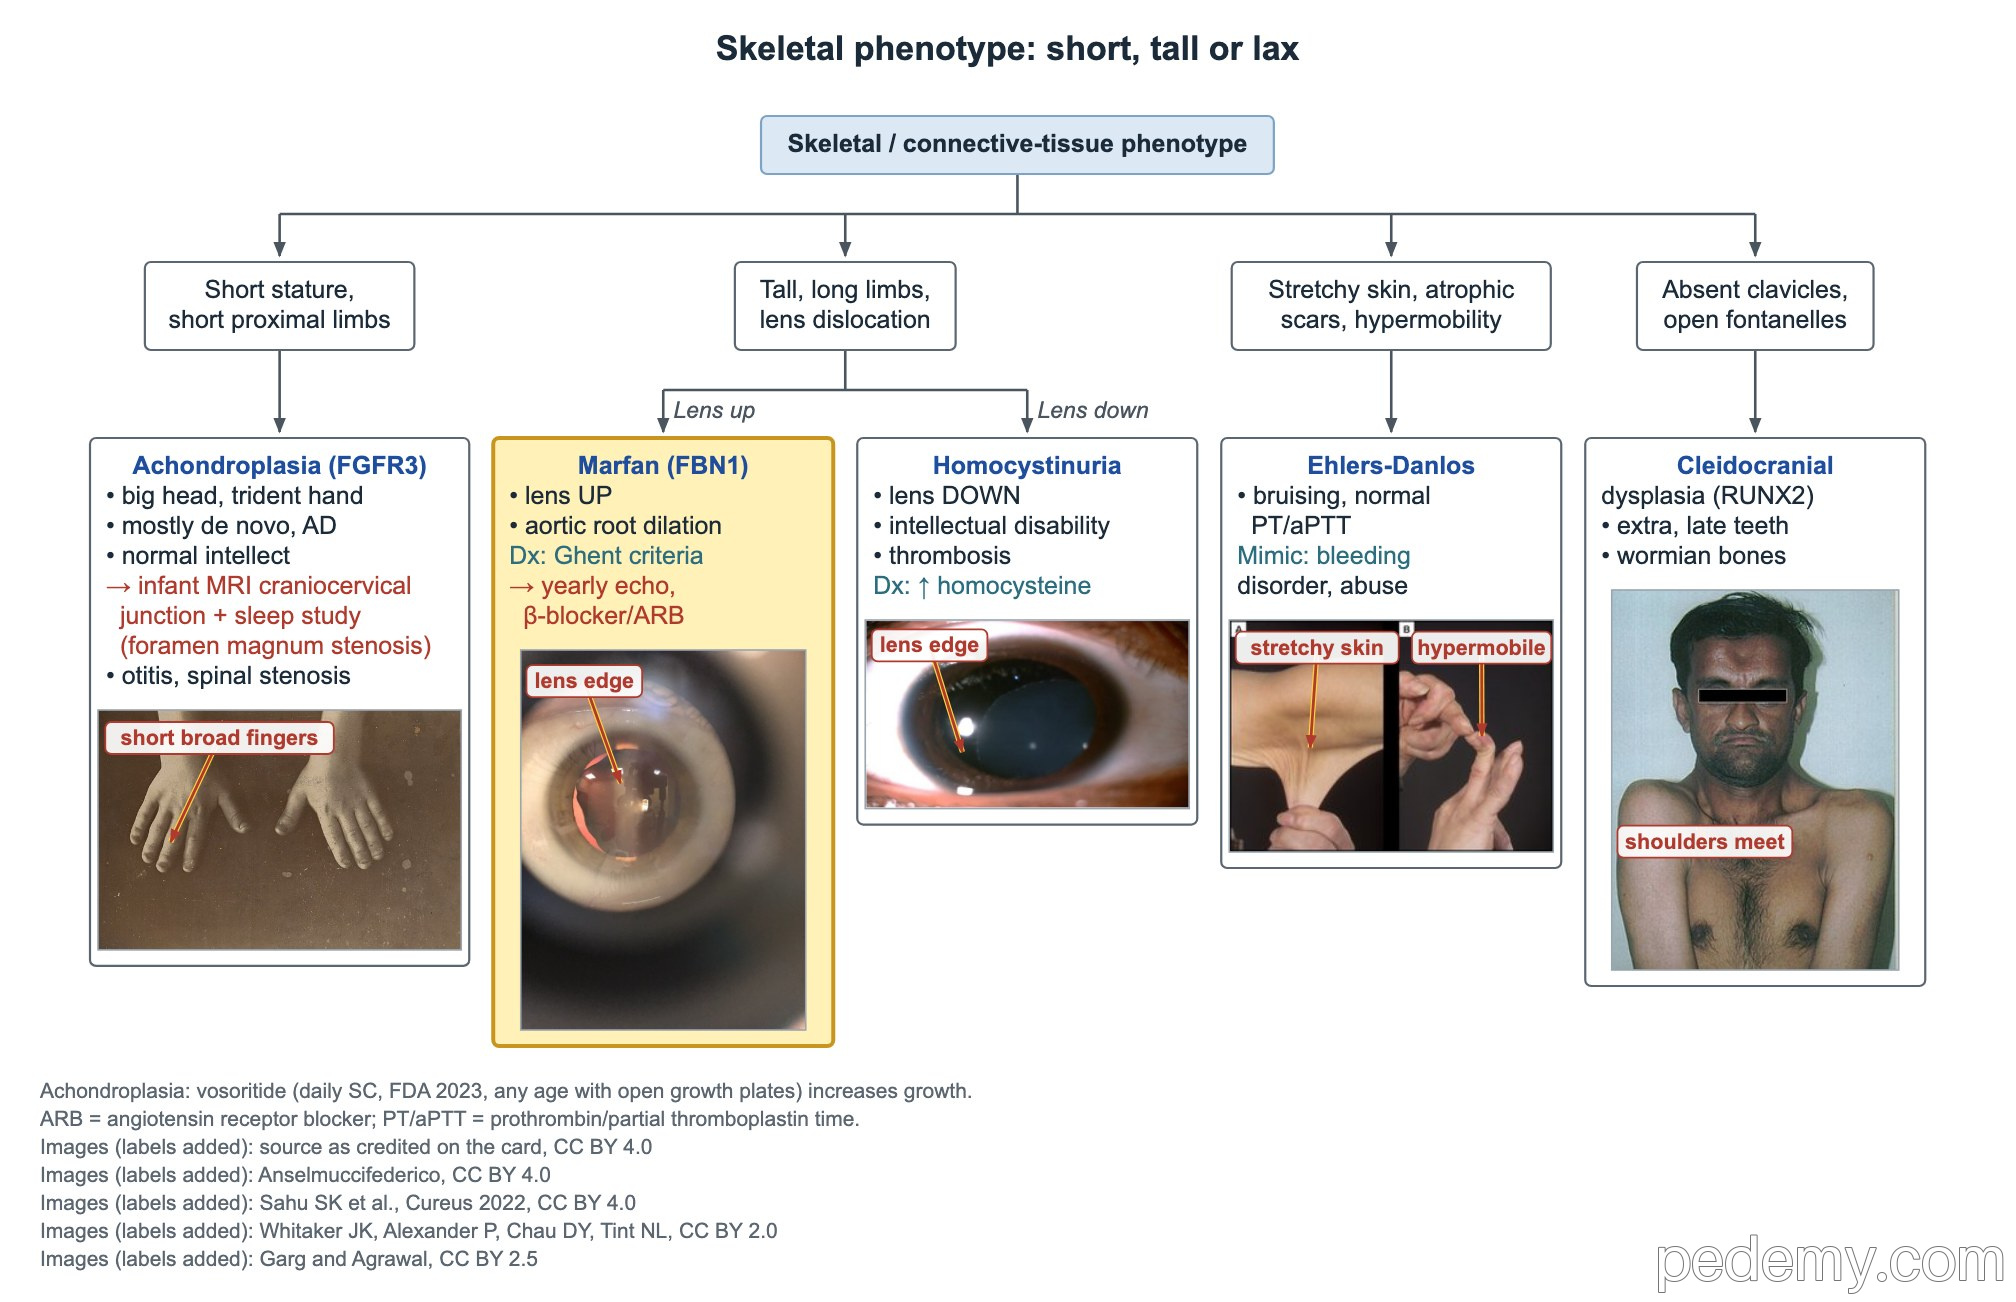
Das Marfan-Syndrom ist autosomal-dominant und wird durch FBN1-Varianten (Fibrillin-1) verursacht. Die Linse luxiert beim Marfan-Syndrom nach oben und bei der Homocystinurie nach unten.
Ein hochgewachsener Jugendlicher mit langen Fingern, Linsenluxation nach oben und einem Elternteil mit Aortendissektion braucht zuerst eine Echokardiografie der Aortenwurzel.
- Systemscore: Handgelenk- UND Daumenzeichen = 3 Punkte (nur eines = 1).
- Je 2 Punkte: Pectus carinatum, Rückfußvalgus, Pneumothorax, Duraektasie, Protrusio acetabuli.
- Pectus excavatum oder Thoraxasymmetrie = 1 Punkt.
- Handgelenkzeichen: Daumen und kleiner Finger überlappen, wenn sie das andere Handgelenk umfassen. Daumenzeichen: die Daumenspitze ragt über den Rand der geschlossenen Faust hinaus.
- Eine eingeschränkte Ellenbogenstreckung zählt beim Marfan-Syndrom; eine Ellenbogenüberstreckbarkeit zählt nicht und spricht für ein Ehlers-Danlos-Syndrom.
| Familienanamnese | Jedes dieser Kriterien bestätigt Marfan |
|---|---|
| Keine Familienanamnese | Aortenwurzel z ≥2 + Ectopia lentis; Aortenwurzel z ≥2 + pathogene FBN1-Variante; Aortenwurzel z ≥2 + Systemscore ≥7; Ectopia lentis + FBN1-Variante, die bekanntermaßen eine Aortenerkrankung verursacht |
| Elternteil mit Marfan | Ectopia lentis; oder Systemscore ≥7; oder Aortenwurzel z ≥2 (ab 20 Jahren) oder z ≥3 (unter 20) |
Marfan-Aorta, Sport und Loeys-Dietz-Syndrom
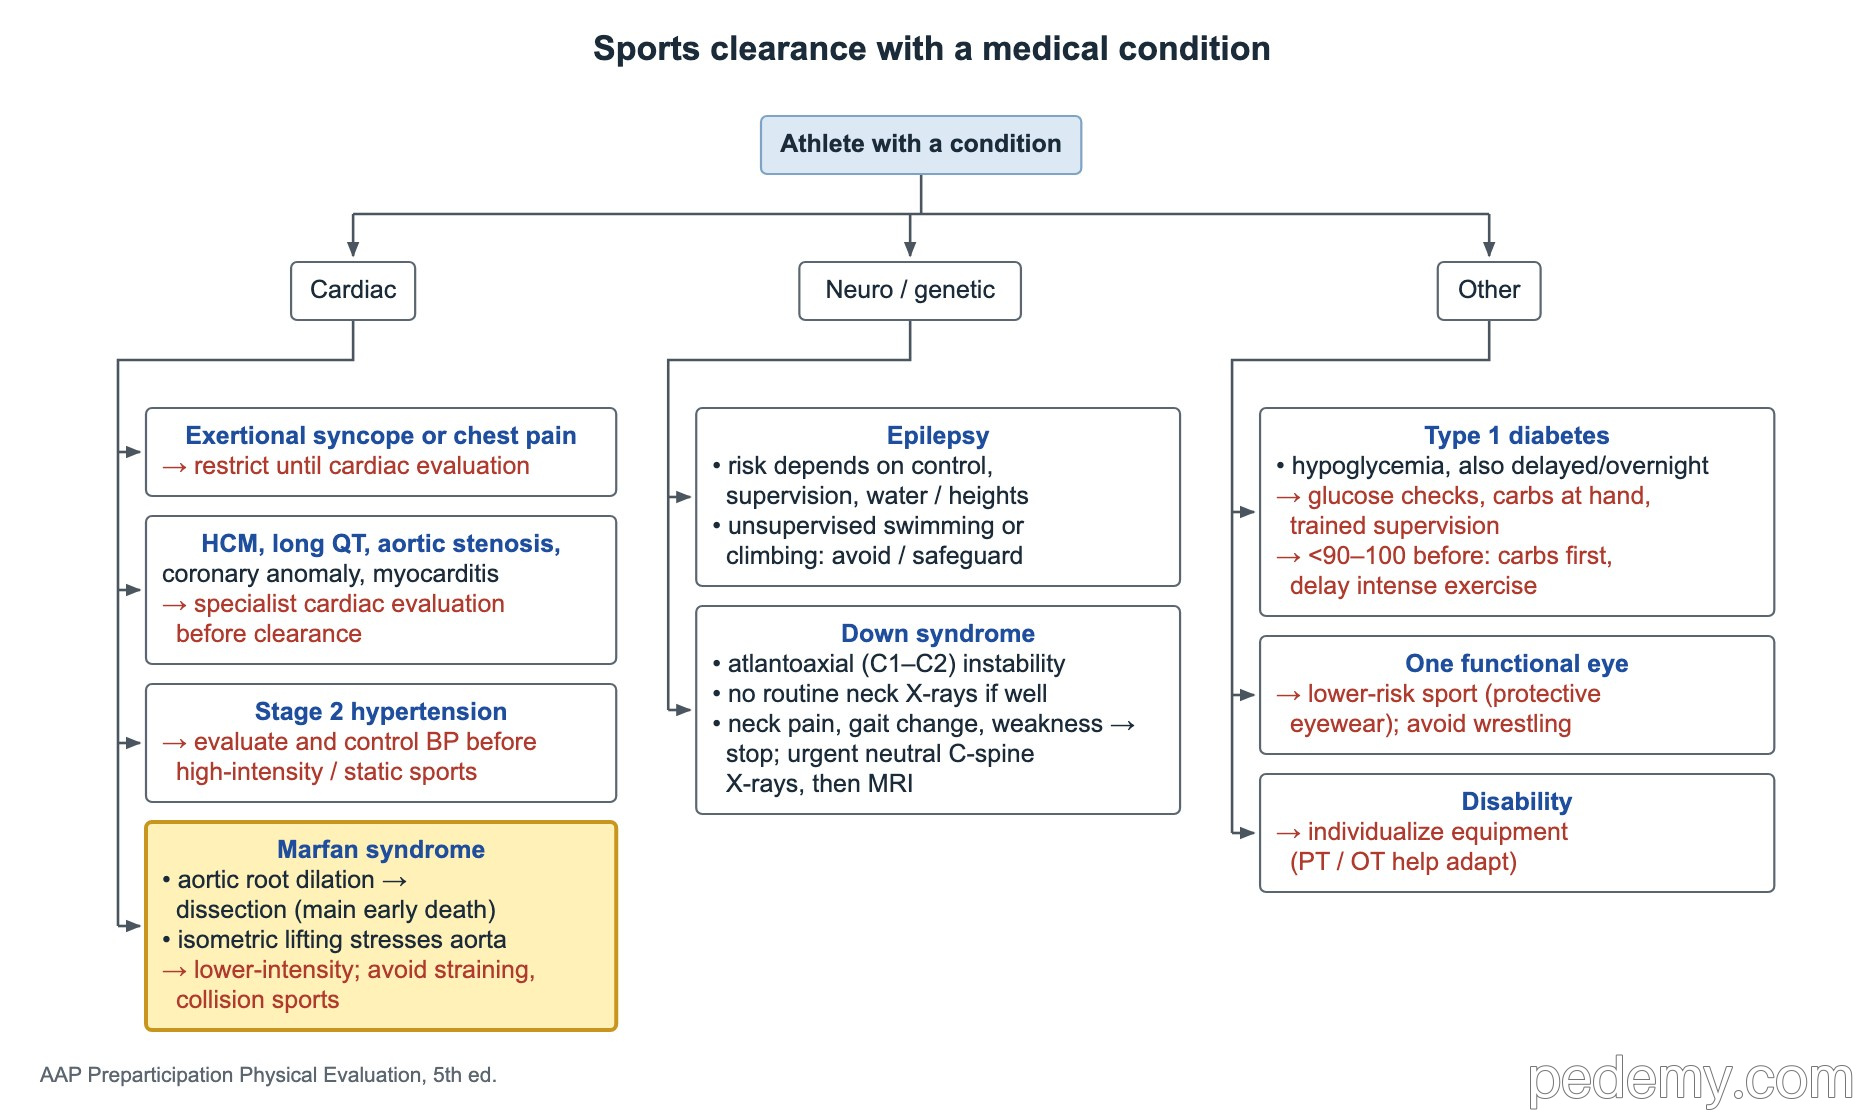
Eine Aortenwurzeldilatation mit nachfolgender Dissektion ist die Hauptursache für frühen Tod beim Marfan-Syndrom. Isometrisches Heben und Pressen belasten die Aorta, daher werden Sportler zu Sportarten geringerer Intensität und weg von Kontaktsportarten gelenkt.
Die Aortenwurzel mindestens jährlich echokardiografisch kontrollieren. Ein Betablocker oder ein Angiotensin-Rezeptorblocker verlangsamt das Wachstum der Wurzel.
- Loeys-Dietz-Syndrom: Aortenwurzelaneurysma mit Hypertelorismus und Uvula bifida oder Gaumenspalte; Gene TGFBR1 und TGFBR2 (und weitere im TGF-beta-Signalweg).
- Die Arterien bei Loeys-Dietz sind geschlängelt und können bei kleineren Durchmessern dissezieren als beim Marfan-Syndrom; die Arterien vom Kopf bis zum Becken darstellen.
Ehlers-Danlos-Syndrome
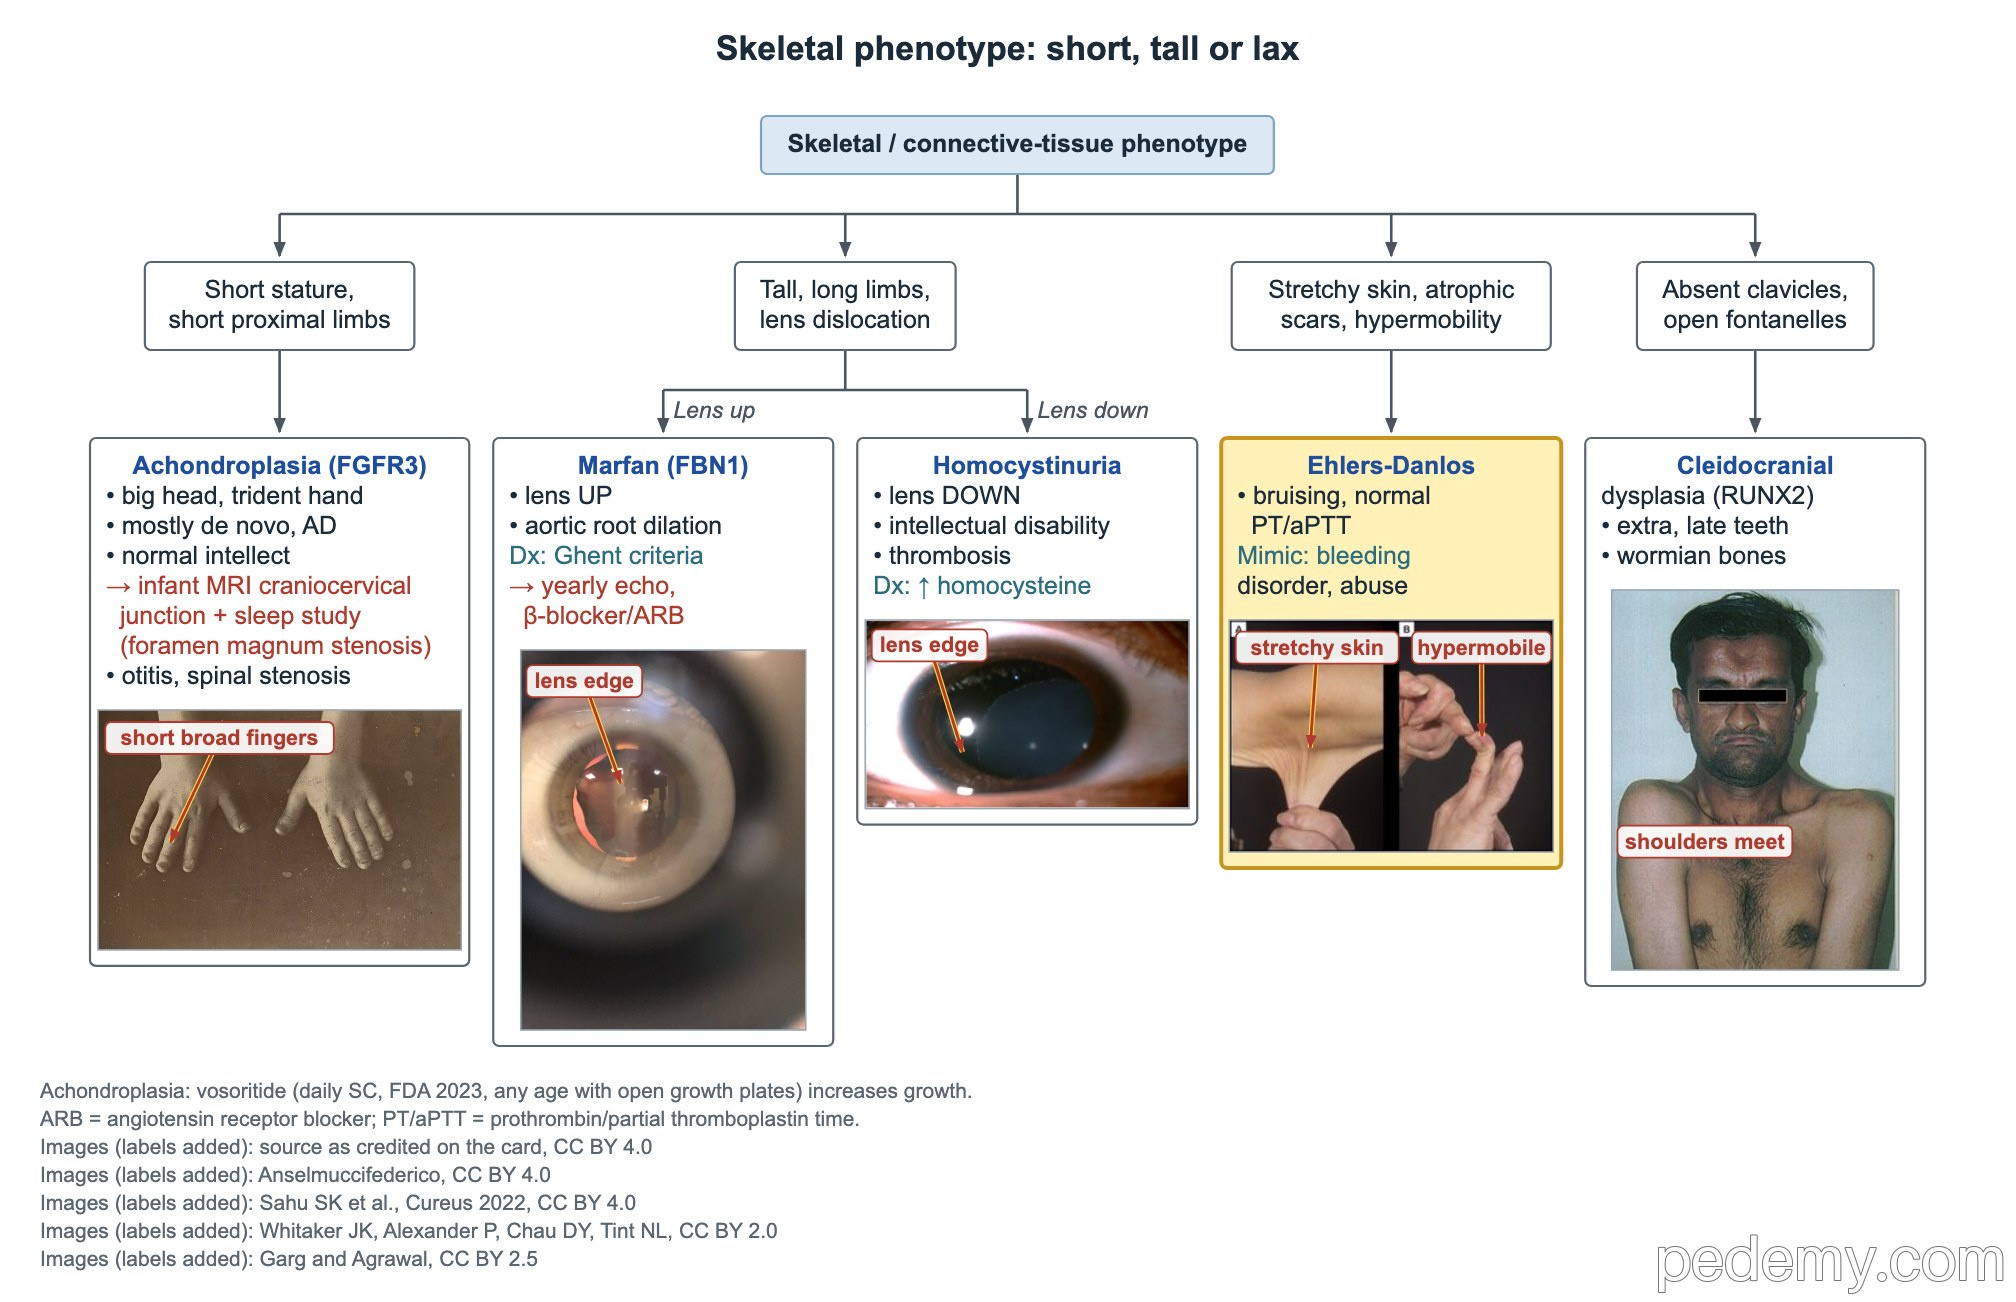
Dehnbare, weiche (teigige) Haut, breite atrophe Narben, überbewegliche Gelenke und leichte Blutergüsse sprechen für ein Ehlers-Danlos-Syndrom. Die Klassifikation von 2017 nennt 13 Typen; alle außer dem hypermobilen EDS werden durch einen Gentest bestätigt.
- Klassisches EDS: COL5A1 oder COL5A2.
- Leichte Blutergüsse bei normaler PT und aPTT entstehen durch Kapillar- und Gewebebrüchigkeit, nicht durch einen Gerinnungsfaktordefekt.
- Eine Blutungsstörung ausschließen und an Misshandlung denken, bevor Blutergüsse dem EDS zugeschrieben werden.
- Ein Mitralklappenprolaps (mesosystolischer Klick) kann vorkommen.
Kleidokraniale Dysplasie, Caffey-Krankheit und FOP
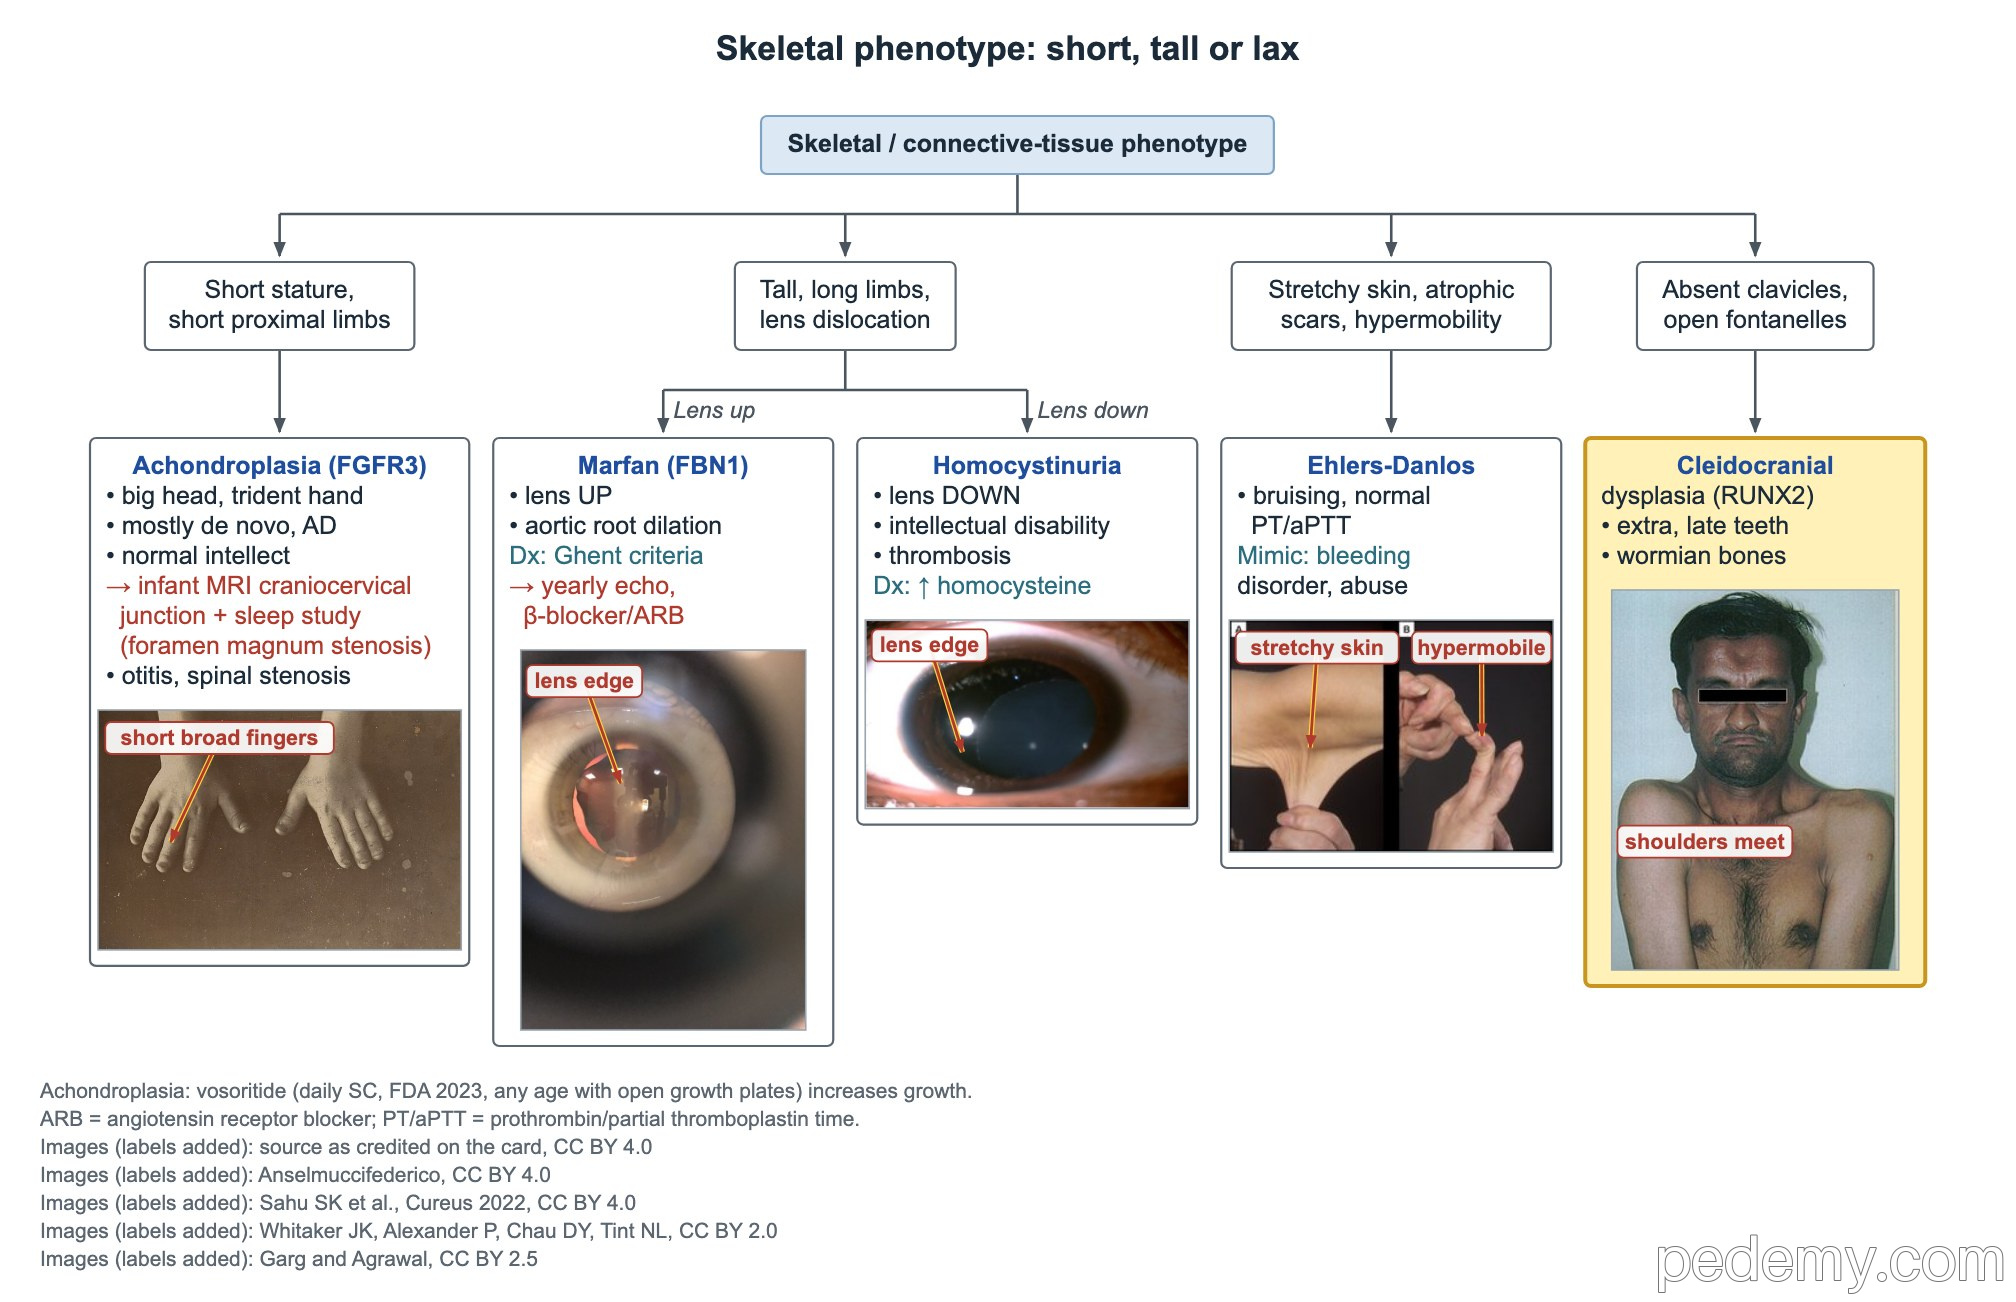
Schaltknochen (Wormsche Knochen) sind kleine zusätzliche Knochen in den Schädelnähten.
| Erkrankung | Hinweise | Kernpunkt |
|---|---|---|
| Kleidokraniale Dysplasie (RUNX2, autosomal-dominant) | Fehlende oder kleine Schlüsselbeine (Schultern können sich berühren), offene Fontanellen und verzögerte Schädelossifikation, Schaltknochen | Verzögerter Zahndurchbruch und überzählige Zähne |
| Caffey-Krankheit (infantile kortikale Hyperostose) | Säugling unter 6 Monaten mit Fieber, Reizbarkeit und harter, druckschmerzhafter Knochenschwellung, meist am Unterkiefer | Selbstlimitierend; meist bis zum Alter von etwa 2 Jahren verschwunden |
| Fibrodysplasia ossificans progressiva (ACVR1) | Kurze, fehlgebildete Großzehen von Geburt an; Schübe schmerzhafter Schwellungen an Hals und Rücken, die verknöchern | Biopsie, Operation und intramuskuläre Injektionen vermeiden, da sie neue Knochenbildung auslösen |
Häufige Fragen
Was sind die revidierten Ghent-Kriterien für das Marfan-Syndrom?
Ohne Familienanamnese reicht eine Aortenwurzeldilatation (z ≥2) plus Ectopia lentis. Die Aortenwurzeldilatation kann auch mit einer FBN1-Variante oder einem Systemscore von 7 oder mehr kombiniert werden.
Welcher Typ der Osteogenesis imperfecta ist am häufigsten?
Typ I: die mildeste Form, mit blauen Skleren, Frakturen nach Bagatelltraumen und Hörverlust. Sie ist autosomal-dominant und beruht auf vermindertem Kollagen Typ I.
Ist die Achondroplasie erblich?
Sie ist autosomal-dominant, aber etwa 80% der Kinder haben eine neue FGFR3-Variante und Eltern mit durchschnittlicher Körpergröße.
Dieses Thema lernen
Quellen
- AAP Clinical Report: Gesundheitsvorsorge für Menschen mit Achondroplasie (Pediatrics 2020)
- AAP Clinical Report: Gesundheitsvorsorge für Kinder und Jugendliche mit Marfan-Syndrom (Pediatrics 2023)
- Die revidierte Ghent-Nosologie für das Marfan-Syndrom (J Med Genet 2010)
- Die internationale Klassifikation der Ehlers-Danlos-Syndrome von 2017 (Am J Med Genet C)
- 2022 ACC/AHA-Leitlinie zu Diagnose und Management von Aortenerkrankungen (Circulation)
Für Pedemy in eigenen Worten nach den obigen Quellen geschrieben; geprüft November 2026. Nur zur Bildung, keine medizinische Beratung; prüfen Sie Dosen und lokale Protokolle, bevor Sie Patienten behandeln. Pedemy ist unabhängig und nicht mit den genannten Organisationen verbunden oder von ihnen empfohlen.