

Árbol de decisión principal
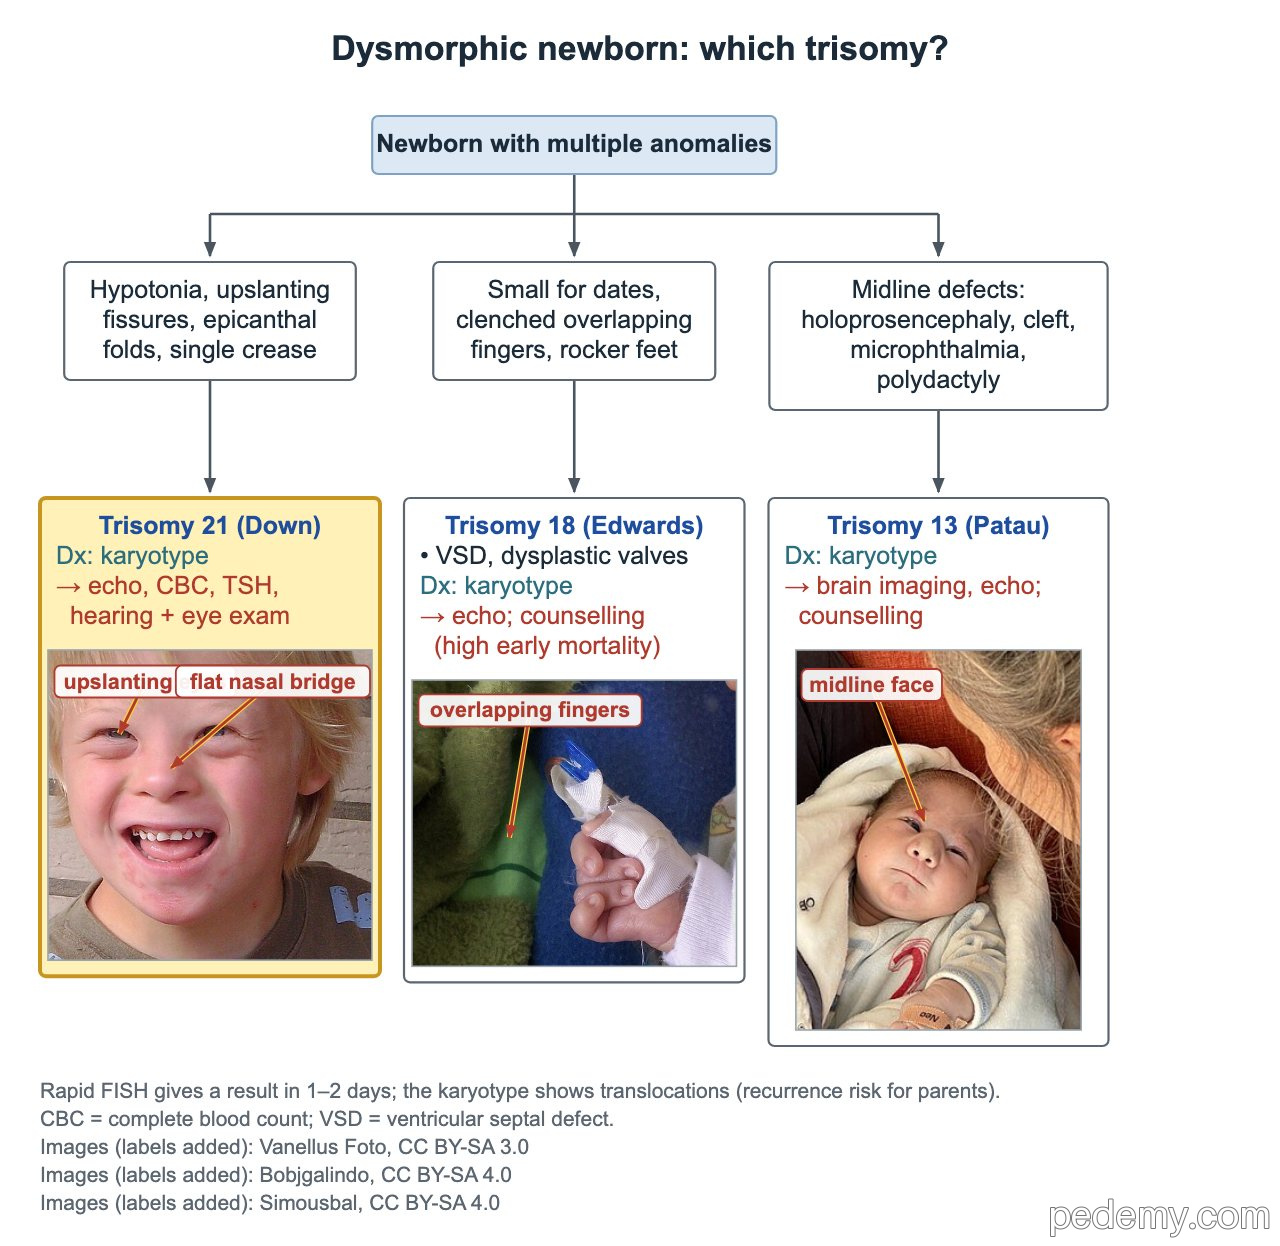
Recién nacido dismórfico: ¿qué trisomía?
Puntos clave
- Síndrome de Down: alrededor del 95% es trisomía 21 libre por no disyunción meiótica; recurrencia de alrededor del 1% (o el riesgo por edad materna si es mayor).
- Translocación robertsoniana (alrededor del 3–4%): cariotipo a ambos padres; un progenitor portador de 21;21 → prácticamente el 100% de los hijos nacidos vivos.
- Todo recién nacido con síndrome de Down necesita ecocardiograma, aunque no tenga soplo; TSH a los 6 meses, a los 12 meses y luego cada año.
- Síndrome de Turner: 45,X o mosaico, alrededor de 1 de cada 2,000–2,500 niñas; no se asocia a la edad materna; el cariotipo lo confirma.
- Deleción 22q11.2: alrededor del 90% de novo; un progenitor afectado la transmite al 50% de los hijos; riesgo posterior de esquizofrenia.
- Prader–Willi = pérdida de 15q11–q13 paterno; Angelman = pérdida de UBE3A materno; el análisis de metilación es la primera prueba.
- X frágil: expansión CGG en FMR1; estudiar con análisis de repeticiones CGG (PCR con Southern blot), no con microarreglo.
¿Qué trisomía? Trisomías 21, 18 y 13
Cada trisomía frecuente tiene un patrón reconocible en el recién nacido. Las tres se confirman con cariotipo; la FISH rápida puede dar un resultado en 1–2 días, pero solo el cariotipo muestra una translocación.
| Trisomía | Pistas en el recién nacido | Asociaciones clave |
|---|---|---|
| 21 (Down) | Hipotonía, fisuras palpebrales oblicuas hacia arriba, pliegues epicánticos, puente nasal plano, pliegue palmar único, manchas de Brushfield | Canal AV, CIV, CIA, tetralogía; atresia duodenal; leucemia; hipotiroidismo |
| 18 (Edwards) | Restricción del crecimiento, manos empuñadas con dedos superpuestos, uñas hipoplásicas, pies en mecedora | CIV (la más frecuente) y múltiples válvulas displásicas; alta mortalidad temprana |
| 13 (Patau) | Defectos de línea media: holoprosencefalia, labio y paladar hendidos, microftalmía; polidactilia | Imagen cerebral y ecocardiograma; alta mortalidad temprana |
Síndrome de Down: mecanismo y recurrencia
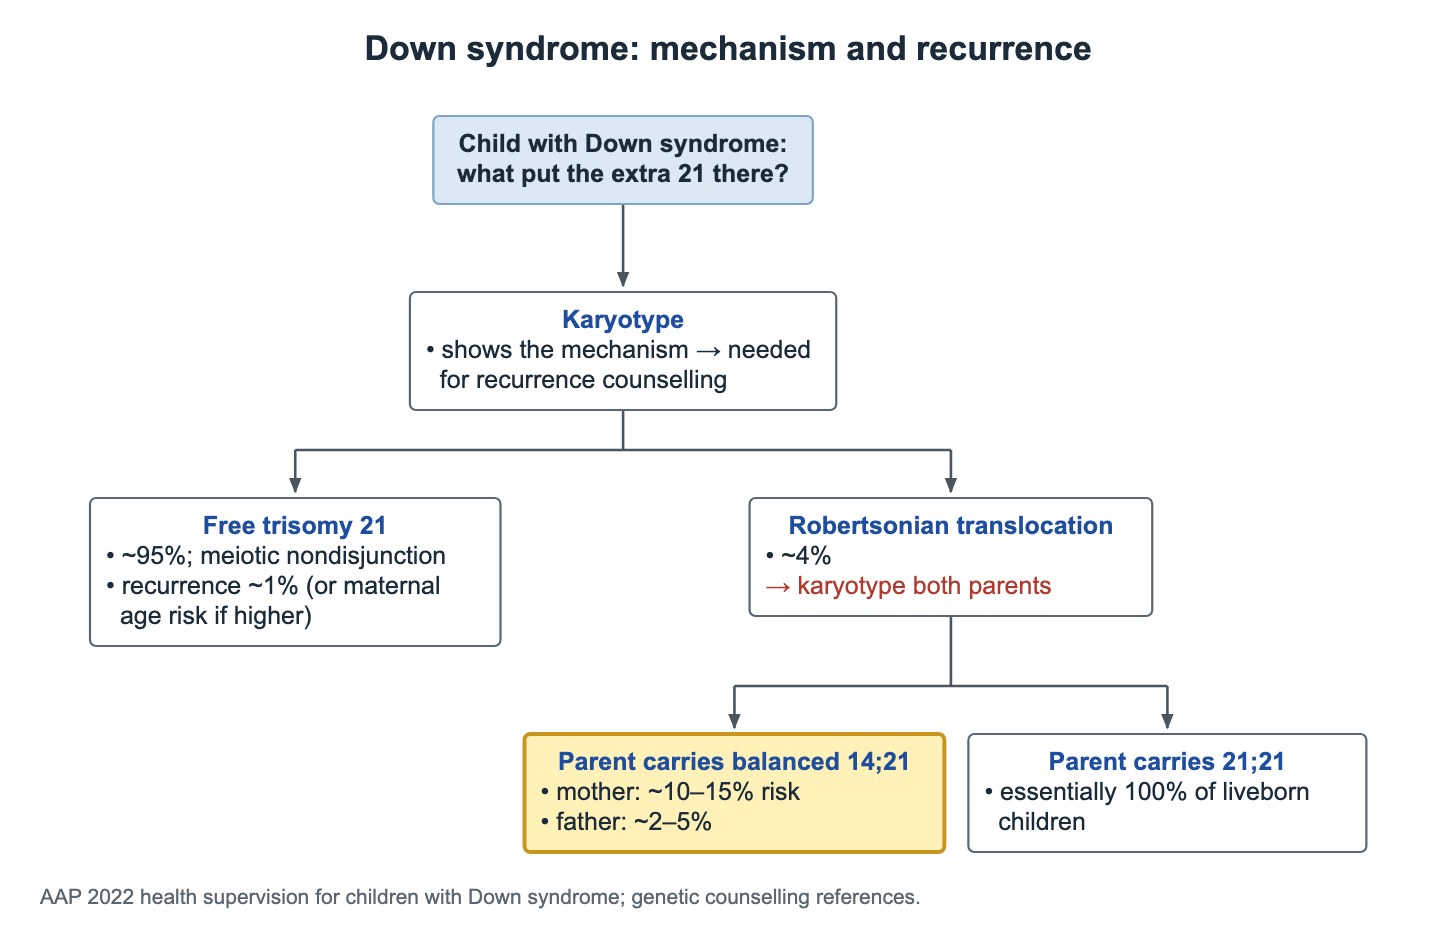
Se necesita un cariotipo (análisis cromosómico) antes del asesoramiento sobre recurrencia, porque muestra cómo llegó el material extra del cromosoma 21. El microarreglo y la FISH pueden mostrar material 21 extra, pero no una translocación equilibrada.
El síndrome de Down puede deberse a trisomía 21 libre, a una translocación que lleva material extra del cromosoma 21 o a mosaicismo.
- Trisomía 21 libre: alrededor del 95%, por no disyunción meiótica. Los cariotipos de los padres son normales; la recurrencia es de alrededor del 1%, o el riesgo por edad materna si es mayor.
- Translocación robertsoniana: alrededor del 3–4% de los casos. Hacer cariotipo a ambos padres para identificar a un portador equilibrado y establecer el riesgo de recurrencia.
- La madre porta una translocación equilibrada 14;21: riesgo de alrededor del 10–15%.
- El padre porta una translocación equilibrada 14;21: mucho menor, unos pocos por ciento.
- Cualquiera de los padres porta una translocación equilibrada 21;21: prácticamente el 100% de los hijos nacidos vivos tiene síndrome de Down.
Síndrome de Down: qué revisar y cuándo
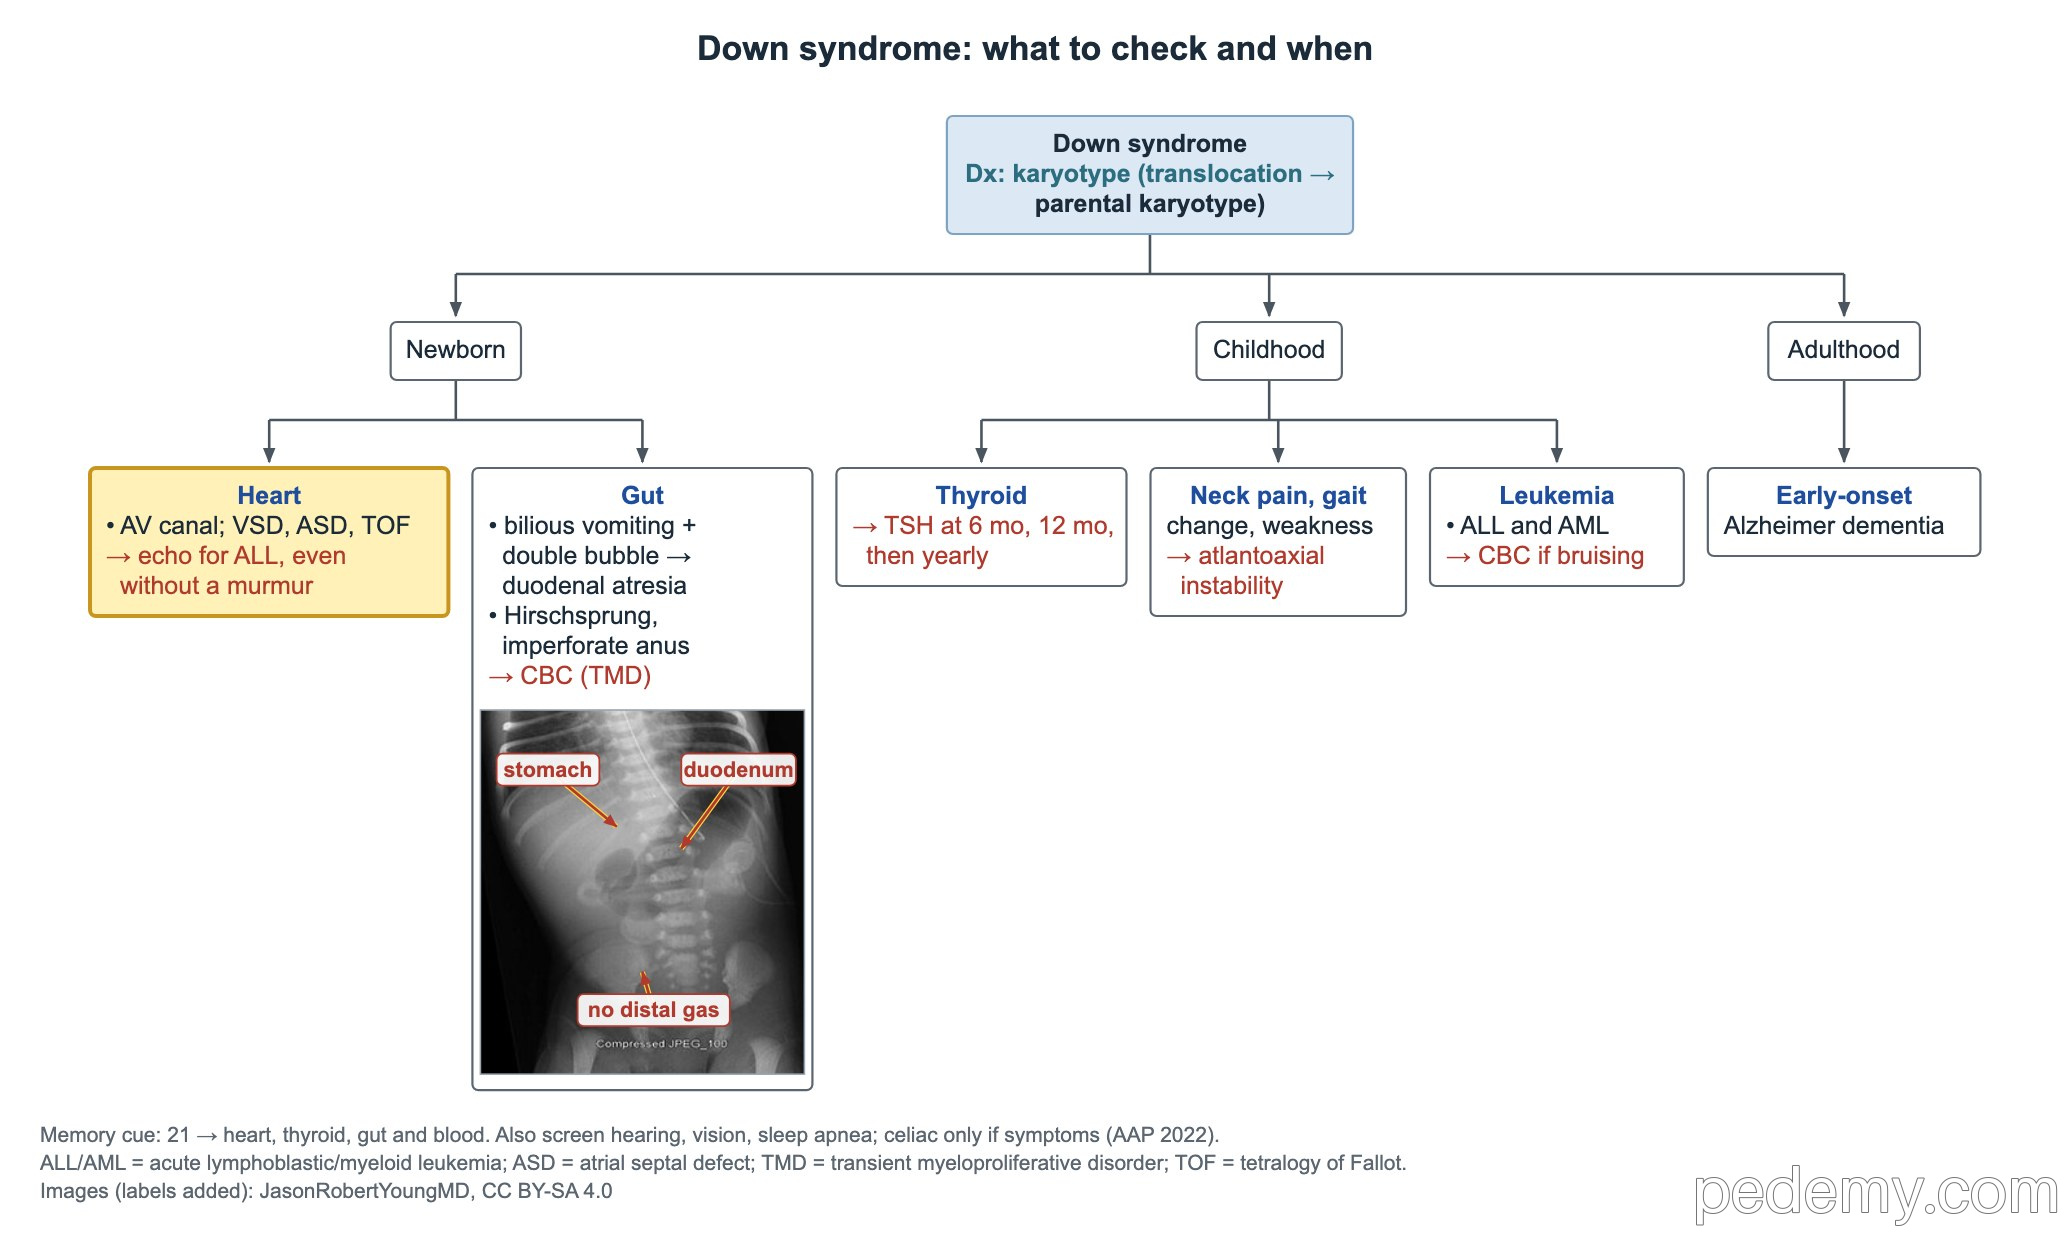
Alrededor de la mitad de los niños con síndrome de Down tiene una cardiopatía, y muchos no tienen soplo al principio, así que todo recién nacido necesita un ecocardiograma interpretado por un cardiólogo pediatra. El defecto del canal AV es la lesión clásica; también hay CIV, CIA y tetralogía de Fallot.
- Intestino: atresia duodenal (vómito bilioso, doble burbuja en la radiografía), enfermedad de Hirschsprung, ano imperforado, reflujo y más tarde enfermedad celíaca.
- Enfermedad celíaca: estudiar con tTG-IgA más IgA total cuando aparezcan síntomas como poca ganancia de peso o heces blandas (la AAP 2022 ya no recomienda el tamizaje rutinario sin síntomas).
- Sangre: hemograma en el recién nacido. La mielopoyesis anormal transitoria (blastos en sangre, exantema pustuloso, hígado grande) suele resolverse hacia los 3 meses, pero aumenta el riesgo posterior de leucemia megacarioblástica aguda.
- El riesgo de leucemia está aumentado; la LLA es la leucemia más frecuente en general, y la LMA es especialmente frecuente en la primera infancia.
- Tiroides: tamizaje neonatal, luego TSH a los 6 meses, a los 12 meses y cada año, sobre todo por hipotiroidismo.
- Cuello: inestabilidad atlantoaxial. Sin radiografías cervicales de rutina si está bien; dolor cervical, cambio en la marcha o debilidad → suspender la actividad y pedir radiografías urgentes de columna cervical en posición neutra, luego RM.
- Revisar también audición, visión y apnea del sueño; la enfermedad de Alzheimer de inicio temprano es un riesgo en la vida adulta.
Cardiopatía y calcio: Williams o deleción 22q11.2
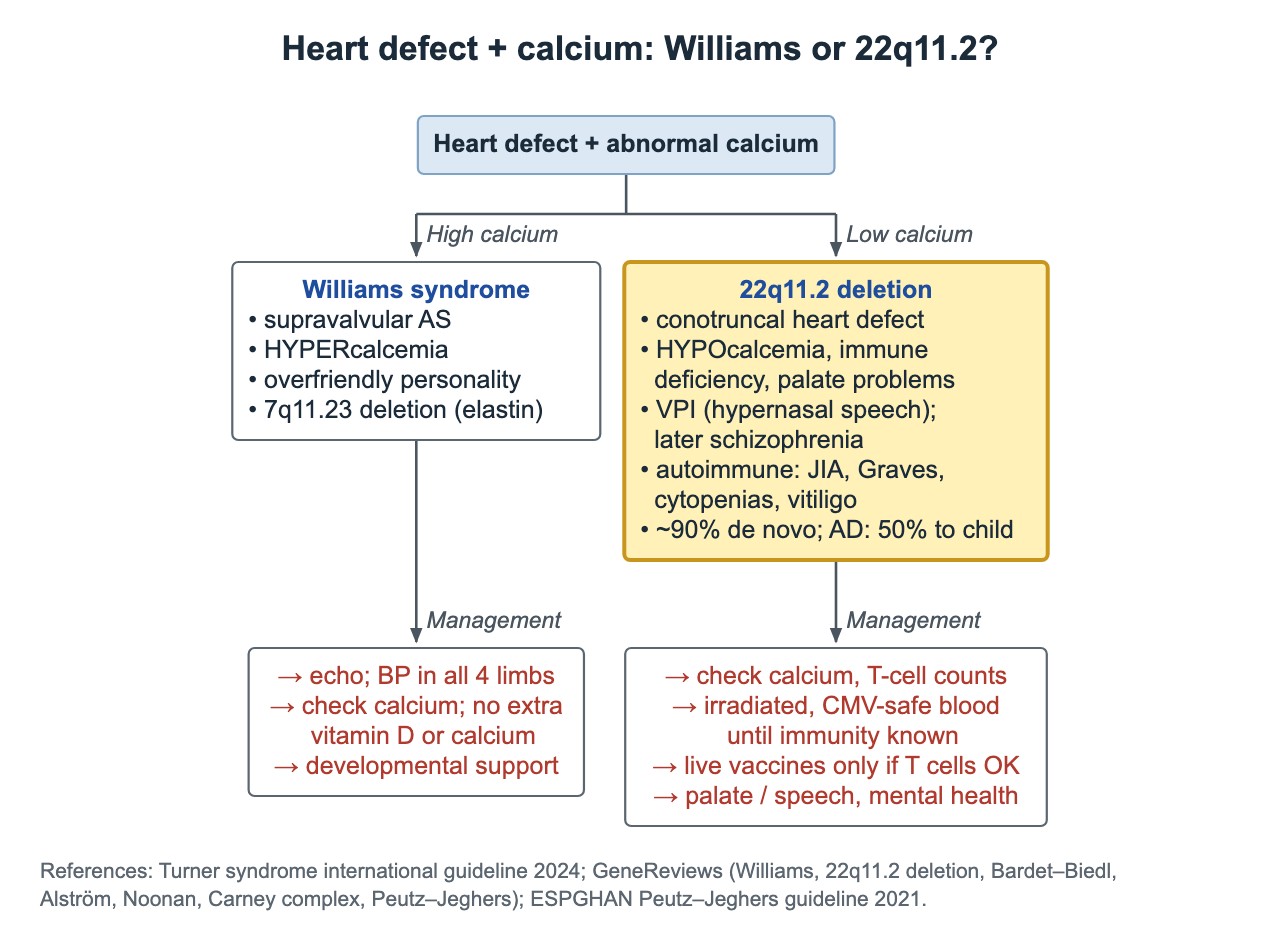
La deleción 22q11.2 es autosómica dominante: alrededor del 90% de las deleciones son nuevas (de novo), y un progenitor afectado la transmite al 50% de los hijos.
| Característica | Síndrome de Williams | Deleción 22q11.2 |
|---|---|---|
| Deleción | 7q11.23, incluye ELN (elastina) | 22q11.2 |
| Calcio | Alto | Bajo |
| Corazón | Estenosis aórtica supravalvular | Defectos conotruncales |
| Otras pistas | Plenitud periorbitaria, iris estrellado, personalidad excesivamente amigable | Inmunodeficiencia, problemas del paladar, insuficiencia velofaríngea (voz nasal) |
| Riesgos posteriores | Hipertensión | Esquizofrenia; autoinmunidad: artritis juvenil, enfermedad de Graves, citopenias, vitíligo |
| Manejo | Ecocardiograma; presión arterial en las 4 extremidades; evitar vitamina D o calcio extra | Medir calcio y recuento de linfocitos T; sangre irradiada y segura para CMV hasta conocer la inmunidad; vacunas vivas solo si los linfocitos T son adecuados |
Prader–Willi, Angelman y X frágil
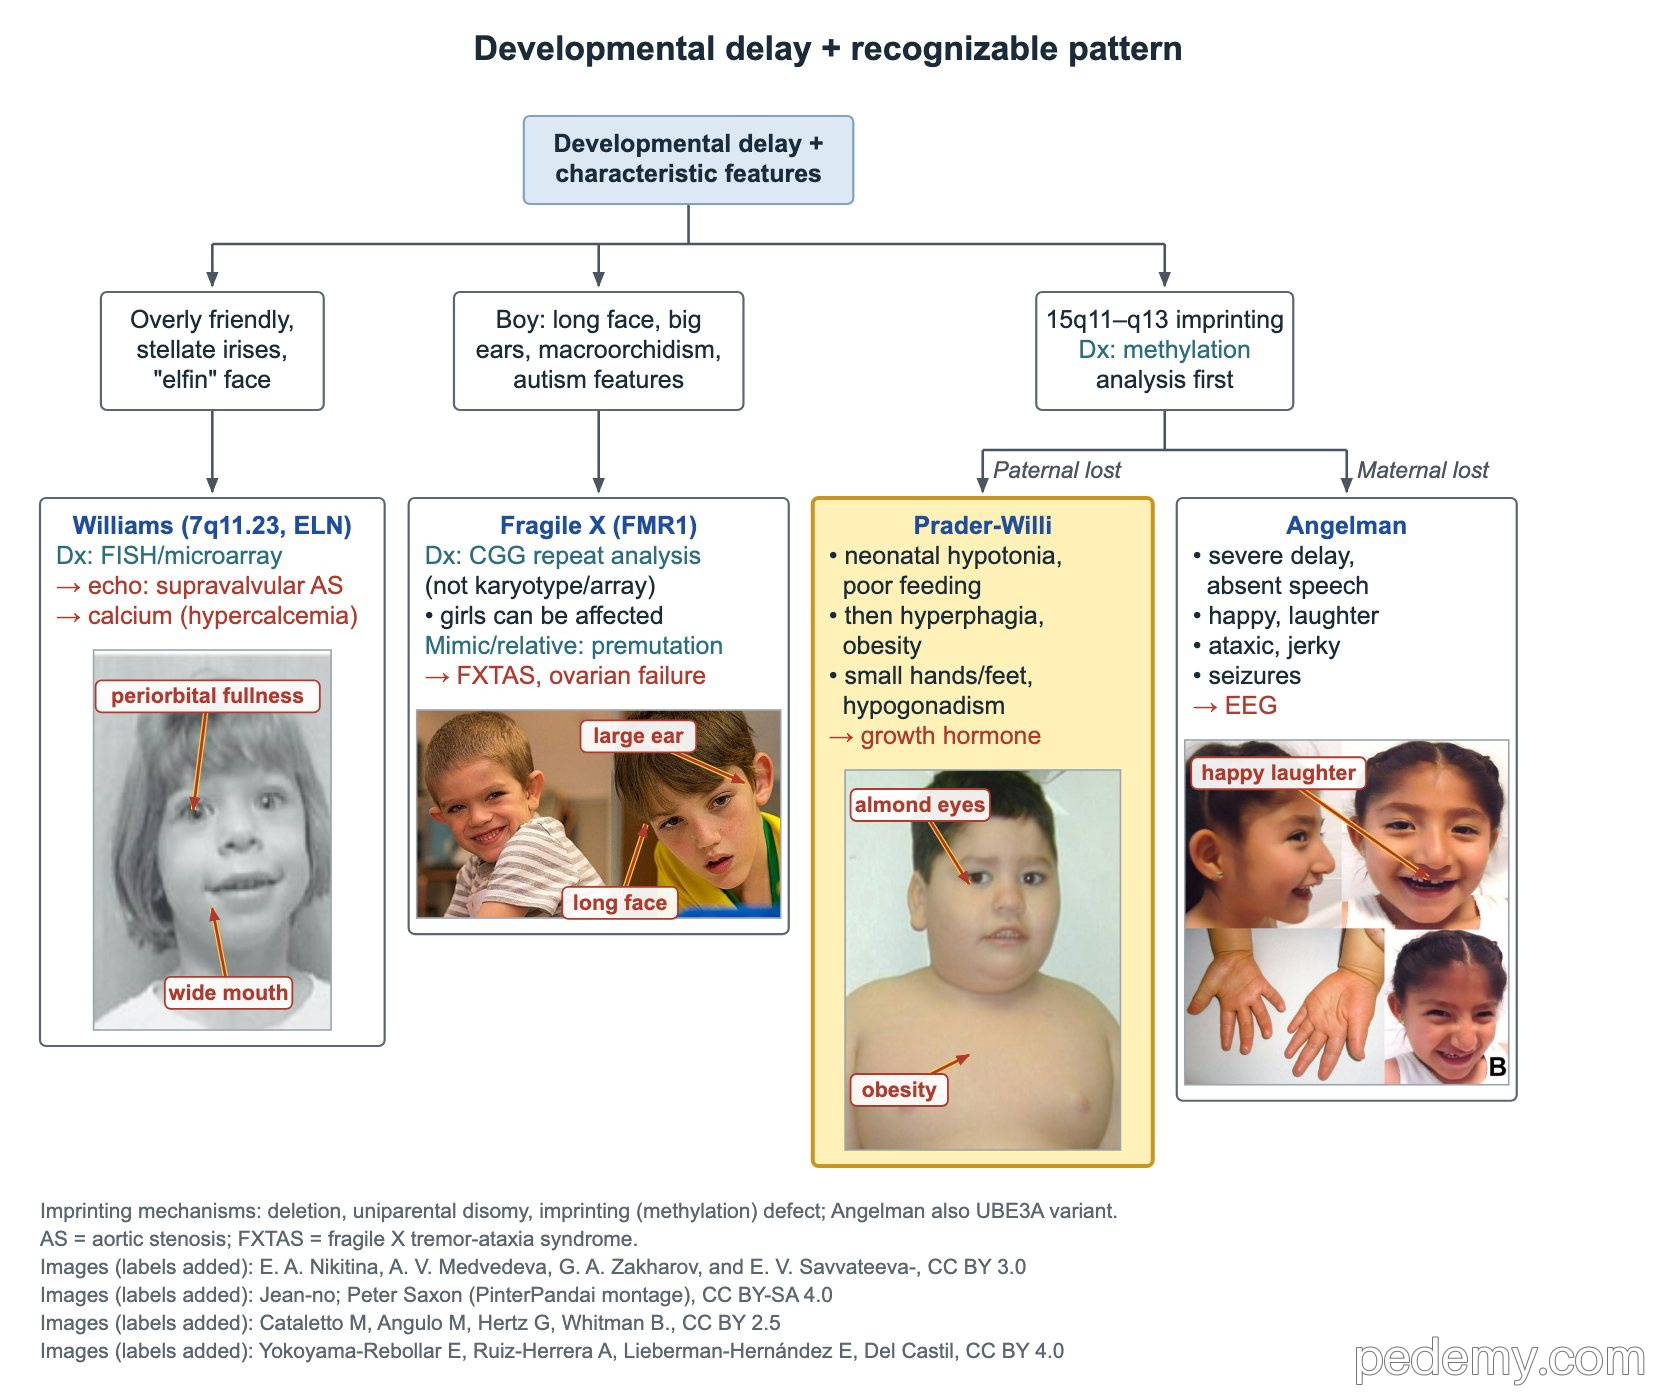
Los síndromes de Prader–Willi y de Angelman afectan ambos la región con impronta 15q11–q13. La copia de qué progenitor se pierde determina el síndrome. El análisis de metilación es la primera prueba porque detecta deleción, disomía uniparental y defectos de impronta.
- X frágil: expansión de repeticiones CGG en FMR1; la mutación completa hipermetila y silencia el gen.
- Varones: discapacidad intelectual, cara alargada, orejas grandes, hiperlaxitud articular, testículos grandes después de la pubertad; el prolapso de la válvula mitral puede causar un clic.
- Las niñas también pueden estar afectadas.
- Portadoras de premutación: las madres tienen riesgo de insuficiencia ovárica primaria; los portadores mayores tienen riesgo de síndrome de temblor-ataxia asociado a X frágil (FXTAS).
- Diagnóstico: análisis de repeticiones CGG de FMR1 por PCR con Southern blot.
| Característica | Prader–Willi | Angelman |
|---|---|---|
| Copia perdida | 15q11–q13 paterno | 15q11–q13 materno (UBE3A) |
| Mecanismos | Deleción, disomía uniparental materna, defecto de impronta | Deleción, disomía uniparental paterna, defecto de impronta, variante de UBE3A |
| Lactancia | Hipotonía grave, succión y alimentación deficientes | Retraso del desarrollo |
| Después | Hiperfagia hipotalámica y obesidad, manos y pies pequeños, hipogonadismo, ojos almendrados | Discapacidad grave, ausencia de lenguaje, actitud alegre con risa frecuente, movimientos atáxicos bruscos, convulsiones |
| Punto de tratamiento | Hormona de crecimiento | EEG y manejo de convulsiones |
Síndrome de Turner y otras aneuploidías de cromosomas sexuales
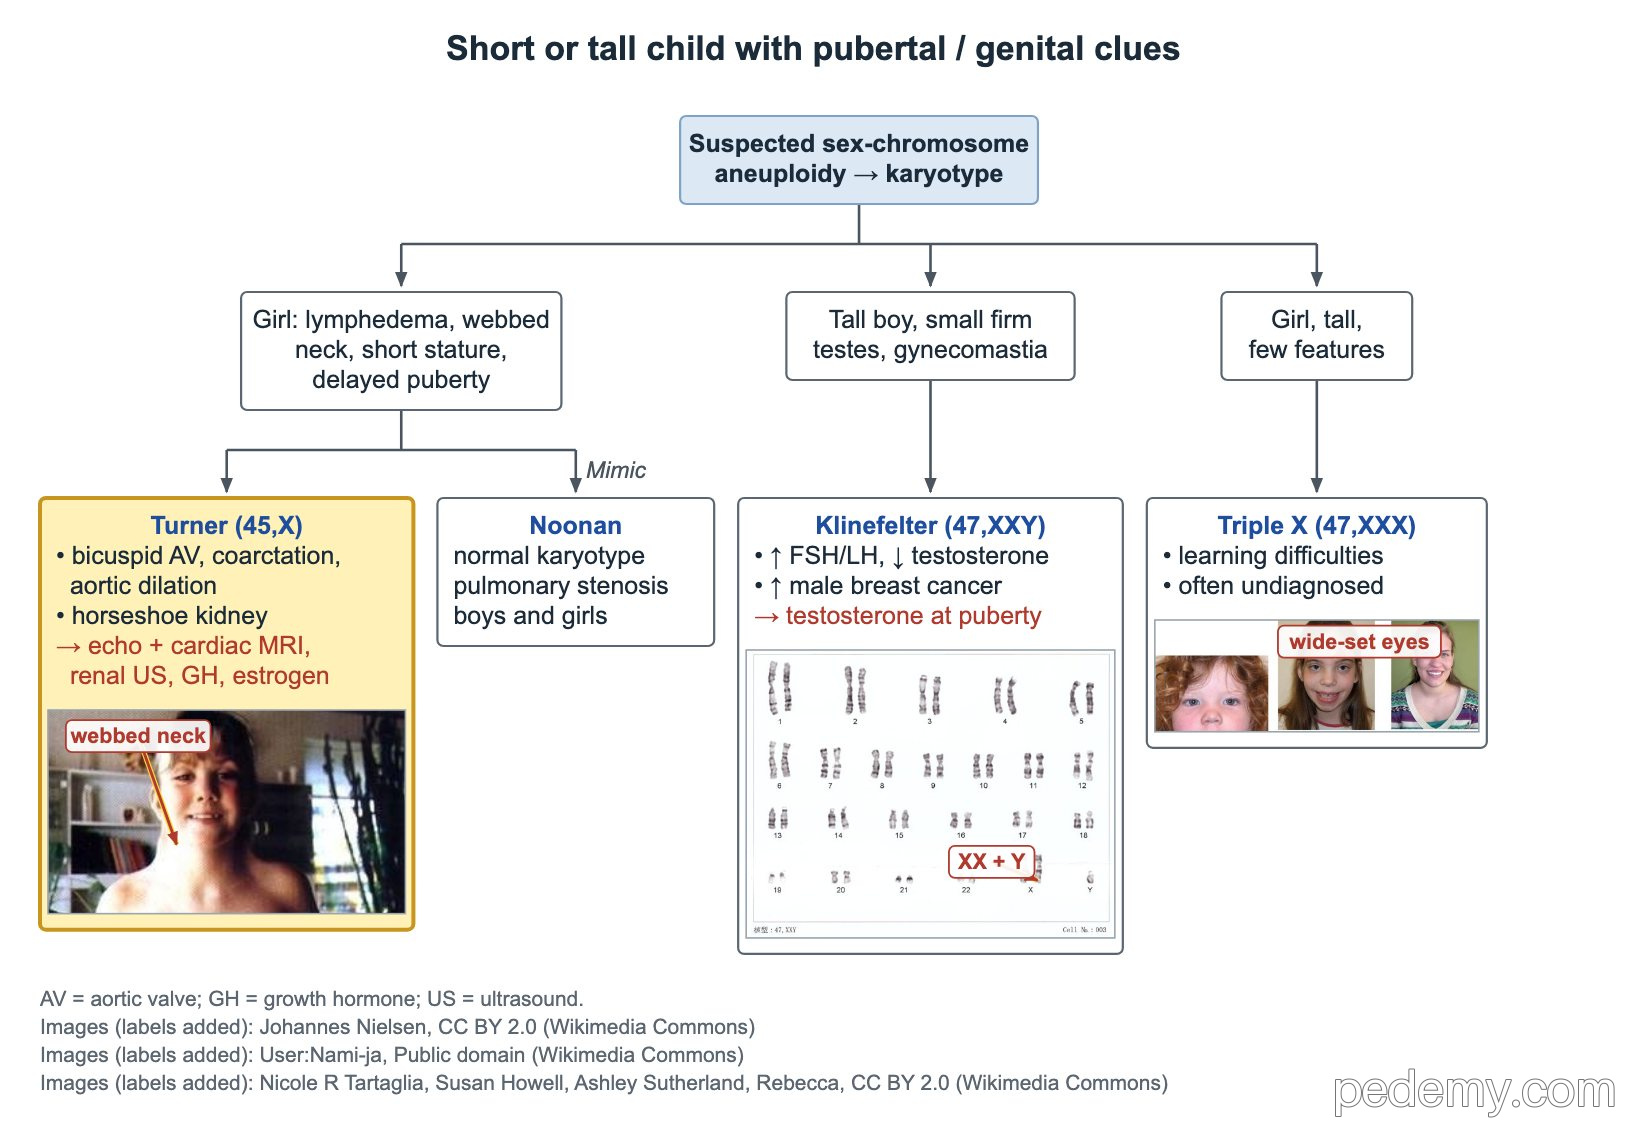
El síndrome de Turner (45,X o mosaico) afecta a alrededor de 1 de cada 2,000–2,500 niñas nacidas vivas. Suele deberse a no disyunción meiótica, el cromosoma sexual ausente suele ser el del padre y no se asocia a la edad materna.
Una recién nacida con manos y pies hinchados, piel redundante en la nuca o cuello alado necesita un cariotipo. El higroma quístico fetal también sugiere aneuploidía (Turner o una trisomía) y lleva a pruebas genéticas diagnósticas y ecocardiograma fetal.
- Rasgos: talla baja y deformidad de Madelung por pérdida de SHOX, cuello corto o alado, cúbito valgo, uñas hiperconvexas, pubertad retrasada.
- Corazón: válvula aórtica bicúspide, coartación y dilatación aórtica → ecocardiograma y RM cardíaca.
- Riñón: el riñón en herradura es típico → ecografía renal.
- Tratamiento: hormona de crecimiento; estrógenos para la pubertad.
- Seguimiento: TSH anual por hipotiroidismo de Hashimoto; otitis media e hipoacusia neurosensorial progresiva → audiología de por vida.
- Material del cromosoma Y: extirpar las gónadas por riesgo de gonadoblastoma.
- Imitador: el síndrome de Noonan tiene cariotipo normal, estenosis pulmonar y afecta a ambos sexos.
- Klinefelter (47,XXY): varón alto, testículos pequeños y firmes, ginecomastia, FSH y LH altas con testosterona baja.
- Triple X (47,XXX): niña alta con pocos rasgos y dificultades de aprendizaje; a menudo sin diagnóstico.
¿Qué prueba genética responde la pregunta?
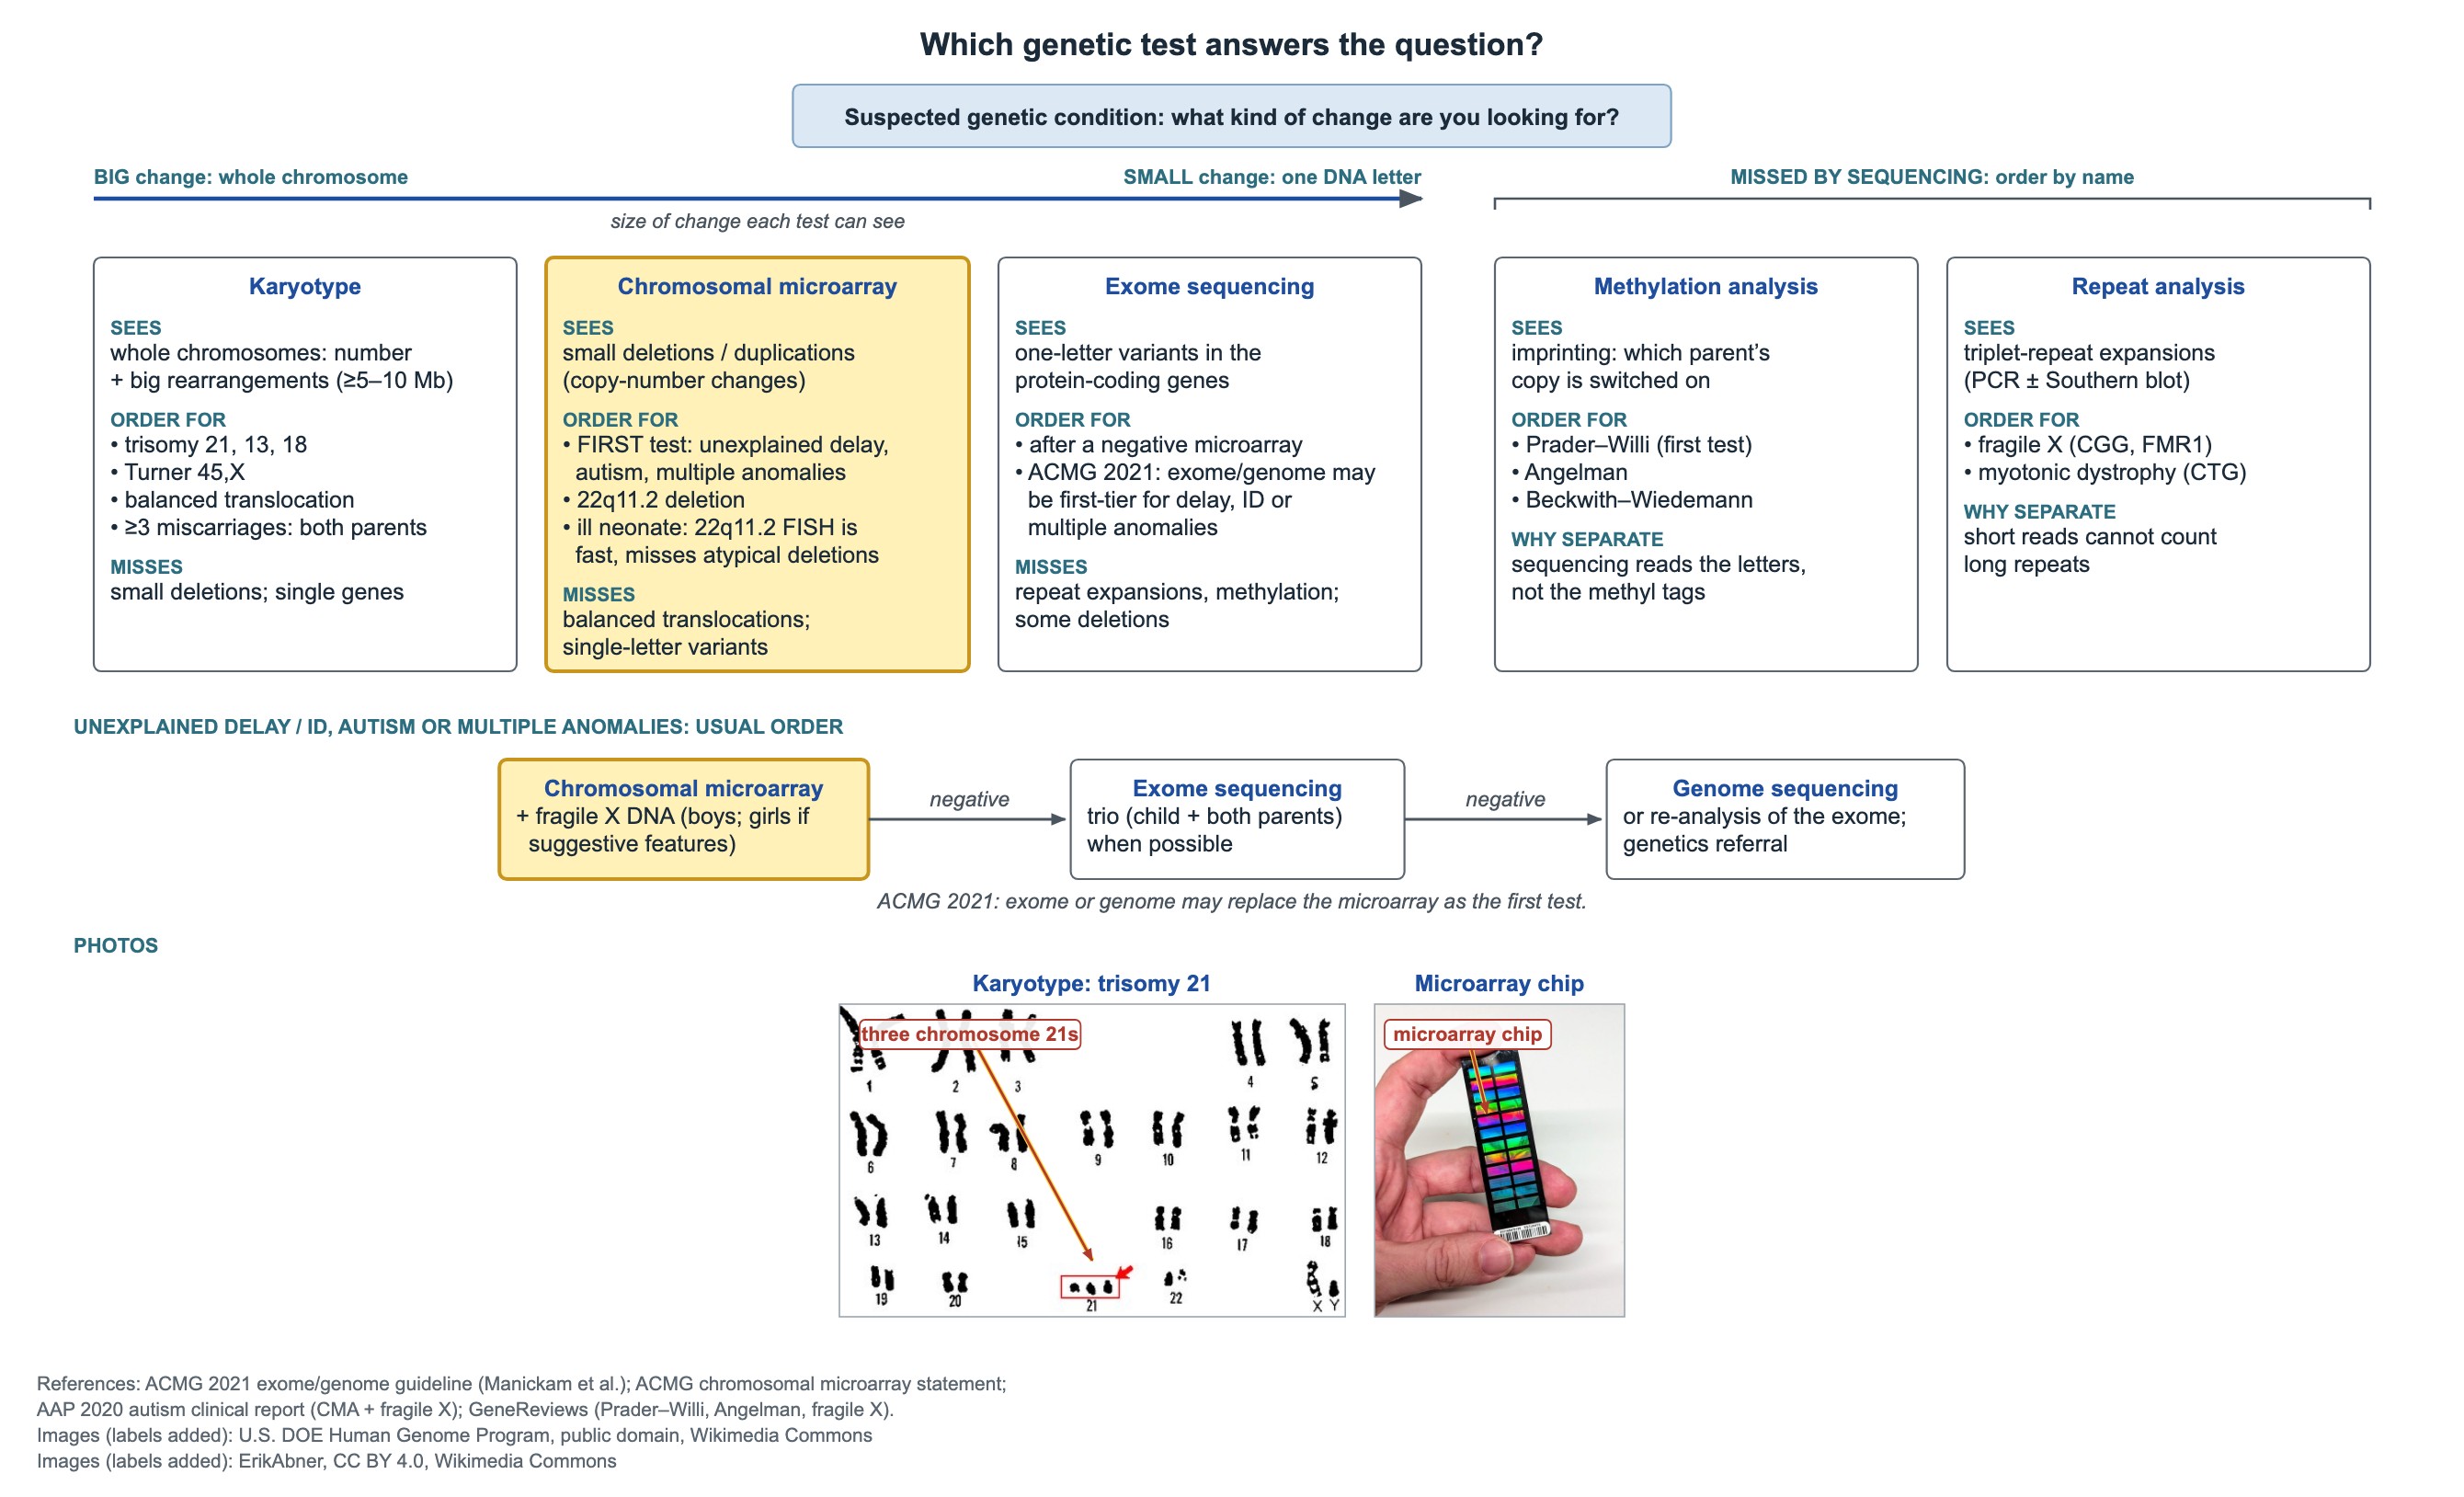
Las pérdidas gestacionales recurrentes se estudian con cariotipo de los padres, no con microarreglo, porque lo que se busca es una translocación equilibrada.
| Prueba | Detecta | Usar para | No detecta |
|---|---|---|---|
| Cariotipo | Número de cromosomas completos y reordenamientos grandes (alrededor de 5–10 Mb o más) | Trisomías 21, 18, 13; Turner; translocaciones equilibradas; padres tras pérdidas gestacionales recurrentes | Deleciones pequeñas; cambios de un solo gen |
| Microarreglo cromosómico | Deleciones y duplicaciones pequeñas | Primera prueba en anomalías múltiples, retraso del desarrollo o discapacidad intelectual sin explicación, y autismo; deleción 22q11.2 | Translocaciones equilibradas; variantes de una sola letra |
| FISH | Una región dirigida | Respuesta rápida de 22q11.2 en un recién nacido críticamente enfermo | Deleciones atípicas (distales) fuera de la sonda |
| Secuenciación del exoma | Variantes en exones codificantes de proteínas | Tras un microarreglo negativo; puede ser de primer nivel (ACMG 2021) | Expansiones de repeticiones, metilación, algunas deleciones |
| Análisis de metilación | Qué copia parental está activa | Prader–Willi (primera prueba), Angelman, Beckwith–Wiedemann | Variantes puntuales como en UBE3A |
| Análisis de repeticiones | Longitud de repeticiones de tripletes | X frágil (CGG), distrofia miotónica (CTG) | Otros cambios |
Preguntas frecuentes
¿Cuál es el riesgo de recurrencia del síndrome de Down?
En la trisomía 21 libre con cariotipos parentales normales, alrededor del 1% o el riesgo por edad materna si es mayor. En una translocación depende del progenitor portador: alrededor del 10–15% si la madre porta una translocación 14;21, menos si la porta el padre, y prácticamente el 100% con una translocación 21;21.
¿Qué prueba confirma el síndrome de Prader–Willi?
El análisis de metilación del ADN de 15q11–q13 es la primera prueba; detecta deleción, disomía uniparental y defectos de impronta.
¿Por qué el X frágil necesita una prueba especial?
El microarreglo y la secuenciación del exoma no pueden medir la longitud de las repeticiones CGG. Se necesita el análisis de repeticiones de FMR1 por PCR con Southern blot.
¿Todo niño con síndrome de Down necesita radiografías de cuello?
No. No se recomiendan radiografías de rutina sin síntomas. El dolor cervical, un cambio en la marcha o debilidad requieren radiografías urgentes de columna cervical en posición neutra y luego RM.
Estudiar este tema
Fuentes
- AAP: Supervisión de la salud de niños y adolescentes con síndrome de Down (Pediatrics 2022)
- Guías de práctica clínica para la atención de niñas y mujeres con síndrome de Turner (Eur J Endocrinol 2024)
- Recomendaciones clínicas actualizadas para niños con síndrome de deleción 22q11.2 (Genet Med 2023)
- ACMG 2021: Secuenciación de exoma y genoma en niños con anomalías congénitas o discapacidad intelectual
- AAP: Supervisión de la salud de niños con síndrome de X frágil (Pediatrics 2011)
Escrito para Pedemy con nuestras propias palabras a partir de las fuentes anteriores; revisado en noviembre 2026. Solo con fines educativos, no es consejo médico; compruebe las dosis y los protocolos locales antes de tratar a un paciente. Pedemy es independiente y no está afiliado ni respaldado por las organizaciones citadas.