

Árbol de decisión principal
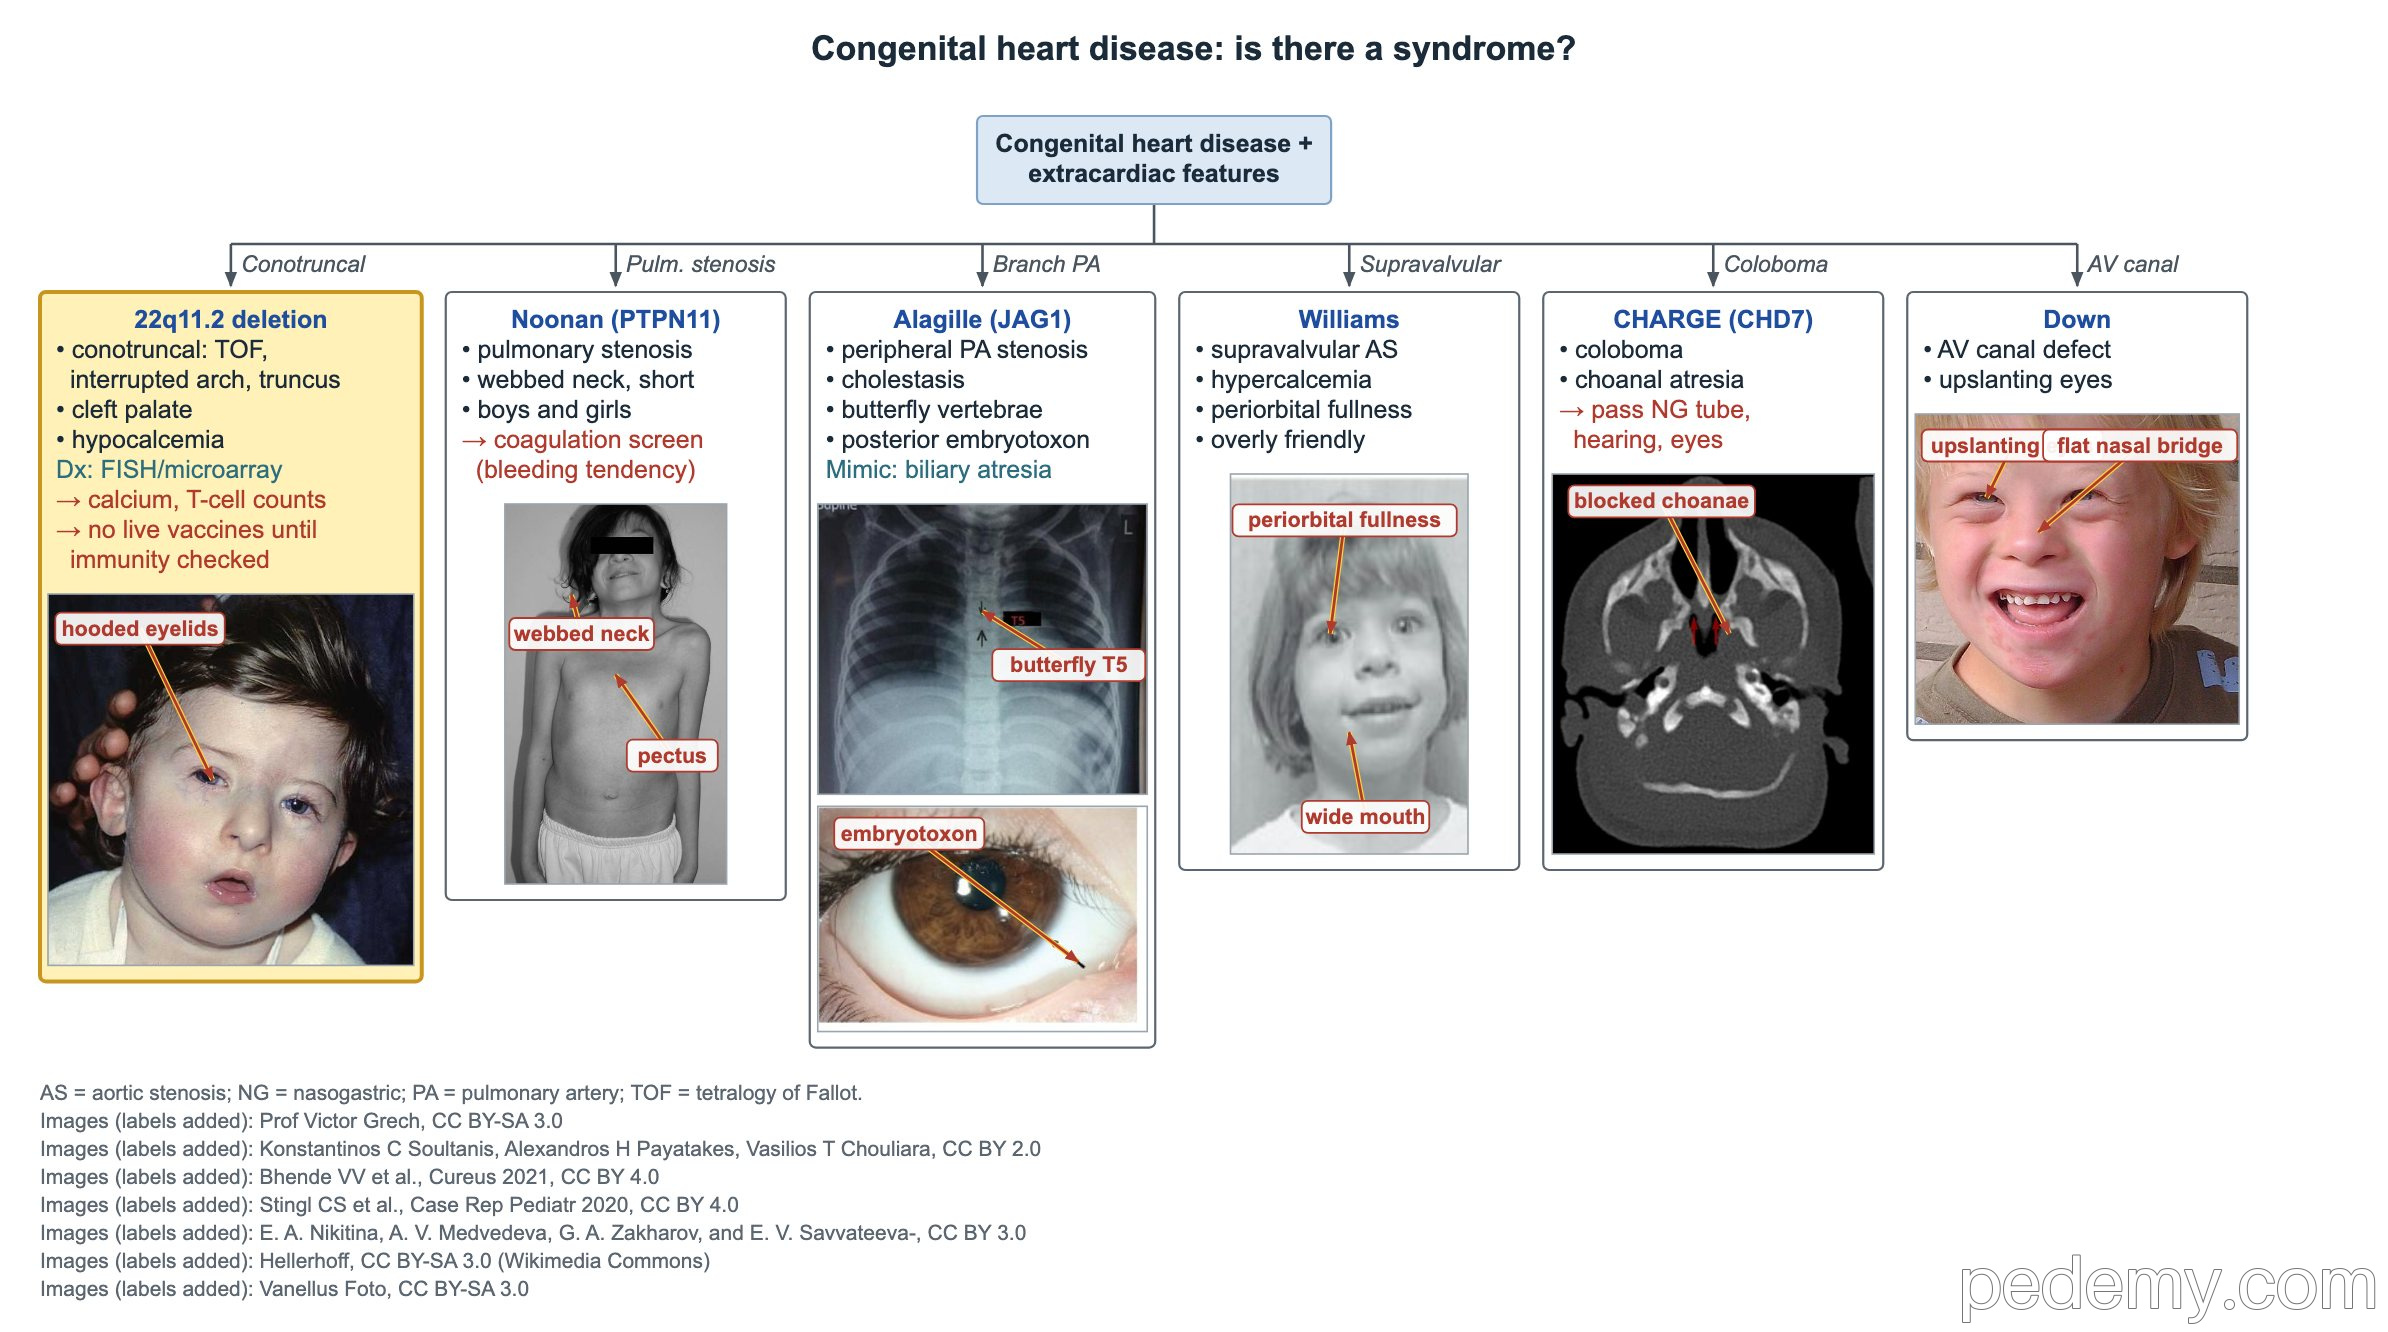
Cardiopatía congénita: ¿hay un síndrome?
Puntos clave
- Deleción 22q11.2: cardiopatía conotruncal (tetralogía de Fallot, interrupción del arco aórtico, tronco arterioso) + hipocalcemia + deficiencia de linfocitos T + problemas del paladar.
- Síndrome de Noonan: autosómico dominante, PTPN11 en cerca de la mitad; la estenosis de la válvula pulmonar es la cardiopatía más frecuente; la deficiencia de factor XI es el defecto hemorrágico más frecuente.
- Síndrome de Alagille: colestasis con escasez de conductos biliares + estenosis de arterias pulmonares periféricas + vértebras en mariposa + embriotoxon posterior; JAG1, autosómico dominante.
- CHARGE: coloboma, cardiopatía, atresia de coanas, retraso del crecimiento y del desarrollo, anomalías genitales y del oído; CHD7, autosómico dominante, generalmente de novo.
- Waardenburg tipo I (PAX3) y el síndrome branquio-oto-renal (EYA1) son ambas causas autosómicas dominantes de hipoacusia sindrómica.
- Anemia de Fanconi: inestabilidad cromosómica autosómica recesiva; pulgares o radios anómalos, insuficiencia medular, riesgo de cáncer; diagnóstico con prueba de fragilidad cromosómica.
- Obesidad + distrofia retiniana: la polidactilia postaxial orienta a Bardet–Biedl; hipoacusia, miocardiopatía y diabetes tipo 2 sin dedos extra orientan a Alström.
Síndrome de deleción 22q11.2
El árbol parte de un niño con cardiopatía congénita más hallazgos fuera del corazón y clasifica según el tipo de lesión cardíaca. Un defecto conotruncal orienta a la deleción 22q11.2, el síndrome de microdeleción más frecuente.
Confirme la deleción con microarreglo cromosómico; la FISH puede no detectar deleciones atípicas. La mayoría de las deleciones son de novo, pero un progenitor afectado la transmite con una probabilidad del 50%.
- Corazón: tetralogía de Fallot, interrupción del arco aórtico (tipo B), tronco arterioso, CIV.
- Calcio: el hipoparatiroidismo puede causar hipocalcemia neonatal y convulsiones; controle calcio y PTH, y repítalos durante enfermedades, cirugías y la pubertad.
- Inmunidad: la hipoplasia tímica reduce los linfocitos T; solicite hemograma y recuento de linfocitos T y posponga las vacunas vivas hasta revisar el estudio inmunológico.
- Paladar: fisura palatina o fisura submucosa; el habla nasal (hipernasal) con un paladar de aspecto normal indica insuficiencia velofaríngea.
- Más adelante: problemas de alimentación, dificultades de aprendizaje, autismo, ansiedad y mayor riesgo de esquizofrenia en la adolescencia y la adultez.
| Síndrome | Lesión cardíaca típica |
|---|---|
| Deleción 22q11.2 | Conotruncal: tetralogía de Fallot, interrupción del arco, tronco arterioso |
| Noonan | Estenosis de la válvula pulmonar; miocardiopatía hipertrófica |
| Alagille | Estenosis de arterias pulmonares periféricas (ramas) |
| Williams | Estenosis aórtica supravalvular |
| CHARGE | Muchos tipos, a menudo conotruncal |
| Síndrome de Down | Canal auriculoventricular y otros defectos septales |
Síndrome de Noonan
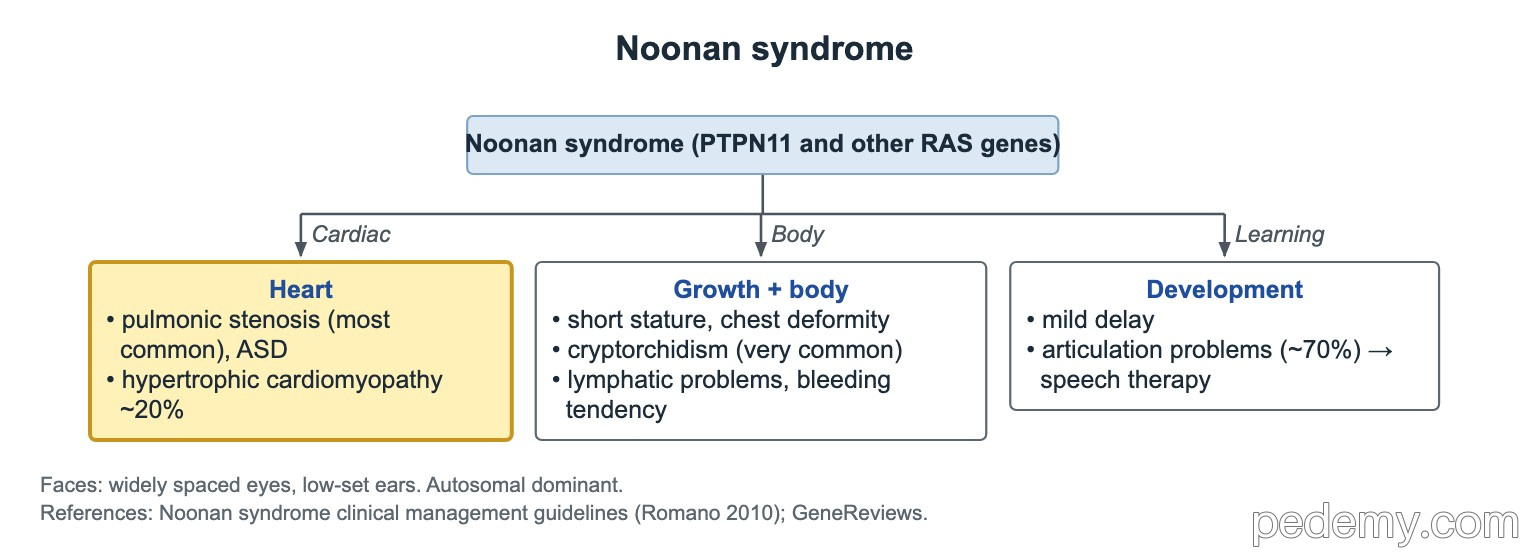
Piense en el síndrome de Noonan en un niño o una niña con talla baja, cuello alado y estenosis de la válvula pulmonar. A diferencia del síndrome de Turner, el cariotipo es normal y los varones están afectados.
Es autosómico dominante y lo causan genes de la vía RAS; PTPN11 explica cerca de la mitad de los casos. La cara muestra ojos separados, fisuras palpebrales descendentes y orejas de implantación baja y rotadas hacia atrás.
- Corazón: la estenosis de la válvula pulmonar (a menudo válvula displásica) es el defecto más frecuente; CIA; miocardiopatía hipertrófica en cerca del 20%.
- Crecimiento y cuerpo: talla baja, deformidad torácica (pectus), criptorquidia en la mayoría de los varones, problemas linfáticos.
- Sangrado: la tendencia hemorrágica es frecuente; la deficiencia de factor XI es el defecto aislado más frecuente. Estudie la coagulación antes de una cirugía.
- Desarrollo: suele haber retraso leve; los problemas de articulación (del habla) son frecuentes y responden a la terapia del lenguaje.
Síndrome de Alagille
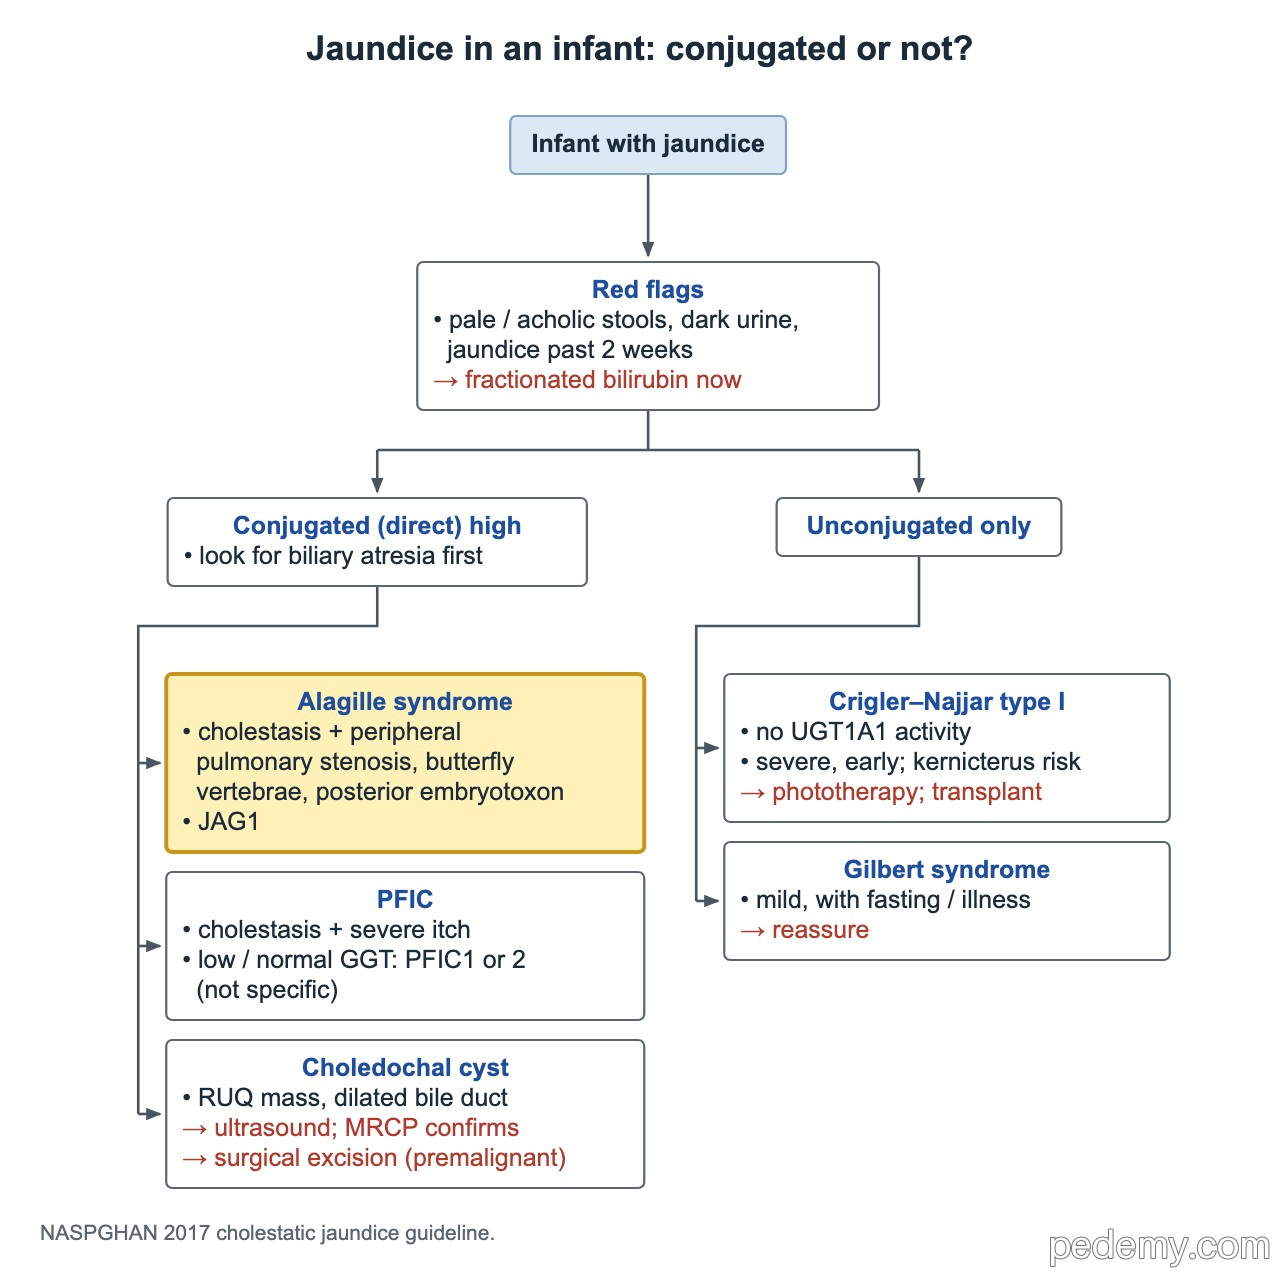
Un lactante con hiperbilirrubinemia conjugada (directa) necesita primero bilirrubina fraccionada y estudio de atresia biliar. El síndrome de Alagille es un imitador clave: la biopsia hepática muestra escasez de conductos biliares (paucidad ductal).
JAG1 es el gen principal; algunas familias tienen variantes en NOTCH2. La herencia es autosómica dominante con expresión muy variable, por lo que un progenitor puede estar levemente afectado.
- Hígado: colestasis, prurito, xantomas.
- Corazón: estenosis de arterias pulmonares periféricas o de sus ramas.
- Columna: vértebras en mariposa en la radiografía.
- Ojo: embriotoxon posterior, una línea prominente en el borde de la córnea.
- Cara: frente amplia, ojos hundidos y mentón puntiagudo; también hay anomalías renales.
Síndrome CHARGE
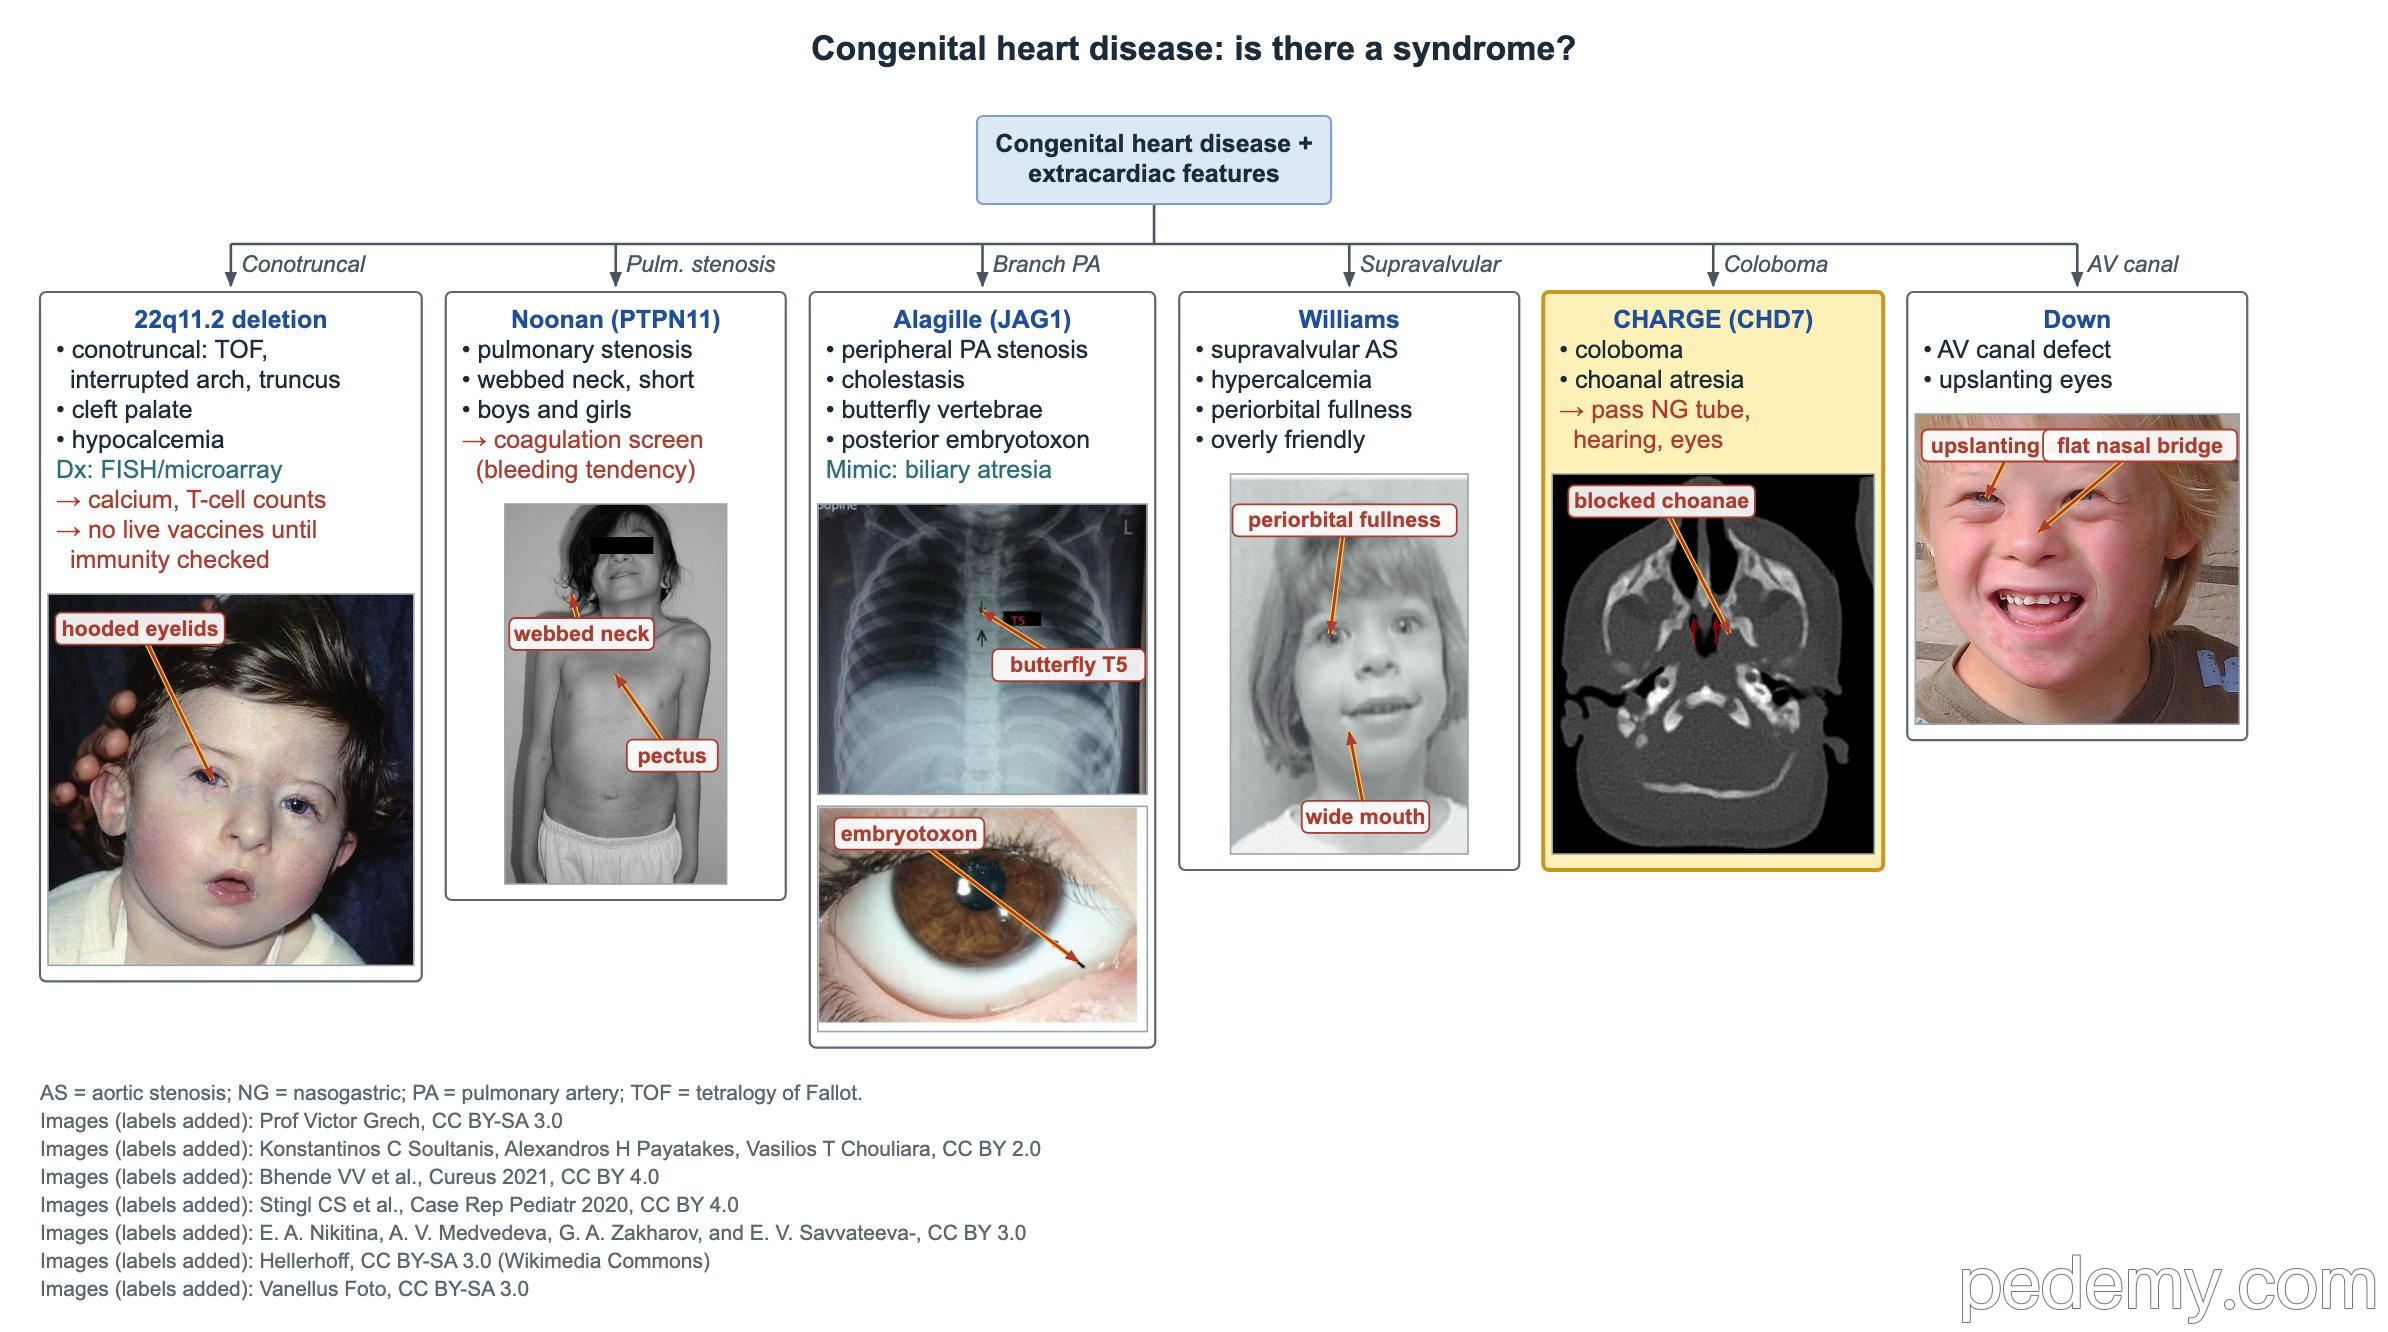
CHARGE se debe a variantes en CHD7. Es autosómico dominante, pero la mayoría de los casos son de novo.
En el recién nacido, una sonda nasogástrica que no pasa o una cianosis que mejora con el llanto sugieren atresia de coanas. Todo niño necesita evaluación auditiva, oftalmológica y cardíaca.
| Letra | Hallazgo |
|---|---|
| C | Coloboma del ojo |
| H | Cardiopatías (heart) |
| A | Atresia de coanas (orificios nasales posteriores) |
| R | Retraso del crecimiento y del desarrollo |
| G | Anomalías genitales, como pene pequeño o hipogonadismo |
| E | Anomalías del oído (ear) e hipoacusia |
Hipoacusia más otra pista: Waardenburg y BOR
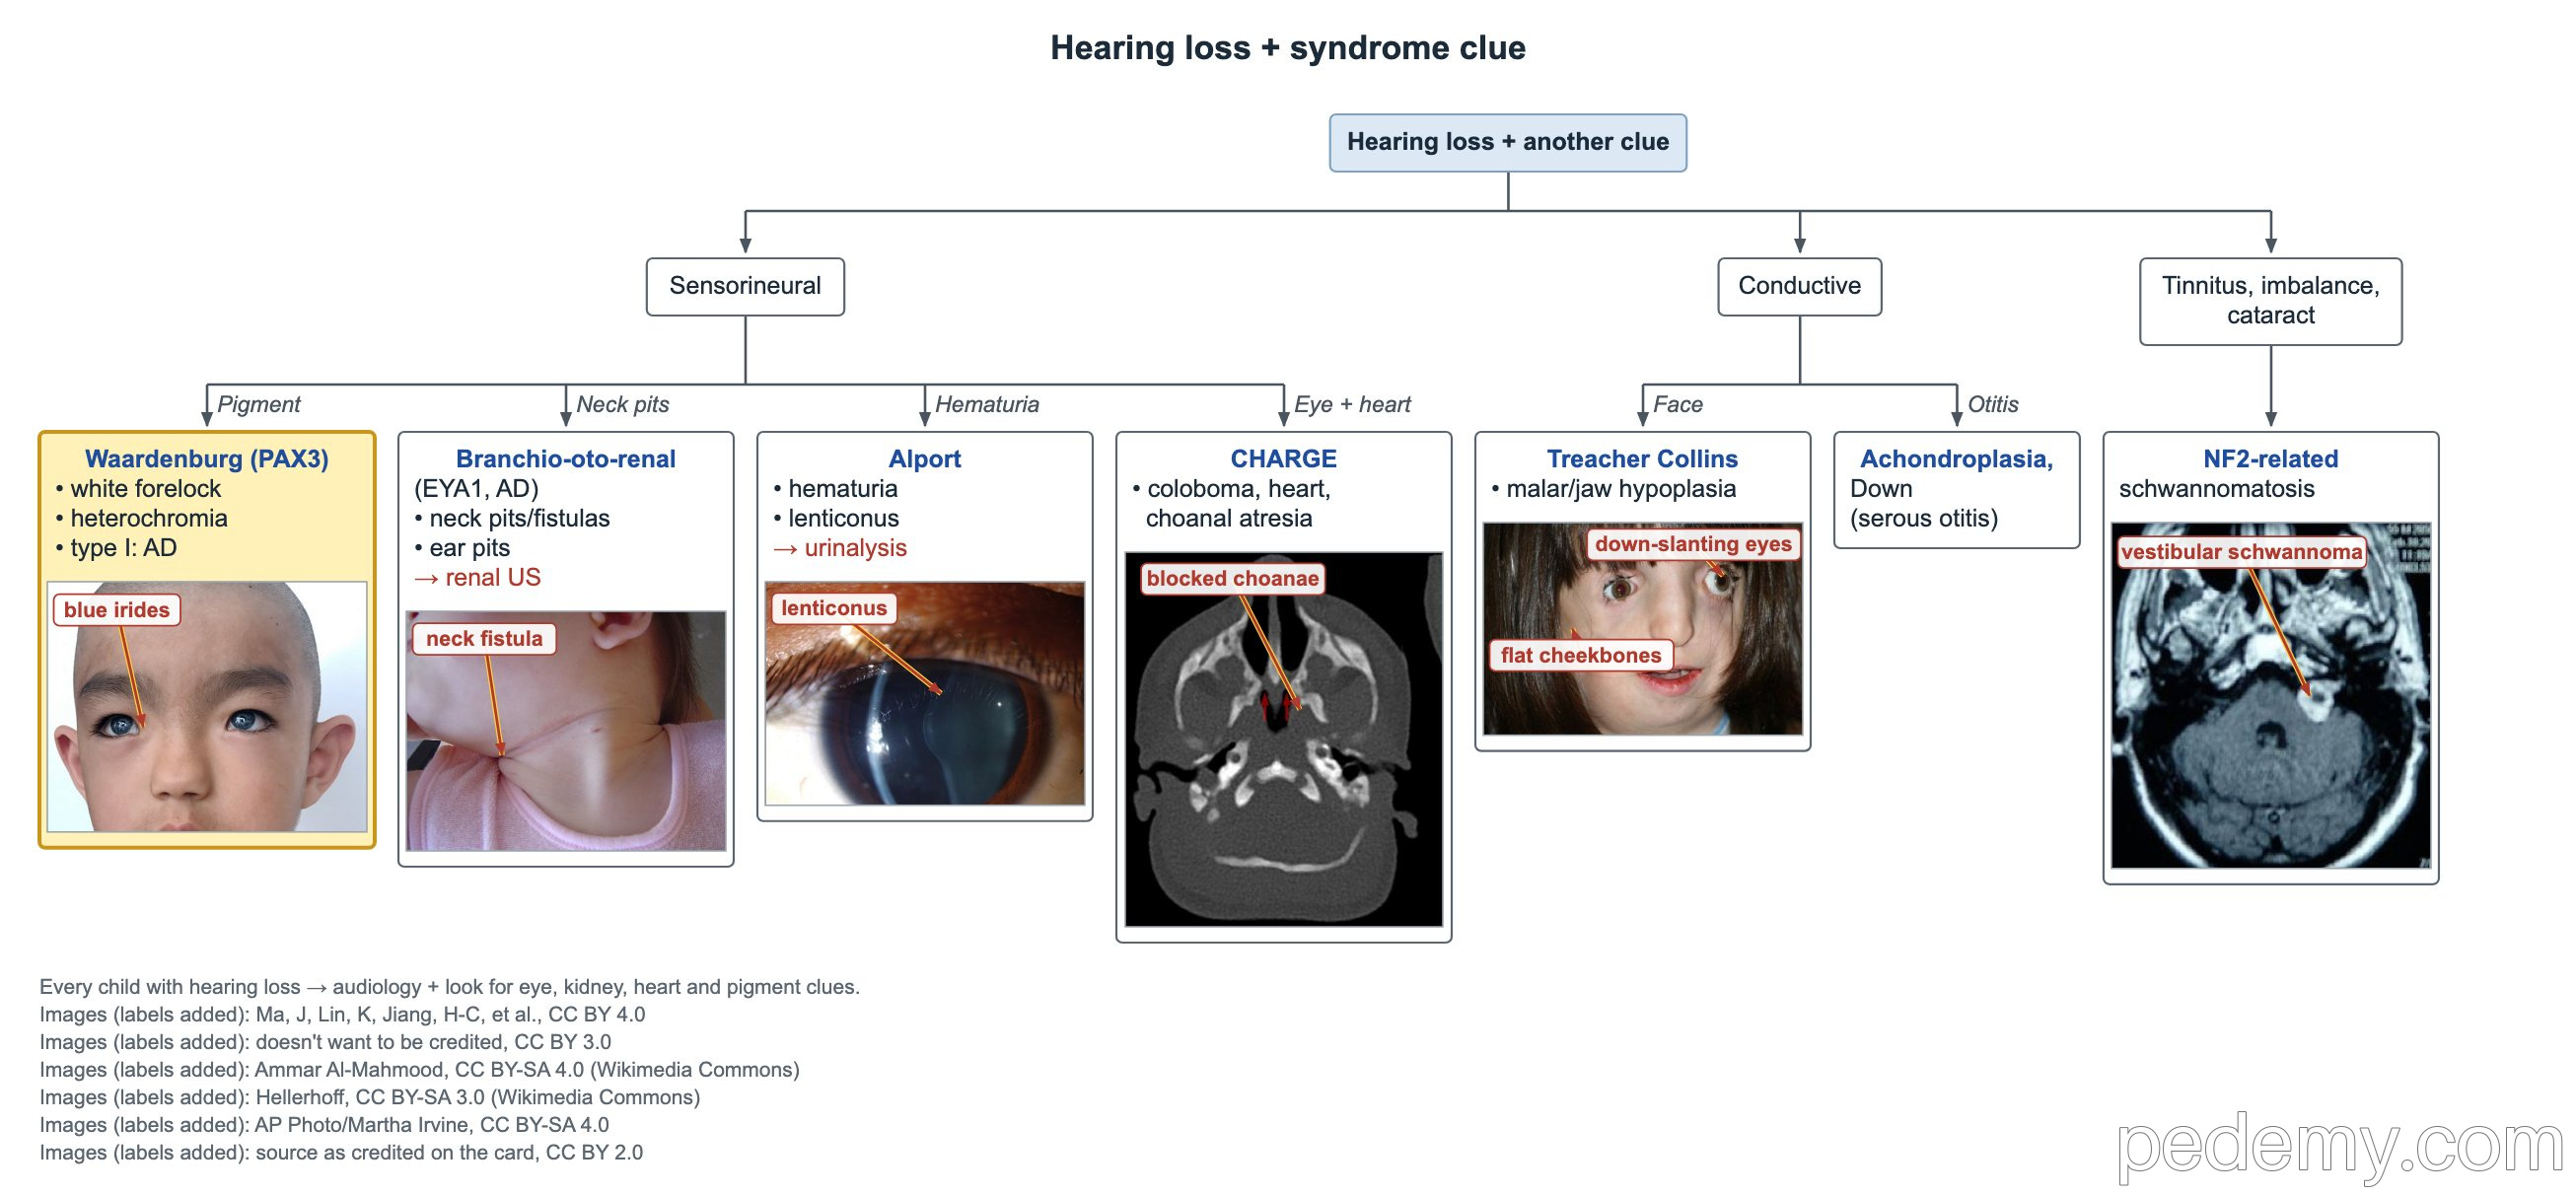
Todo niño con hipoacusia necesita una prueba auditiva formal y la búsqueda de pistas oculares, renales, cardíacas y pigmentarias. Una pista pigmentaria orienta al síndrome de Waardenburg; las fositas cervicales orientan al síndrome branquio-oto-renal.
- Waardenburg tipo I: mechón blanco, heterocromía del iris o iris azul brillante, sordera neurosensorial congénita y parches de piel despigmentada.
- Waardenburg tipo I es autosómico dominante (PAX3) y tiene cantos internos separados (distopia cantorum).
- Síndrome branquio-oto-renal (BOR): quistes o fístulas de hendidura branquial, fositas auriculares, hipoacusia y displasia renal.
- El BOR es autosómico dominante (a menudo EYA1); solicite ecografía renal.
- Otras asociaciones: Alport (hematuria), CHARGE (coloboma, corazón), schwannomatosis relacionada con NF2 (acúfenos, desequilibrio, catarata).
Anemia de Fanconi y telangiectasia hemorrágica hereditaria
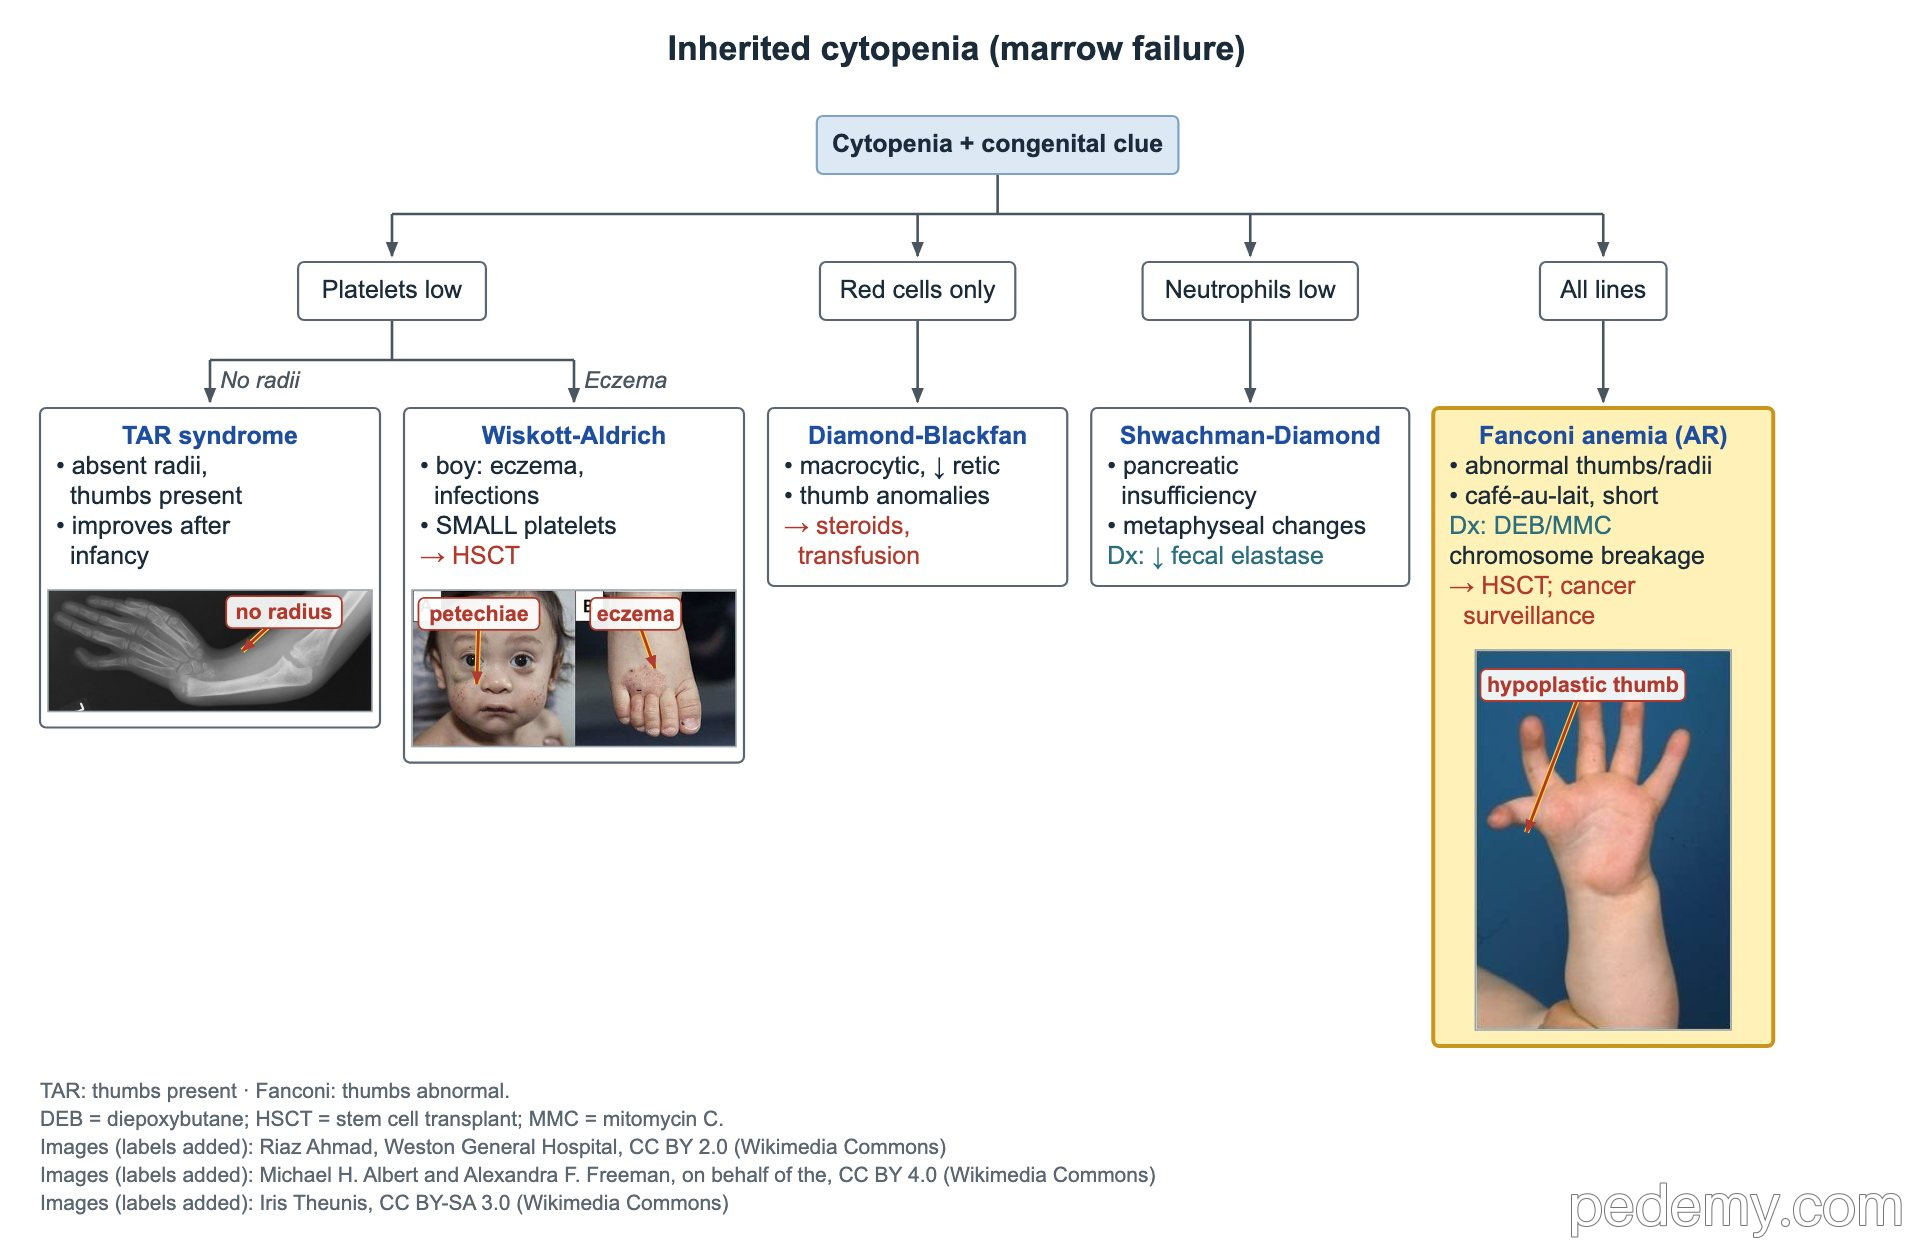
La anemia de Fanconi es un trastorno de inestabilidad cromosómica (reparación del ADN), generalmente autosómico recesivo. Busque pulgares o radios anómalos, manchas café con leche y talla baja, y luego insuficiencia medular de todas las series en la infancia.
El diagnóstico se hace con una prueba de fragilidad cromosómica (diepoxibutano o mitomicina C). El tratamiento es el trasplante de células madre, con vigilancia de por vida de leucemia y carcinomas escamosos. El síndrome TAR es distinto: faltan los radios pero hay pulgares, y solo las plaquetas están bajas.
- HHT: epistaxis recurrente, telangiectasias en labios, lengua y dedos, MAV viscerales y un familiar de primer grado afectado.
- La HHT es autosómica dominante (ENG, ACVRL1; SMAD4 cuando también hay poliposis juvenil).
- Busque MAV pulmonares, que pueden causar hipoxemia, ictus y absceso cerebral; la prueba habitual es el ecocardiograma con contraste (burbujas), con oximetría de pulso y radiografía de tórax como opciones más simples en niños.
- En niños con HHT, busque MAV cerebrales con RM y ofrezca estudio genético a los familiares en riesgo.
Obesidad con distrofia retiniana: Bardet–Biedl o Alström
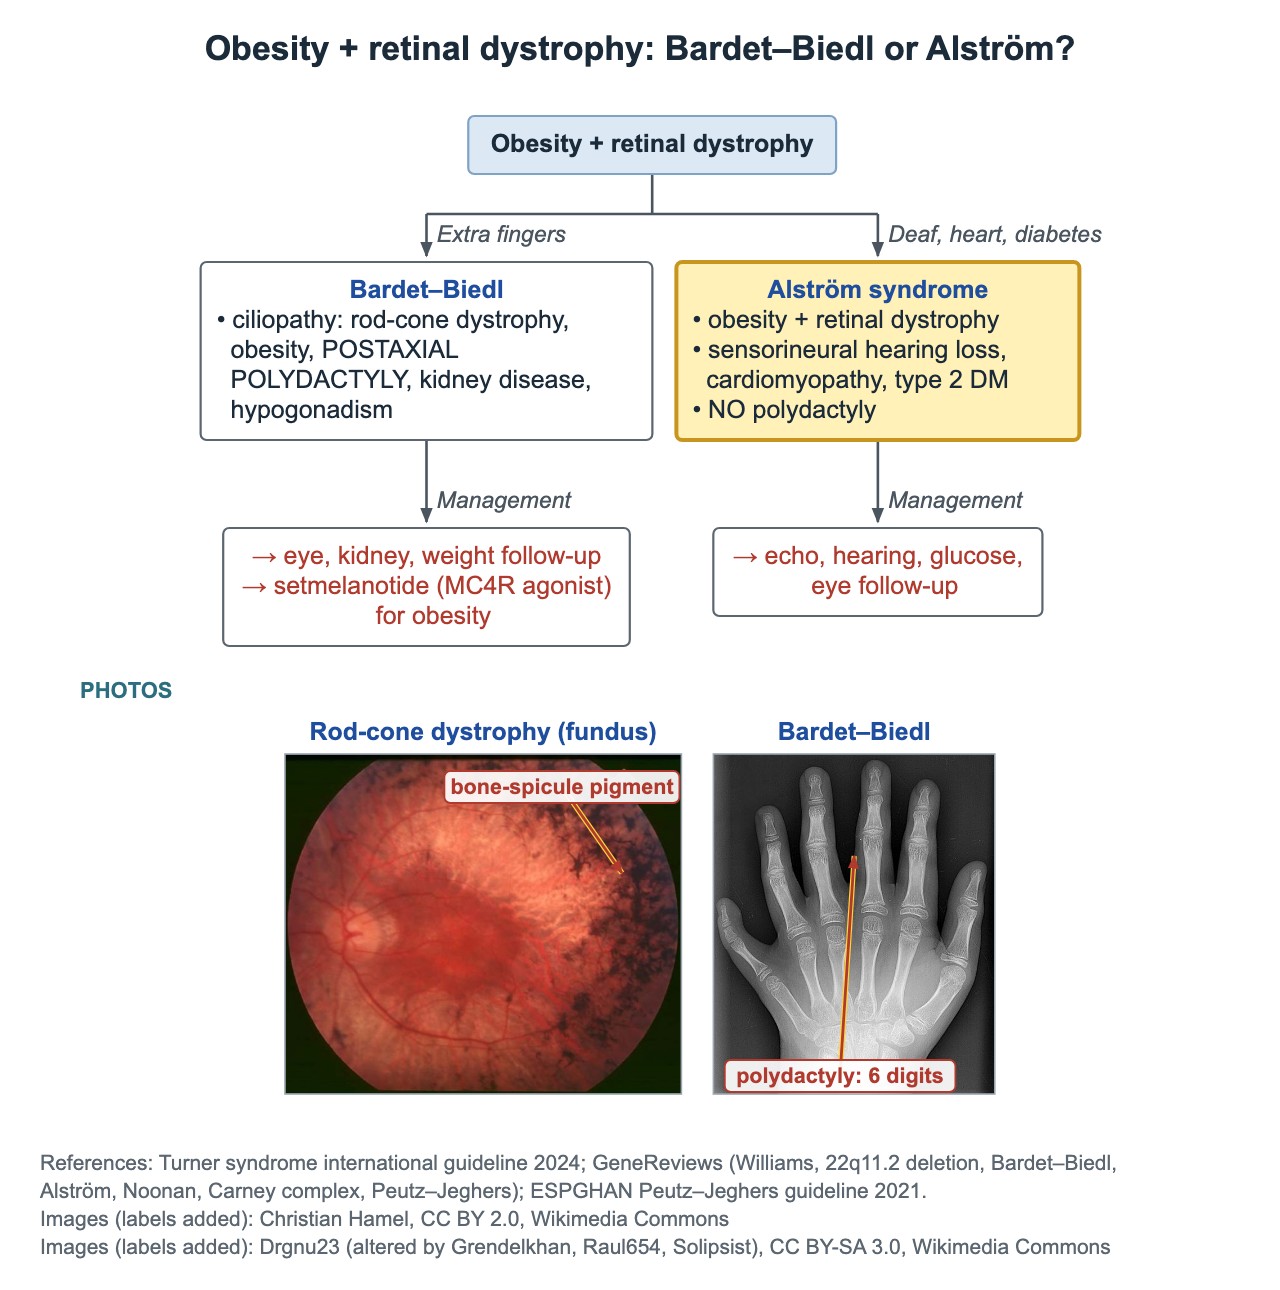
Ambas son ciliopatías autosómicas recesivas que comienzan con obesidad y distrofia de conos y bastones (retiniana). Los dedos extra de manos o pies las diferencian.
| Hallazgo | Bardet–Biedl | Alström |
|---|---|---|
| Polidactilia postaxial | Sí | No |
| Otros hallazgos clave | Enfermedad renal, hipogonadismo, dificultades de aprendizaje | Hipoacusia neurosensorial, miocardiopatía, diabetes tipo 2 |
| Seguimiento | Seguimiento ocular, renal y del peso; setmelanotida (agonista de MC4R) para la obesidad | Seguimiento con ecocardiograma, audición, glucosa y ojos |
Preguntas frecuentes
¿Cuáles son los hallazgos del síndrome de deleción 22q11.2?
Cardiopatía conotruncal, calcio bajo por hipoparatiroidismo, linfocitos T bajos por timo pequeño, problemas del paladar con habla nasal, dificultades de aprendizaje y, más tarde, enfermedad psiquiátrica.
¿Cuál es la cardiopatía más frecuente en el síndrome de Noonan?
La estenosis de la válvula pulmonar, a menudo con válvula displásica. La miocardiopatía hipertrófica aparece en cerca de 1 de cada 5.
¿En qué se diferencia el síndrome de Alagille de la atresia biliar?
Ambos causan ictericia conjugada en lactantes. El síndrome de Alagille muestra paucidad ductal en la biopsia más hallazgos cardíacos, vertebrales y oculares, y se debe a variantes en JAG1 o NOTCH2.
Estudiar este tema
Fuentes
- Recomendaciones actualizadas de práctica clínica para el manejo de niños con síndrome de deleción 22q11.2 (Genet Med 2023)
- Síndrome de Noonan: características clínicas, diagnóstico y guías de manejo (Pediatrics 2010)
- Guía NASPGHAN/ESPGHAN para la evaluación de la ictericia colestásica en lactantes (JPGN 2017)
- Segundas guías internacionales para el diagnóstico y manejo de la HHT (Ann Intern Med 2020)
Escrito para Pedemy con nuestras propias palabras a partir de las fuentes anteriores; revisado en noviembre 2026. Solo con fines educativos, no es consejo médico; compruebe las dosis y los protocolos locales antes de tratar a un paciente. Pedemy es independiente y no está afiliado ni respaldado por las organizaciones citadas.