

Árbol de decisión principal
Fenotipo esquelético: bajo, alto o laxo
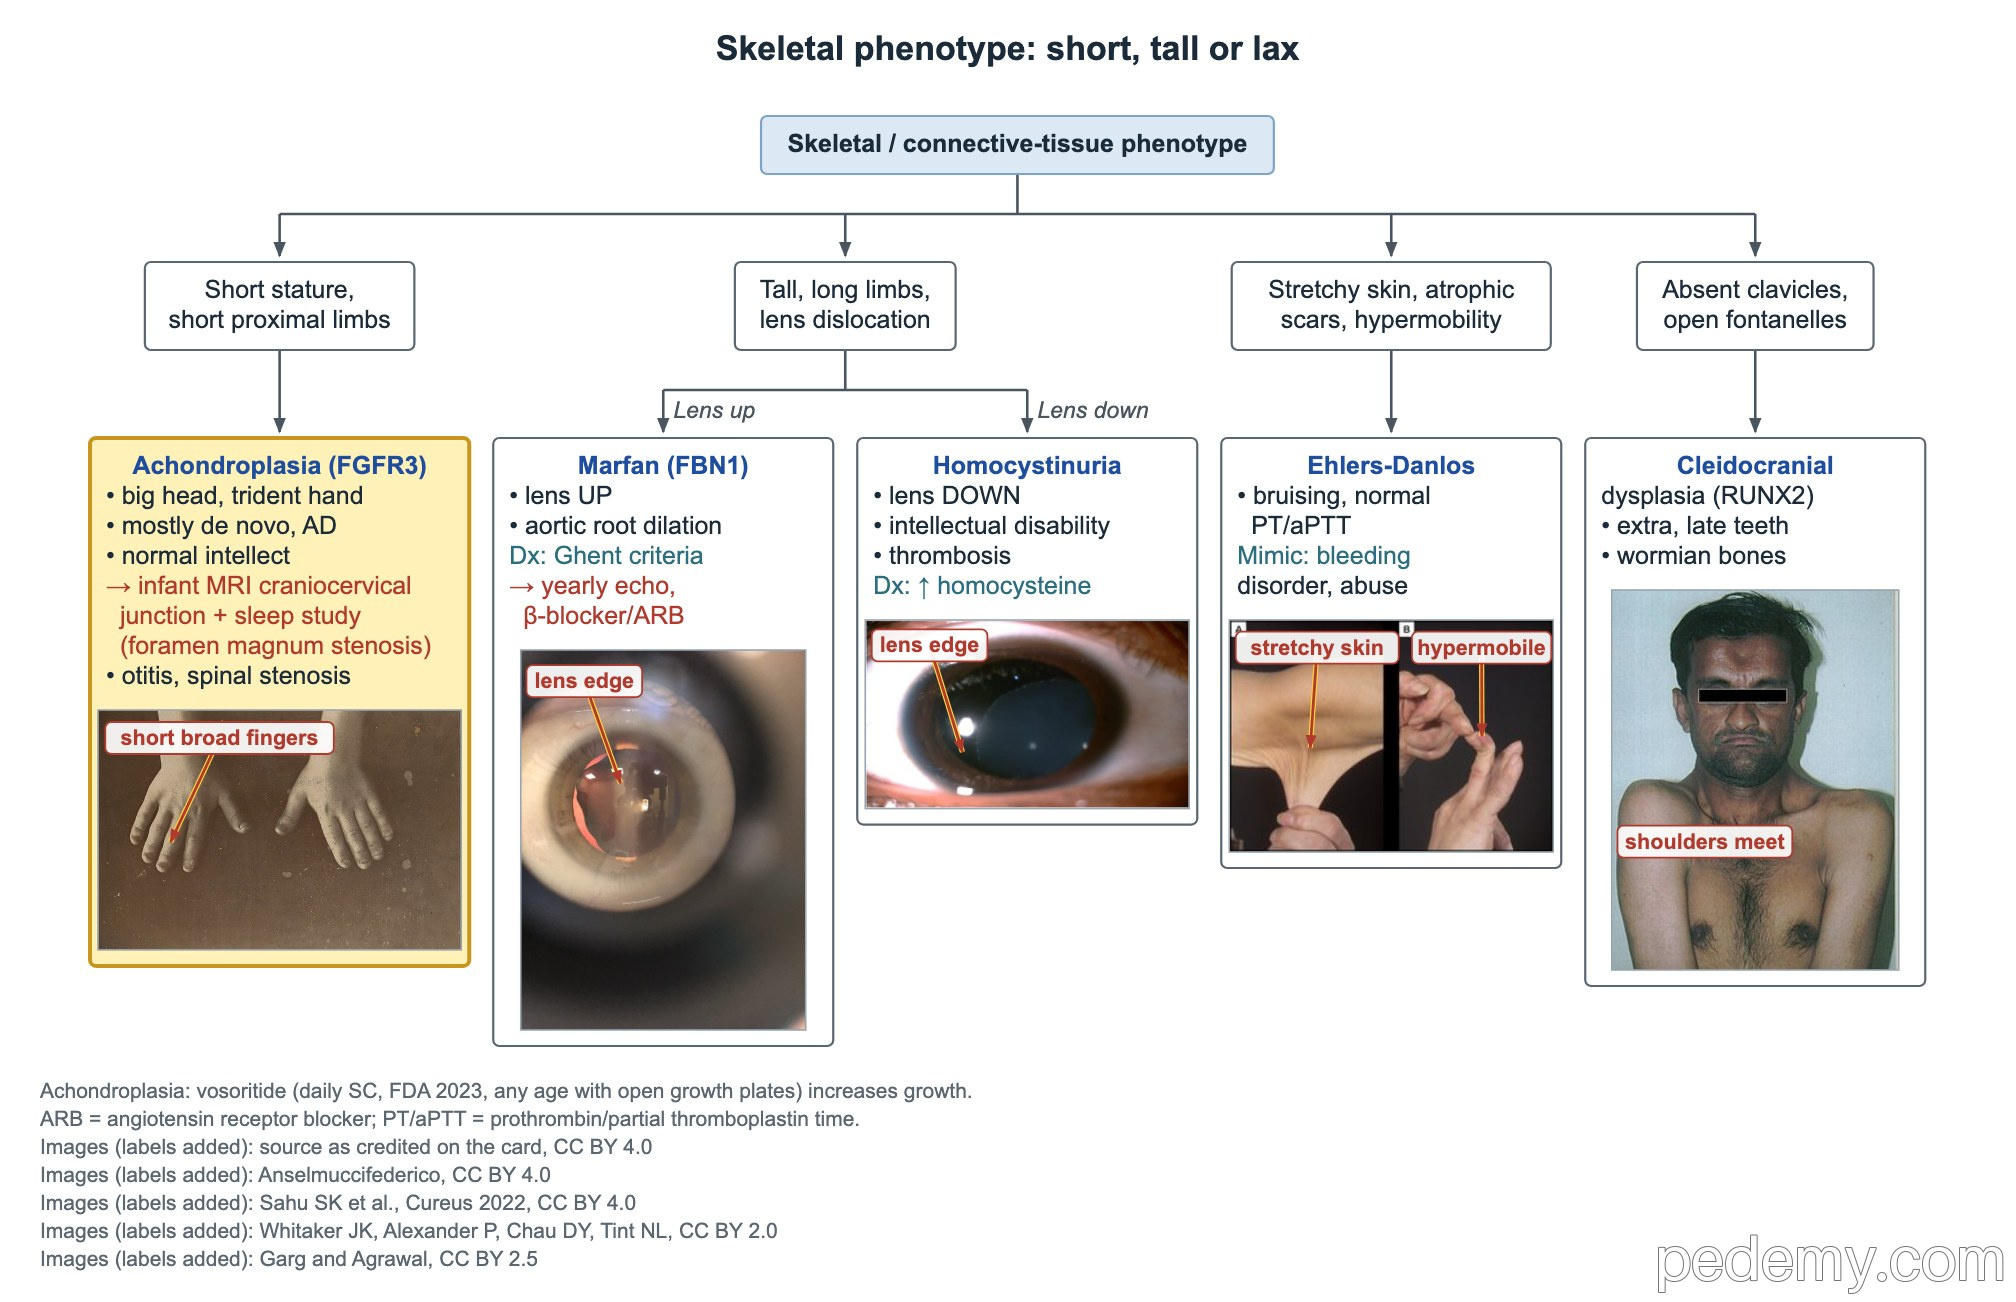
Puntos clave
- Acondroplasia: FGFR3, autosómica dominante, cerca del 80% de novo; rizomelia, mano en tridente, cabeza grande, intelecto normal.
- Los lactantes con acondroplasia necesitan evaluación de estenosis del agujero magno: examen neurológico, polisomnografía y RM craneocervical.
- La osteogénesis imperfecta tipo I es la más leve y frecuente: escleróticas azules, fracturas con traumatismos mínimos, hipoacusia, autosómica dominante.
- La OI tipo II es letal en el período neonatal por insuficiencia respiratoria; las fracturas suelen estar presentes antes del nacimiento.
- Marfan sin antecedentes familiares: un z-score de la raíz aórtica ≥2 más ectopia lentis basta para el diagnóstico.
- La puntuación sistémica de Marfan ≥7 cuenta como criterio mayor; los signos de la muñeca Y del pulgar juntos suman 3 puntos.
- Síndrome de Ehlers-Danlos clásico: COL5A1/COL5A2; los hematomas fáciles con TP y TTPa normales se deben a fragilidad tisular.
Acondroplasia
El árbol clasifica el cuadro esquelético principal: extremidades proximales cortas, cuerpo alto con luxación del cristalino, piel elástica o ausencia de clavículas. Las extremidades proximales cortas (rizomelia) con cabeza grande orientan a acondroplasia.
La acondroplasia se debe a una variante de ganancia de función en FGFR3. Es autosómica dominante, pero la mayoría de los casos son de novo, en hijos de padres de talla promedio.
- Aspecto: macrocefalia con abombamiento frontal, hipoplasia mediofacial, dedos cortos y anchos con mano en tridente.
- El intelecto suele ser normal; los hitos motores a menudo se retrasan.
- Lactancia: la estenosis del agujero magno (craneocervical) puede causar apnea central, debilidad y muerte súbita; tamice con examen neurológico, polisomnografía y RM craneocervical.
- Hidrocefalia con ventrículos dilatados; apnea obstructiva del sueño.
- Oídos: la otitis media serosa es frecuente; evalúe la audición.
- Adultos: estenosis del canal raquídeo.
- La vosoritida, una inyección diaria, aumenta el crecimiento en niños con cartílagos de crecimiento aún abiertos.
Osteogénesis imperfecta: los tipos clásicos
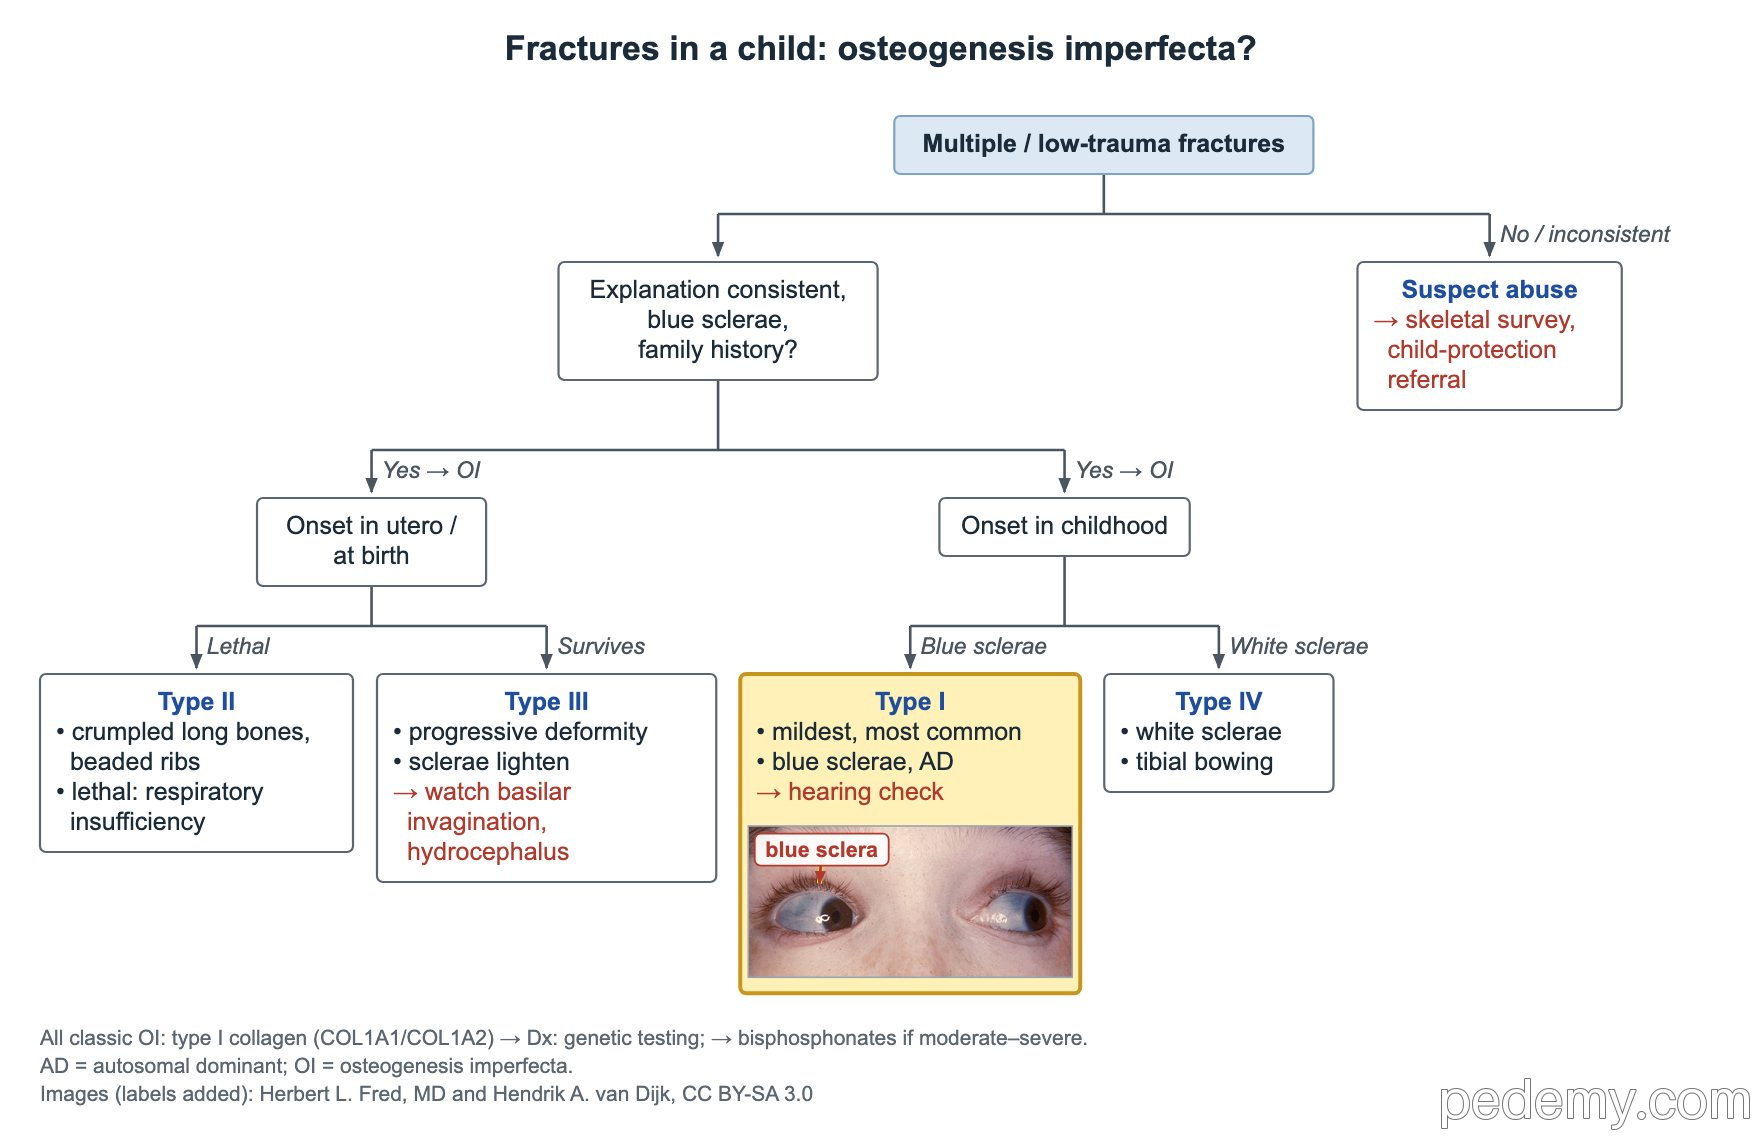
Las fracturas múltiples o por traumatismos mínimos plantean dos preguntas: ¿la historia es coherente y hay escleróticas azules o antecedentes familiares? Si no, sospeche maltrato: solicite una serie ósea y haga una derivación a protección infantil.
El problema central en todos los tipos es la fragilidad ósea, a menudo con talla baja o deformidad. La OI clásica afecta al colágeno tipo I (COL1A1 o COL1A2). El estudio genético confirma el diagnóstico; los bifosfonatos se usan en la enfermedad moderada a grave.
- Dentinogénesis imperfecta: dientes de color alterado que se astillan con facilidad, una pista frecuente de OI.
- Tipo I: evalúe la audición, porque la hipoacusia suele comenzar en la adolescencia o la adultez.
| Tipo | Patrón | Pista |
|---|---|---|
| I | La más leve y frecuente; fracturas en la infancia; autosómica dominante | Escleróticas azules, hipoacusia; se produce menos colágeno tipo I |
| II | Fracturas antes o al nacer; letal | Huesos largos arrugados, costillas arrosariadas; muerte por insuficiencia respiratoria |
| III | Grave, progresivamente deformante | Las escleróticas se aclaran con la edad; invaginación basilar, hidrocefalia |
| IV | Moderada, gravedad variable | Escleróticas normales o blancas; incurvación tibial |
OI grave en el recién nacido
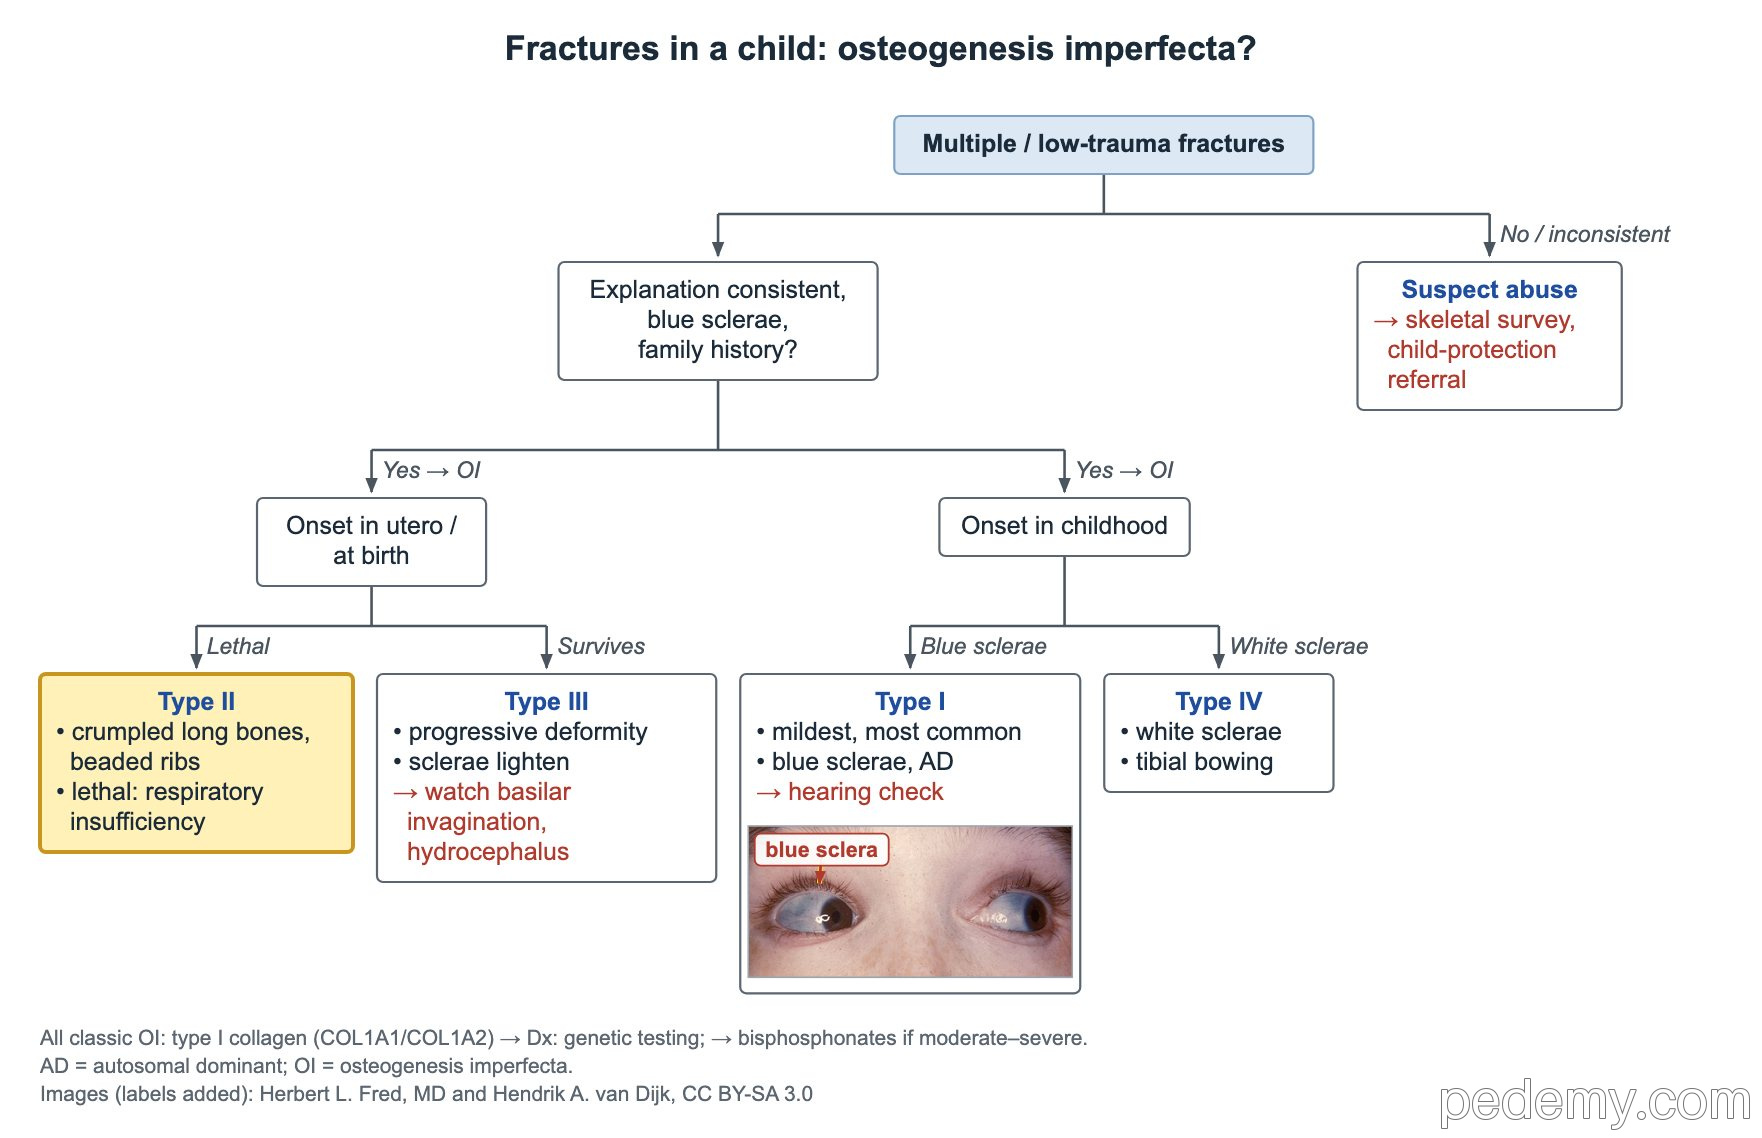
Cuando las fracturas comienzan en el útero o al nacer, el árbol se divide en la forma letal y las formas graves que sobreviven.
- Tipo II: fracturas ya presentes antes del nacimiento, huesos largos arrugados y costillas arrosariadas; la mayoría de los lactantes mueren por insuficiencia respiratoria.
- Tipo III: sobrevive al período neonatal, con deformidad progresiva y talla baja.
- Tipo III: las escleróticas azules se aclaran con la edad; vigile la invaginación basilar y la hidrocefalia.
Síndrome de Marfan: criterios de Gante revisados
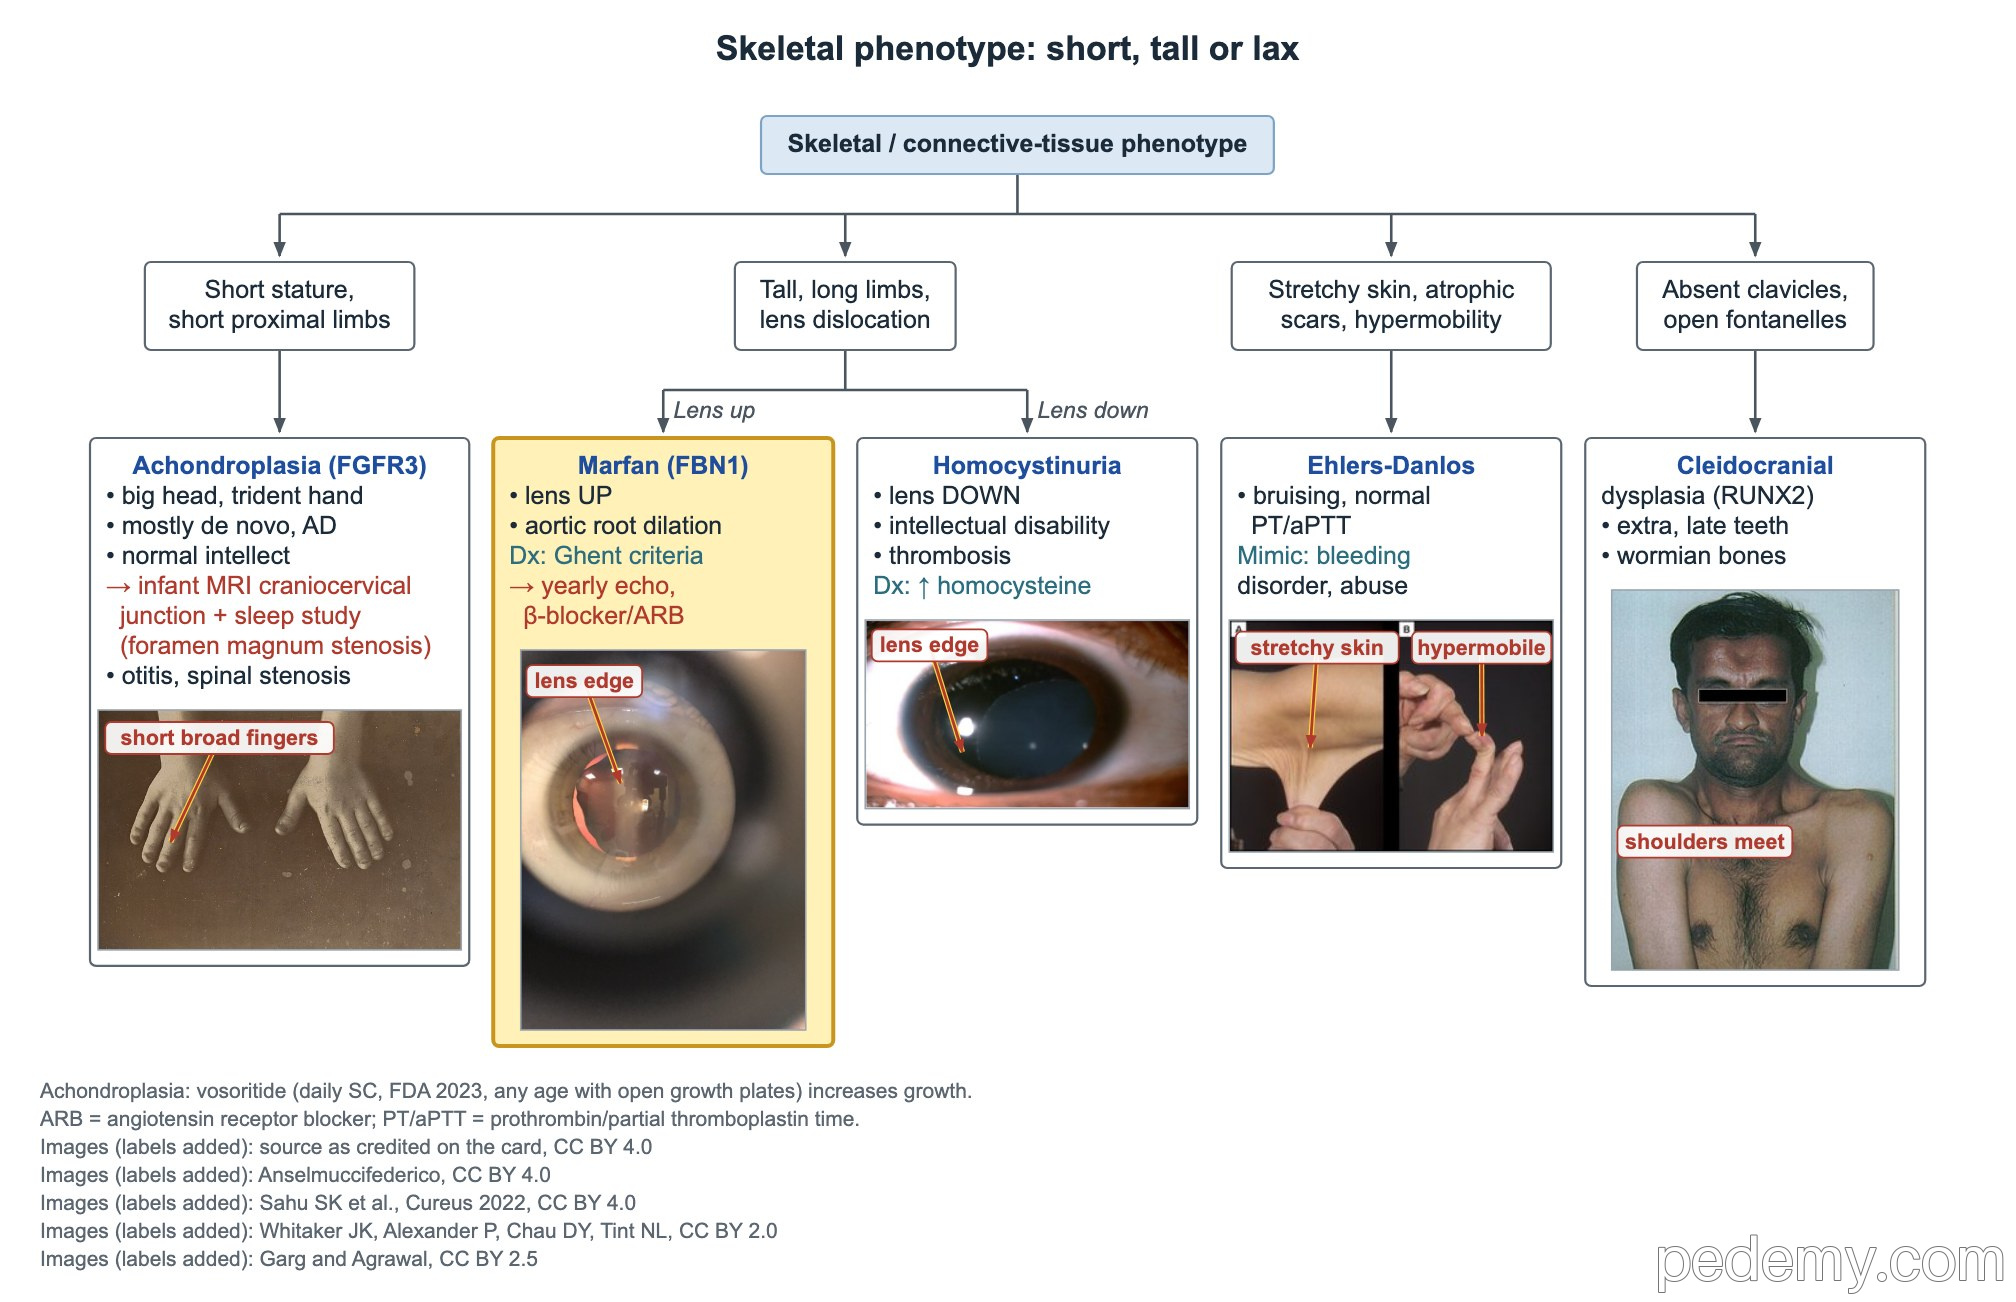
El síndrome de Marfan es autosómico dominante y se debe a variantes en FBN1 (fibrilina-1). El cristalino se luxa hacia arriba en Marfan y hacia abajo en la homocistinuria.
Un adolescente alto con dedos largos, luxación del cristalino hacia arriba y un progenitor con disección aórtica necesita primero un ecocardiograma de la raíz aórtica.
- Puntuación sistémica: signos de la muñeca Y del pulgar = 3 puntos (solo uno = 1).
- 2 puntos cada uno: pectus carinatum, valgo del retropié, neumotórax, ectasia dural, protrusión acetabular.
- Pectus excavatum o asimetría torácica = 1 punto.
- Signo de la muñeca: el pulgar y el quinto dedo se superponen al rodear la muñeca opuesta. Signo del pulgar: la punta del pulgar sobresale del borde del puño cerrado.
- La extensión reducida del codo puntúa en Marfan; la hipermovilidad del codo no cuenta y sugiere síndrome de Ehlers-Danlos.
| Antecedentes familiares | Cualquiera de estos confirma Marfan |
|---|---|
| Sin antecedentes familiares | Raíz aórtica z ≥2 + ectopia lentis; raíz aórtica z ≥2 + variante patogénica de FBN1; raíz aórtica z ≥2 + puntuación sistémica ≥7; ectopia lentis + variante de FBN1 conocida por causar enfermedad aórtica |
| Progenitor con Marfan | Ectopia lentis; o puntuación sistémica ≥7; o raíz aórtica z ≥2 (20 años o más) o z ≥3 (menores de 20) |
Aorta en Marfan, deportes y síndrome de Loeys-Dietz
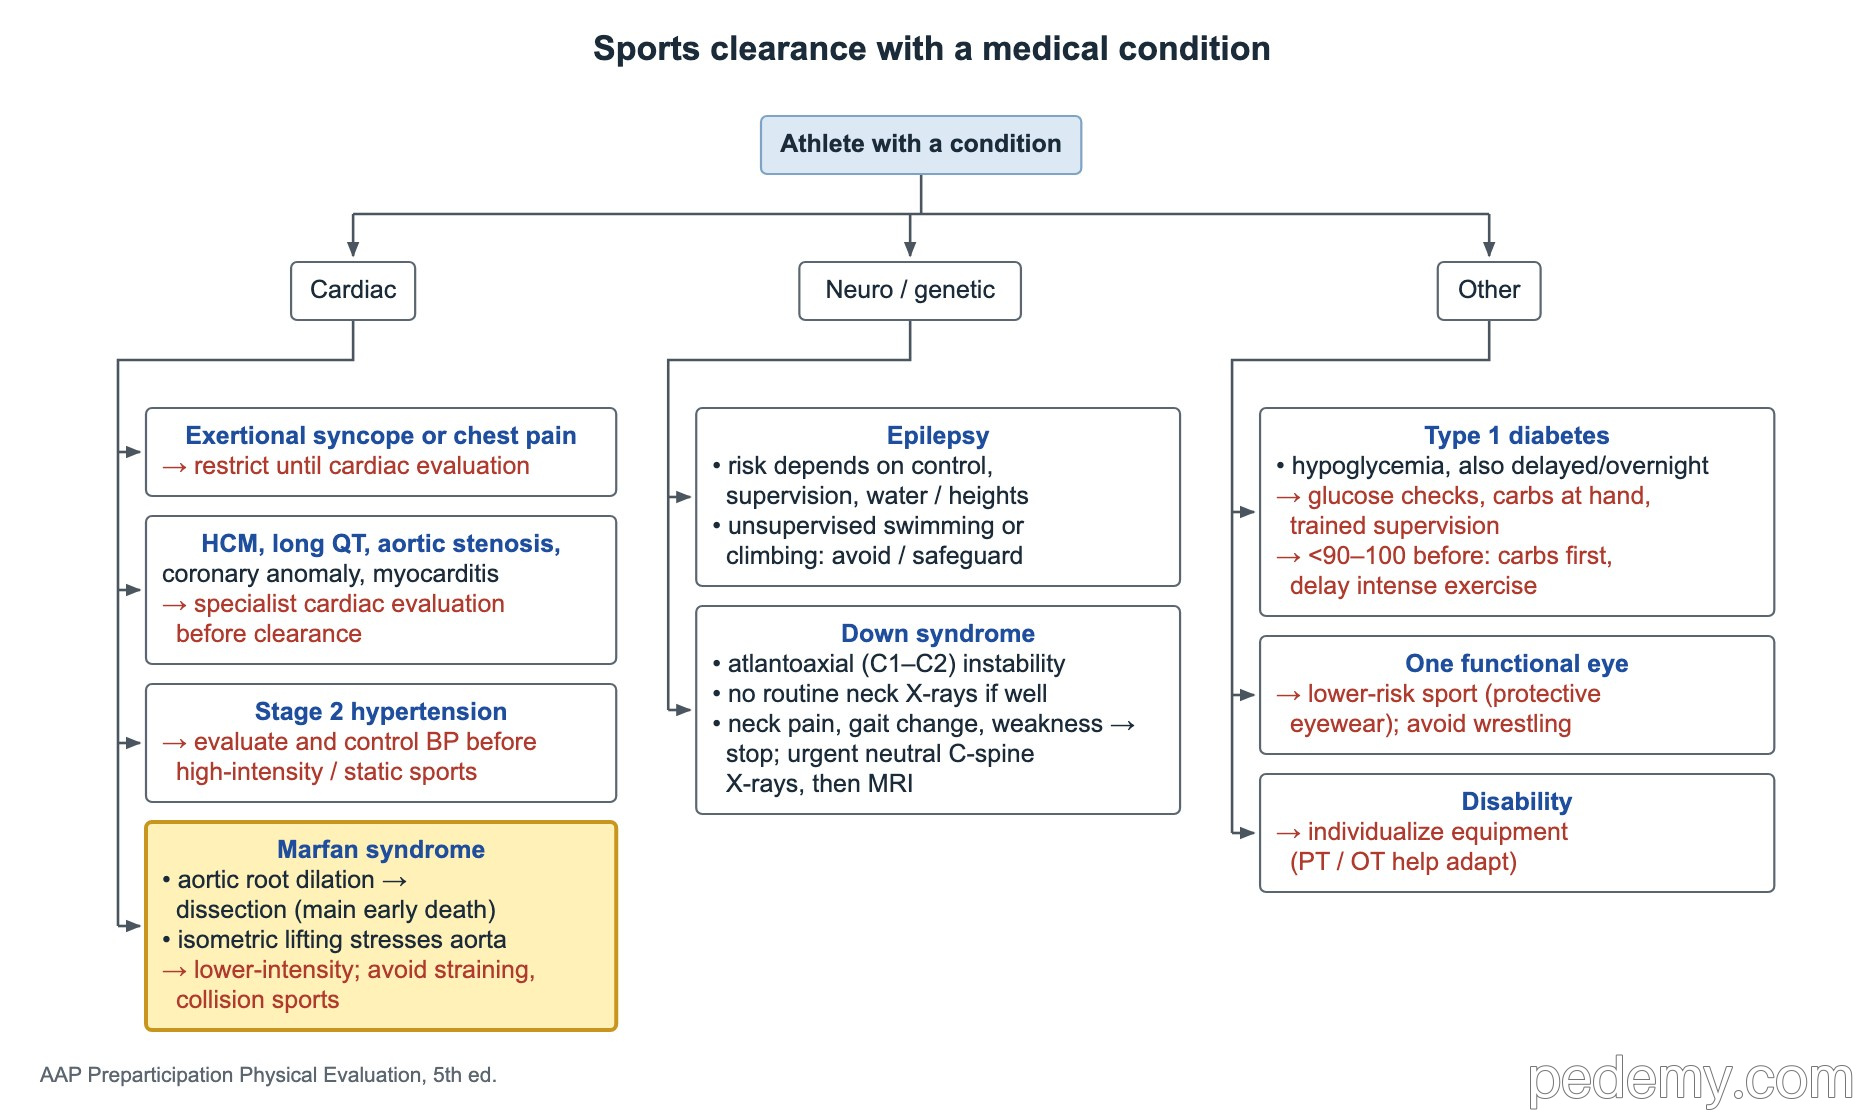
La dilatación de la raíz aórtica que lleva a la disección es la principal causa de muerte precoz en el síndrome de Marfan. El levantamiento isométrico y los esfuerzos de pujo sobrecargan la aorta, por lo que se orienta a los deportistas hacia deportes de menor intensidad y se les aleja de los deportes de colisión.
Siga la raíz aórtica con un ecocardiograma al menos una vez al año. Un betabloqueante o un antagonista del receptor de angiotensina enlentece el crecimiento de la raíz.
- Síndrome de Loeys-Dietz: aneurisma de la raíz aórtica con hipertelorismo y úvula bífida o paladar hendido; genes TGFBR1 y TGFBR2 (y otros de la vía TGF-beta).
- Las arterias en Loeys-Dietz son tortuosas y pueden disecarse con diámetros menores que en Marfan; obtenga imagen arterial desde la cabeza hasta la pelvis.
Síndromes de Ehlers-Danlos
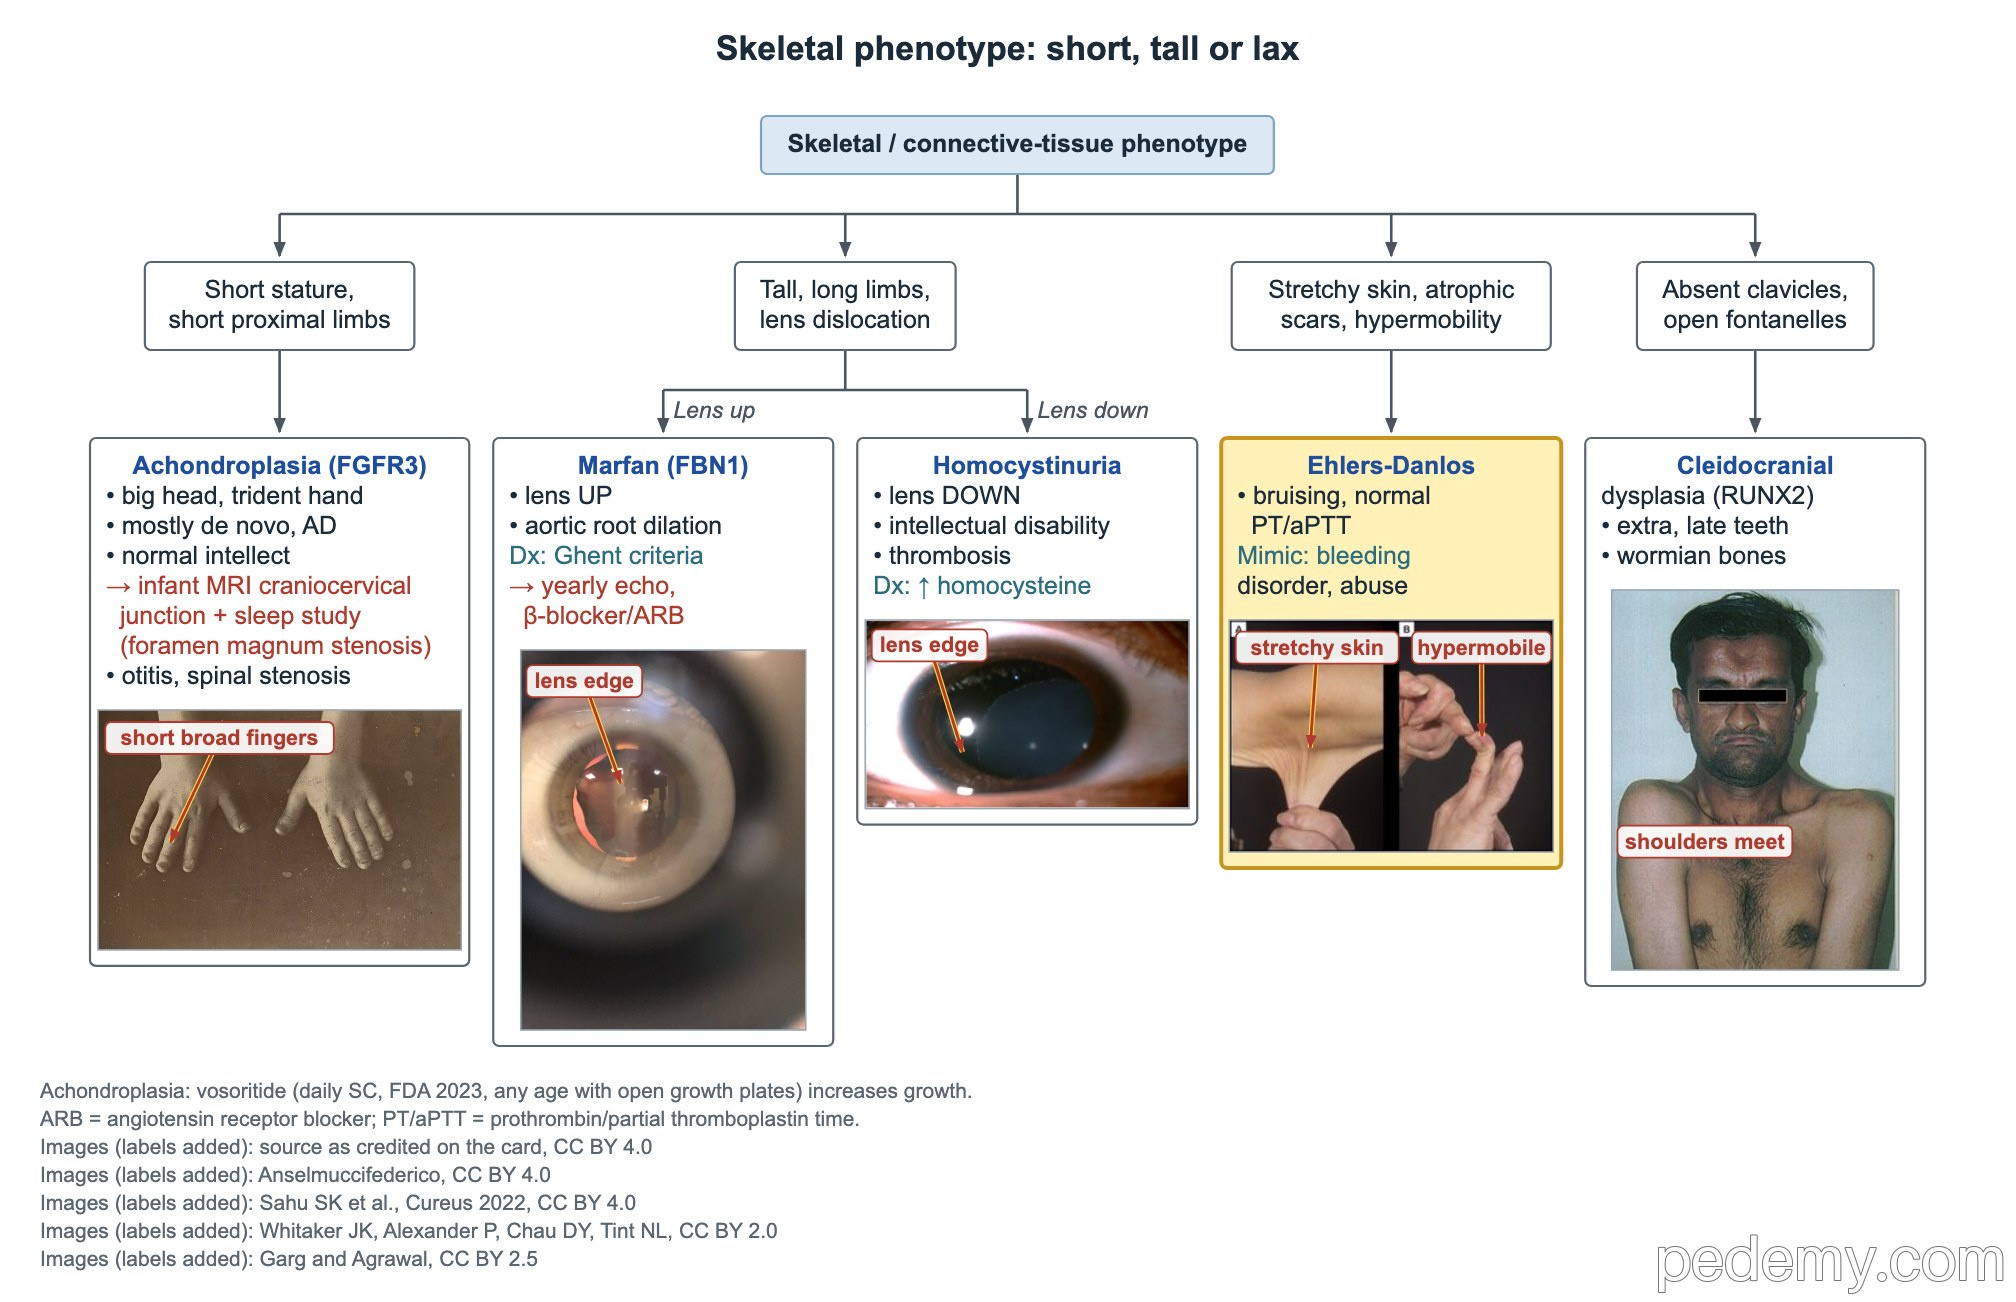
La piel elástica y blanda (pastosa), las cicatrices atróficas anchas, las articulaciones hipermóviles y los hematomas fáciles sugieren síndrome de Ehlers-Danlos. La clasificación de 2017 incluye 13 tipos; todos, excepto el SED hipermóvil, se confirman con estudio genético.
- SED clásico: COL5A1 o COL5A2.
- Los hematomas fáciles con TP y TTPa normales se deben a fragilidad capilar y tisular, no a un defecto de factores de la coagulación.
- Descarte un trastorno hemorrágico y considere el maltrato antes de atribuir los hematomas al SED.
- Puede haber prolapso de la válvula mitral (un clic mesosistólico).
Displasia cleidocraneal, enfermedad de Caffey y FOP
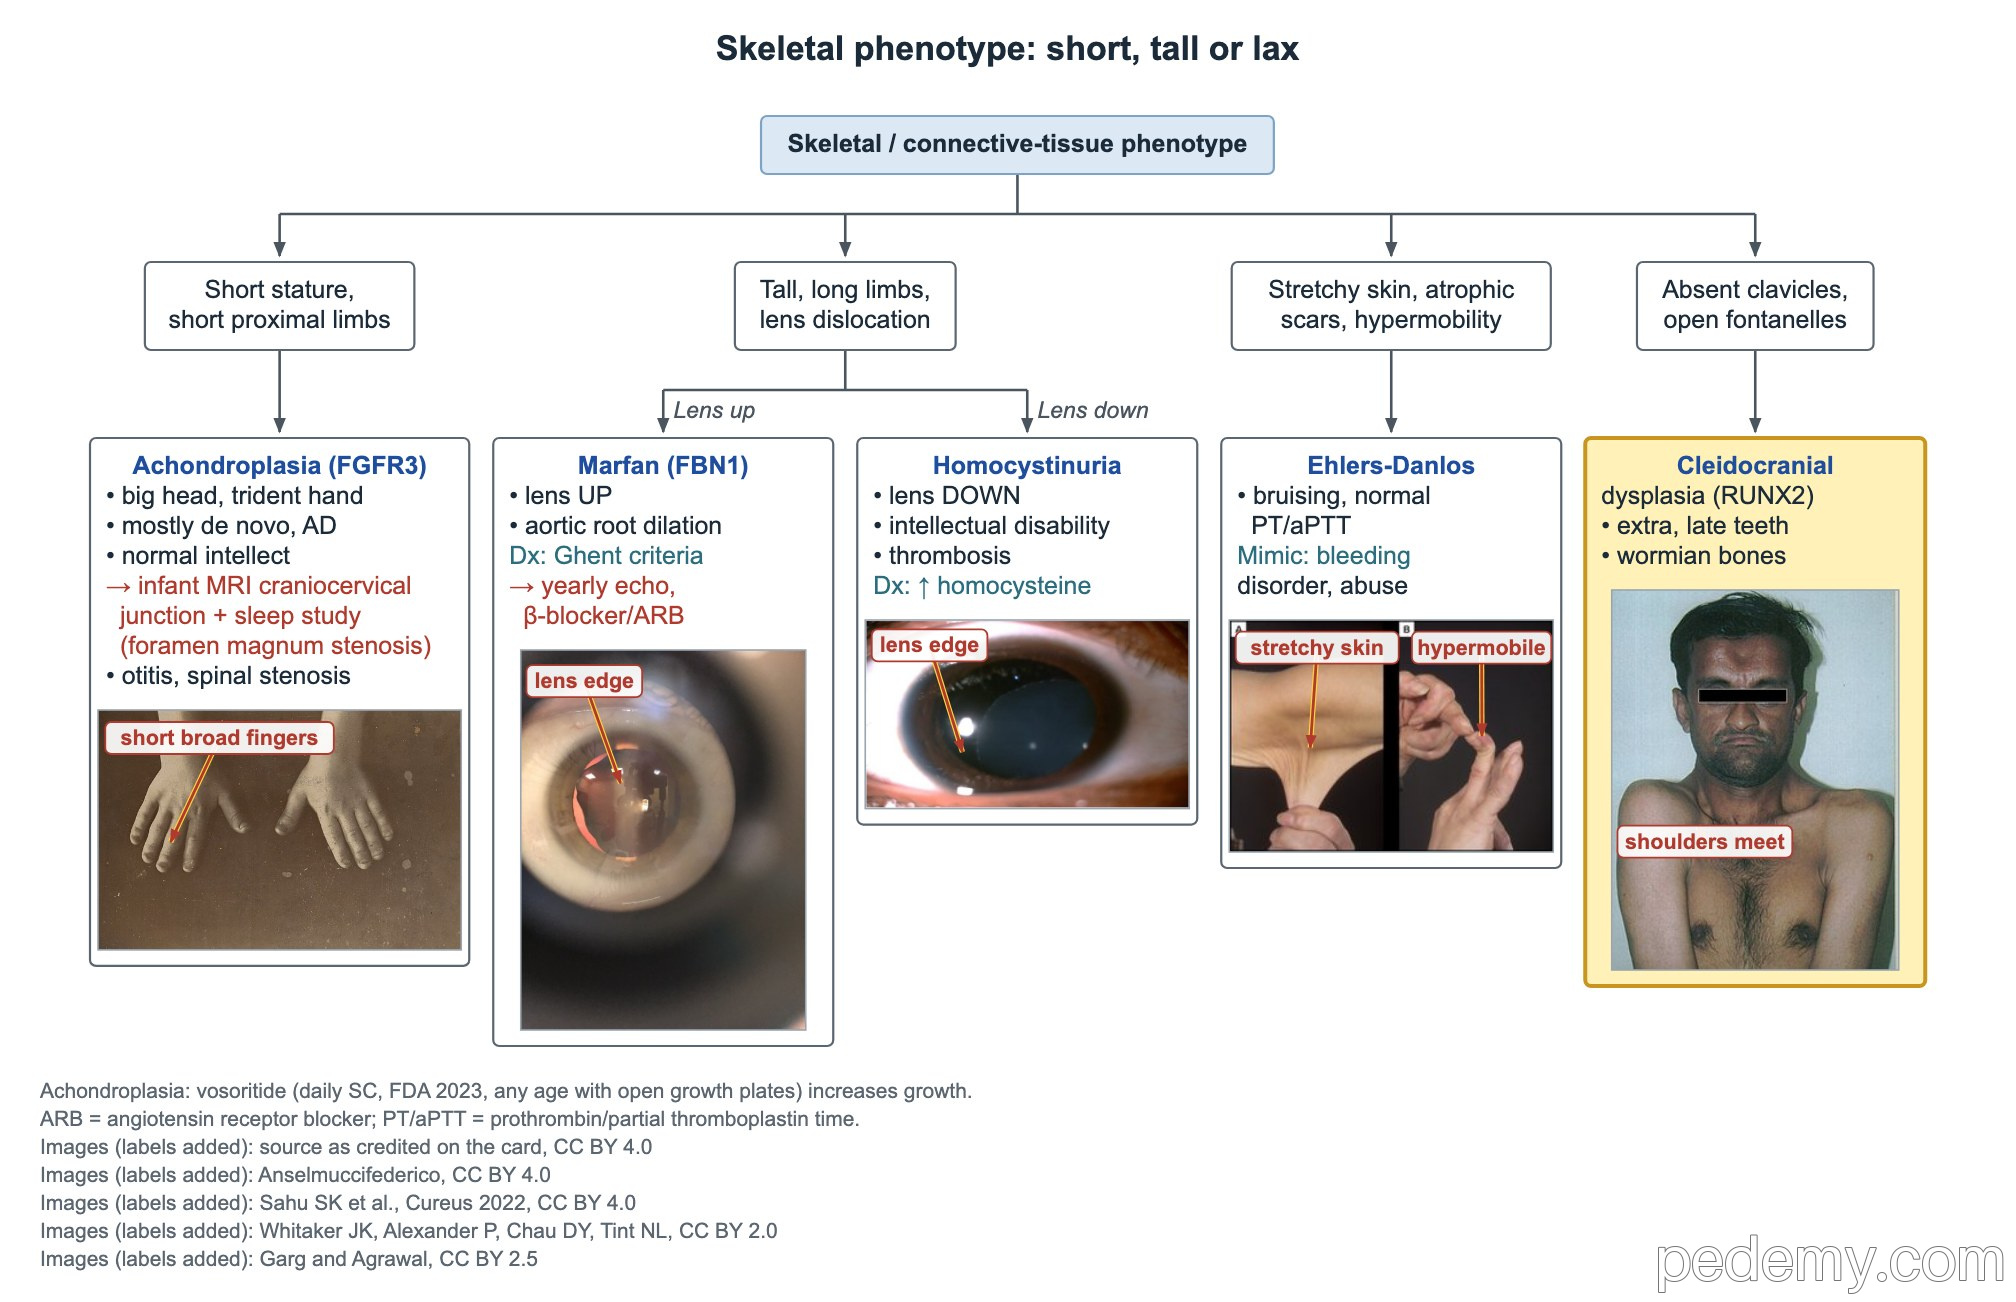
Los huesos wormianos son pequeños huesos extra dentro de las suturas del cráneo.
| Trastorno | Pistas | Punto clave |
|---|---|---|
| Displasia cleidocraneal (RUNX2, autosómica dominante) | Clavículas ausentes o pequeñas (los hombros pueden juntarse), fontanelas abiertas y osificación craneal retrasada, huesos wormianos | Erupción dentaria retrasada y dientes extra (supernumerarios) |
| Enfermedad de Caffey (hiperostosis cortical infantil) | Lactante menor de 6 meses con fiebre, irritabilidad y tumefacción ósea dura y dolorosa, generalmente en la mandíbula | Autolimitada; suele desaparecer hacia los 2 años aproximadamente |
| Fibrodisplasia osificante progresiva (ACVR1) | Dedos gordos del pie cortos y malformados desde el nacimiento; brotes de masas dolorosas en cuello y espalda que se convierten en hueso | Evite biopsias, cirugías e inyecciones intramusculares, que desencadenan hueso nuevo |
Preguntas frecuentes
¿Cuáles son los criterios de Gante revisados para el síndrome de Marfan?
Sin antecedentes familiares, la dilatación de la raíz aórtica (z ≥2) más ectopia lentis basta. La dilatación de la raíz aórtica también puede combinarse con una variante de FBN1 o con una puntuación sistémica de 7 o más.
¿Cuál es el tipo más frecuente de osteogénesis imperfecta?
El tipo I: la forma más leve, con escleróticas azules, fracturas tras traumatismos menores e hipoacusia. Es autosómico dominante y se debe a una menor producción de colágeno tipo I.
¿La acondroplasia es hereditaria?
Es autosómica dominante, pero cerca del 80% de los niños tienen una variante nueva de FGFR3 y padres de talla promedio.
Estudiar este tema
Fuentes
- Informe clínico de la AAP: Supervisión de salud de personas con acondroplasia (Pediatrics 2020)
- Informe clínico de la AAP: Supervisión de salud de niños y adolescentes con síndrome de Marfan (Pediatrics 2023)
- La nosología de Gante revisada para el síndrome de Marfan (J Med Genet 2010)
- La clasificación internacional de 2017 de los síndromes de Ehlers-Danlos (Am J Med Genet C)
- Guía ACC/AHA 2022 para el diagnóstico y manejo de la enfermedad aórtica (Circulation)
Escrito para Pedemy con nuestras propias palabras a partir de las fuentes anteriores; revisado en noviembre 2026. Solo con fines educativos, no es consejo médico; compruebe las dosis y los protocolos locales antes de tratar a un paciente. Pedemy es independiente y no está afiliado ni respaldado por las organizaciones citadas.