

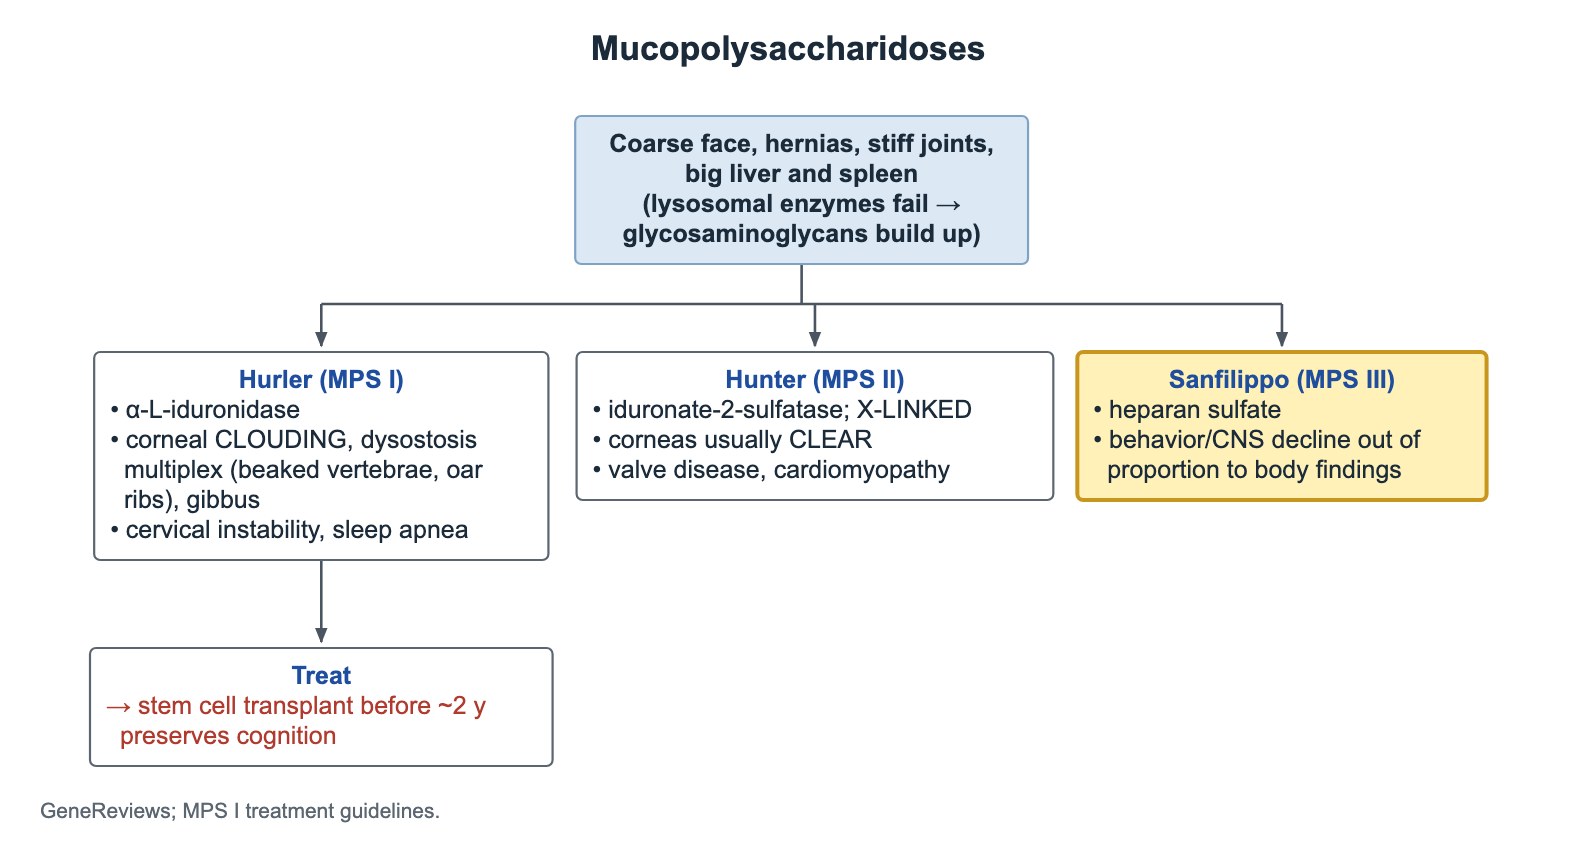
مخطط القرار الرئيسي
داء عديدات السكاريد المخاطية
النقاط الأساسية
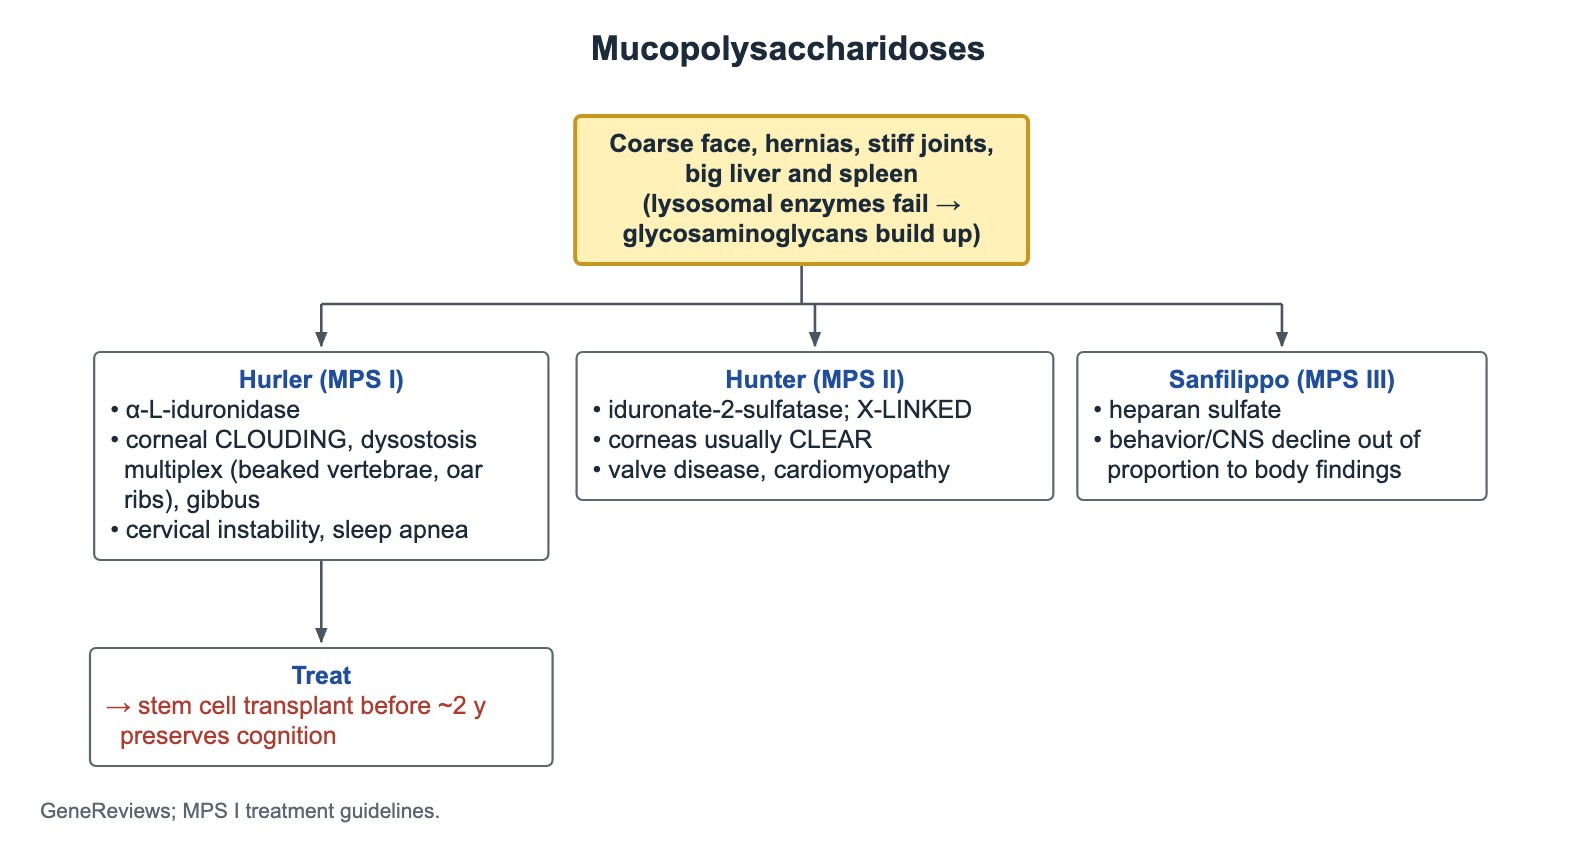
- MPS: لا تستطيع إنزيمات الجسيمات الحالّة الناقصة تفكيك الغليكوزامينوغليكانات ← وجه خشن، فتوق، تيبّس مفصلي، تضخم الكبد والطحال.
- هيرلر (MPS I): عوز ألفا-L-إيدورونيداز؛ تغيّم القرنية وخلل التعظم المتعدد والحدبة الزاوية (gibbus).
- أشعة هيرلر: فقرات صدرية سفلية وقطنية علوية منقارية الشكل، أضلاع مجدافية الشكل، سلاميات رصاصية الشكل.
- MPS I الشديد: زرع الخلايا الجذعية المكونة للدم، ويُفضَّل قبل عمر 2 سنة تقريبًا، يحافظ على القدرات المعرفية.
- هنتر (MPS II): عوز إيدورونات-2-سلفاتاز، مرتبط بالصبغي X، القرنية صافية عادة، مع إصابة الصمامات.
- سانفيليبو (MPS III): كبريتات الهيبارين؛ تدهور سلوكي ودماغي لا يتناسب مع الموجودات الجسدية الخفيفة.
- مخاطر MPS I: عدم ثبات الفقرات الرقبية مع انضغاط الحبل الشوكي، وانقطاع النفس الانسدادي أثناء النوم.
القواسم المشتركة بين أنواع داء عديدات السكاريد المخاطية
كل نوع من MPS هو عوز في إنزيم واحد من إنزيمات الجسيمات الحالّة المسؤولة عن تفكيك الغليكوزامينوغليكانات (GAGs). تتجمع GAGs في الجلد والعظام والمفاصل وصمامات القلب والطريق الهوائي والكبد والطحال، وفي الدماغ في بعض الأنواع.
- ملامح وجه خشنة، فتوق سرية وإربية، تيبّس مفصلي، تضخم كبدي طحالي.
- معظم الأنواع جسمية متنحية؛ أما متلازمة هنتر (MPS II) فمرتبطة بالصبغي X.
- فحص التحرّي: الغليكوزامينوغليكانات في البول؛ ويُؤكَّد التشخيص بقياس نشاط الإنزيم والفحص الجيني.
متلازمة هيرلر (MPS I)
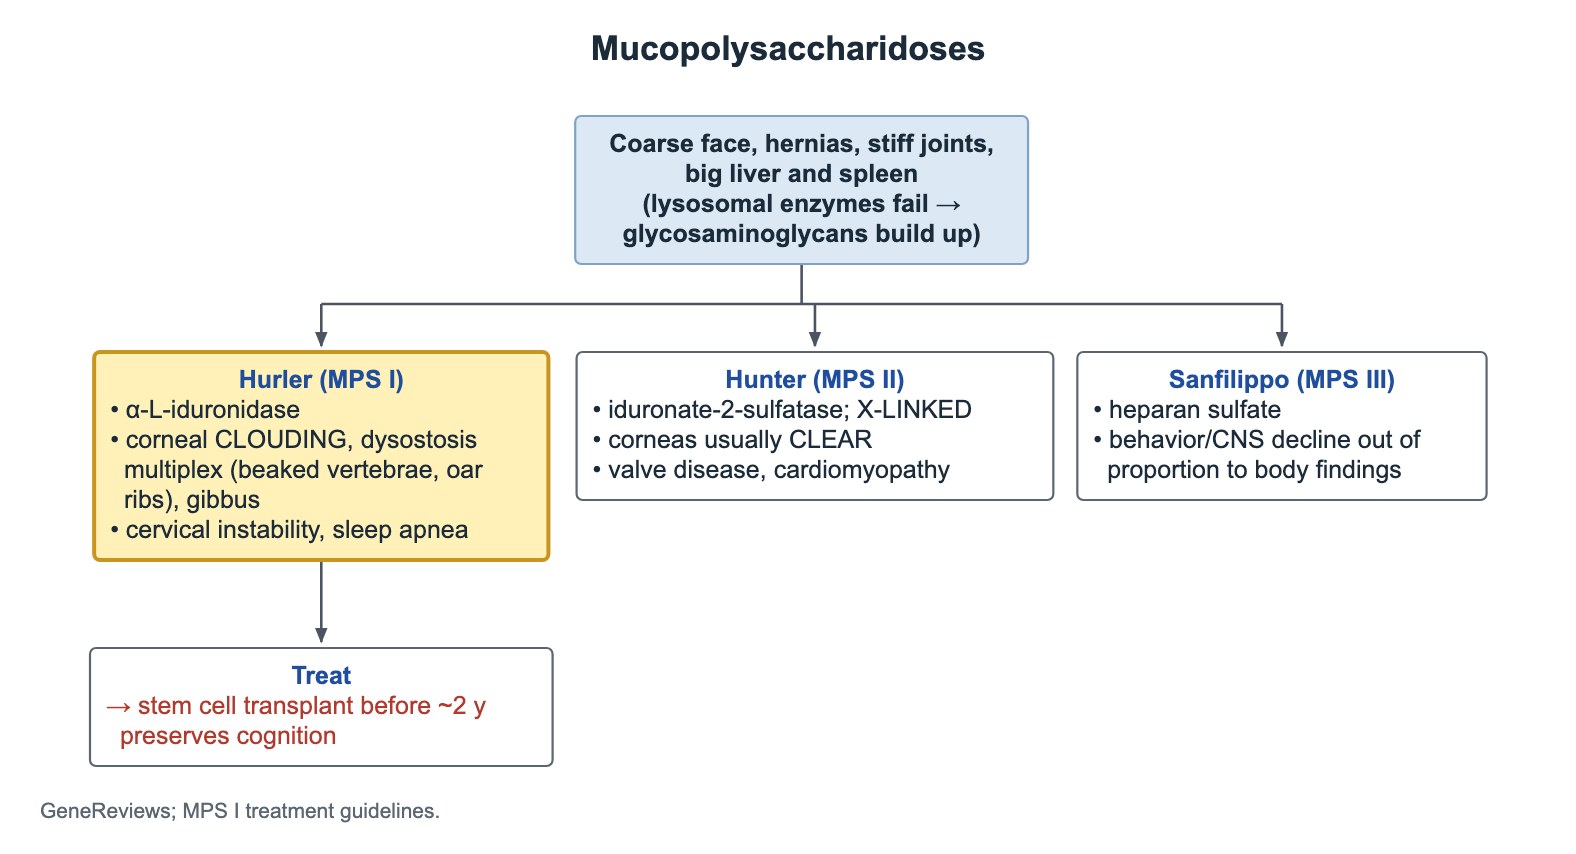
متلازمة هيرلر هي الشكل الشديد من MPS I، وسببها عوز ألفا-L-إيدورونيداز. يُصاب الطفل الدارج بملامح خشنة وفتوق وتضخم كبدي طحالي وتغيّم القرنية، ويتباطأ نموه التطوري ثم يتراجع.
- تغيّم القرنية.
- خلل التعظم المتعدد في الأشعة: فقرات صدرية سفلية وقطنية علوية منقارية الشكل، أضلاع مجدافية الشكل، سلاميات رصاصية الشكل.
- تشوه الحدبة الزاوية (gibbus، أي تزاوي حاد في العمود الفقري) وتيبّس المفاصل.
- تشوهات العمود الفقري الرقبي، ومنها عدم ثبات المفصل الأطلسي المحوري: خطر انضغاط الحبل الشوكي، خاصة أثناء التخدير.
- لسان كبير، ولوزتان وناميات كبيرة، وأنسجة طريق هوائي سميكة: انقطاع النفس الانسدادي أثناء النوم وأعراض متكررة في الطريق الهوائي العلوي.
- أمراض صمامات القلب ونقص السمع شائعة أيضًا.
علاج MPS I الشديد
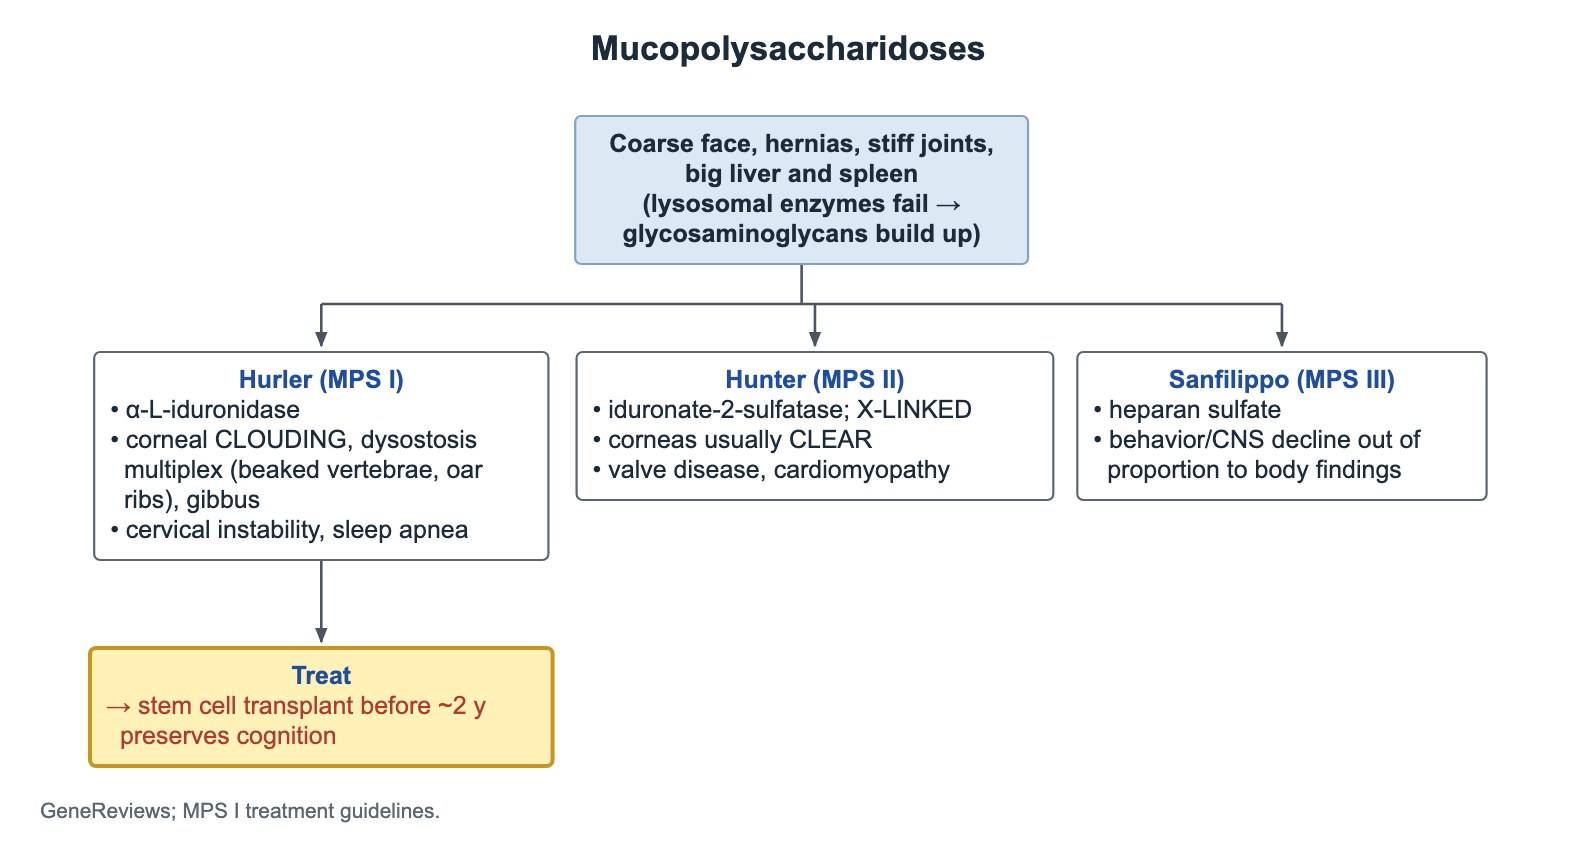
- زرع الخلايا الجذعية المكونة للدم يحافظ على القدرات المعرفية إذا أُجري مبكرًا، ويُفضَّل قبل عمر 2 سنة تقريبًا.
- العلاج بالإنزيم البديل (لارونيداز) يعالج الموجودات الجسدية لكنه لا يعبر الحاجز الدموي الدماغي؛ يُعطى غالبًا حول وقت الزرع ويُستعمل في MPS I المخفف.
- MPS I مدرج في لوحة تحرّي حديثي الولادة الأمريكية، مما يتيح الزرع قبل حدوث الضرر.
متلازمة هنتر (MPS II)
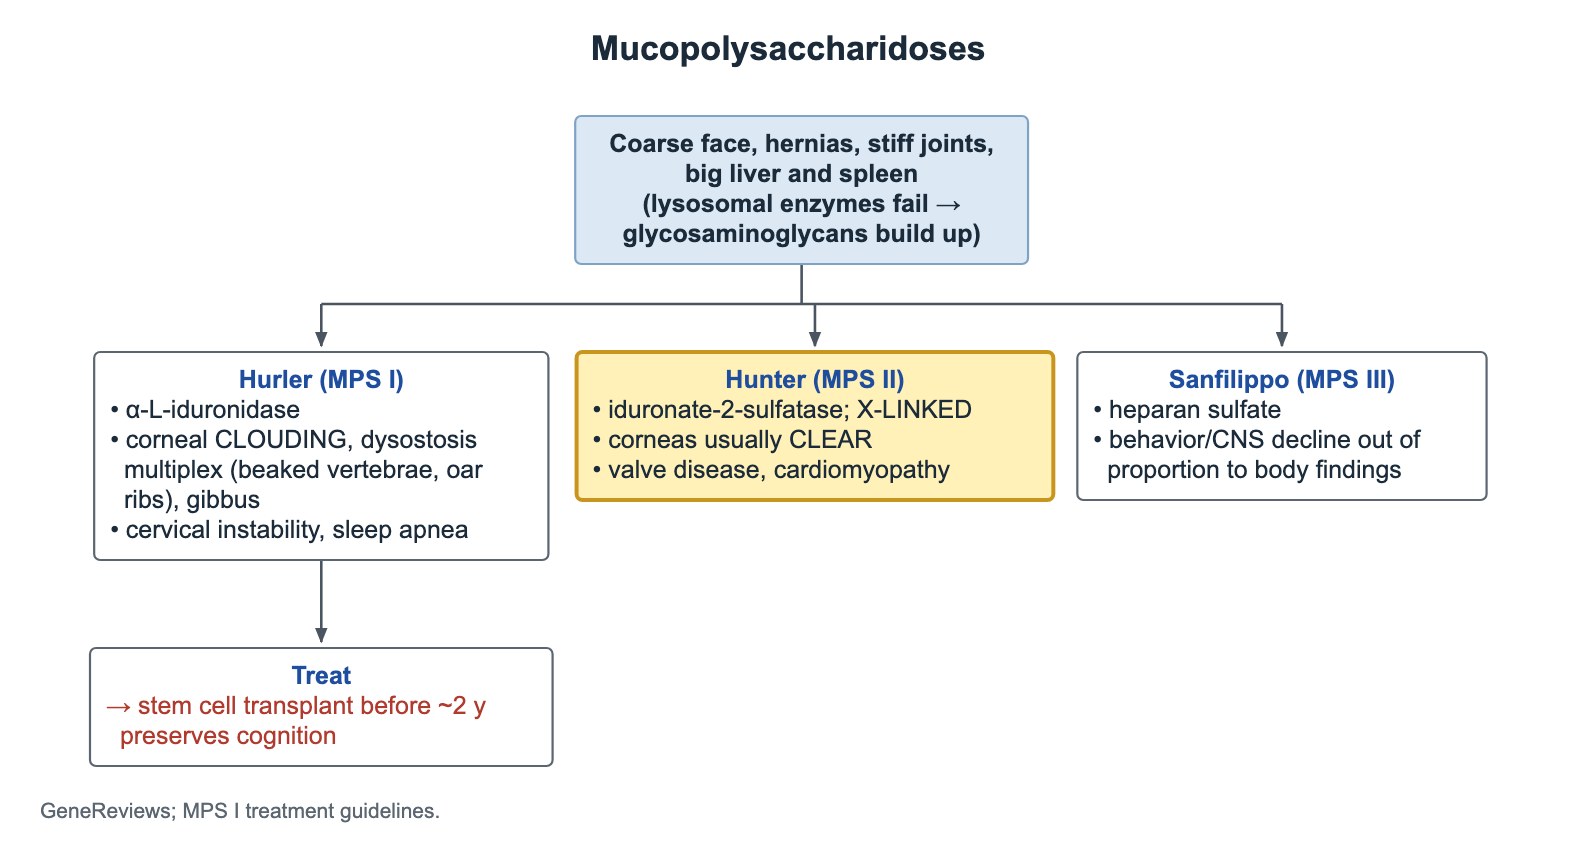
- عوز إيدورونات-2-سلفاتاز، مرتبط بالصبغي X، لذا يصيب الذكور.
- صورة MPS مع قرنية صافية: تغيّم القرنية نموذجي في هيرلر وغائب عادة في هنتر.
- القلب: صمامان تاجي وأبهري متسمكان ومسرّبان، وضخامة عضلة القلب.
- العلاج بالإنزيم البديل متاح للإصابة الجسدية.
متلازمة سانفيليبو (MPS III)
- خلل في تفكيك كبريتات الهيبارين.
- تدهور دماغي وسلوكي (فرط نشاط، اضطرابات نوم، فقدان الكلام) لا يتناسب مع الموجودات الجسدية الخفيفة.
- الملامح الجسدية خفية، لذا يتأخر التشخيص غالبًا.
أسئلة شائعة
كيف نفرّق بين متلازمة هيرلر ومتلازمة هنتر؟
هيرلر (MPS I) جسمية متنحية وتترافق مع تغيّم القرنية. هنتر (MPS II) مرتبطة بالصبغي X، تصيب الذكور، والقرنية فيها صافية عادة.
ما العلاج الذي يحافظ على القدرات المعرفية في متلازمة هيرلر؟
زرع الخلايا الجذعية المكونة للدم، ويُفضَّل قبل عمر 2 سنة تقريبًا. العلاج بالإنزيم البديل وحده لا يصل إلى الدماغ.
ادرس هذا الموضوع
المصادر
- داء عديدات السكاريد المخاطية من النمط I: إرشادات التدبير والعلاج (Pediatrics 2009)
- إرشادات علاج MPS I بزرع HSCT والعلاج ERT (Orphanet J Rare Dis 2011)
- GeneReviews: داء عديدات السكاريد المخاطية من النمط I
- HRSA: لوحة التحرّي الموحدة الموصى بها
كُتب لـ Pedemy بكلماتنا الخاصة اعتمادًا على المصادر أعلاه؛ رُوجع في نوفمبر 2026. للتعليم فقط وليس نصيحة طبية؛ تحقق من الجرعات والبروتوكولات المحلية قبل علاج أي مريض. Pedemy مستقل وغير تابع للجهات المذكورة ولا تعتمده.