

Wichtigster Entscheidungsbaum
Aminosäurestörungen
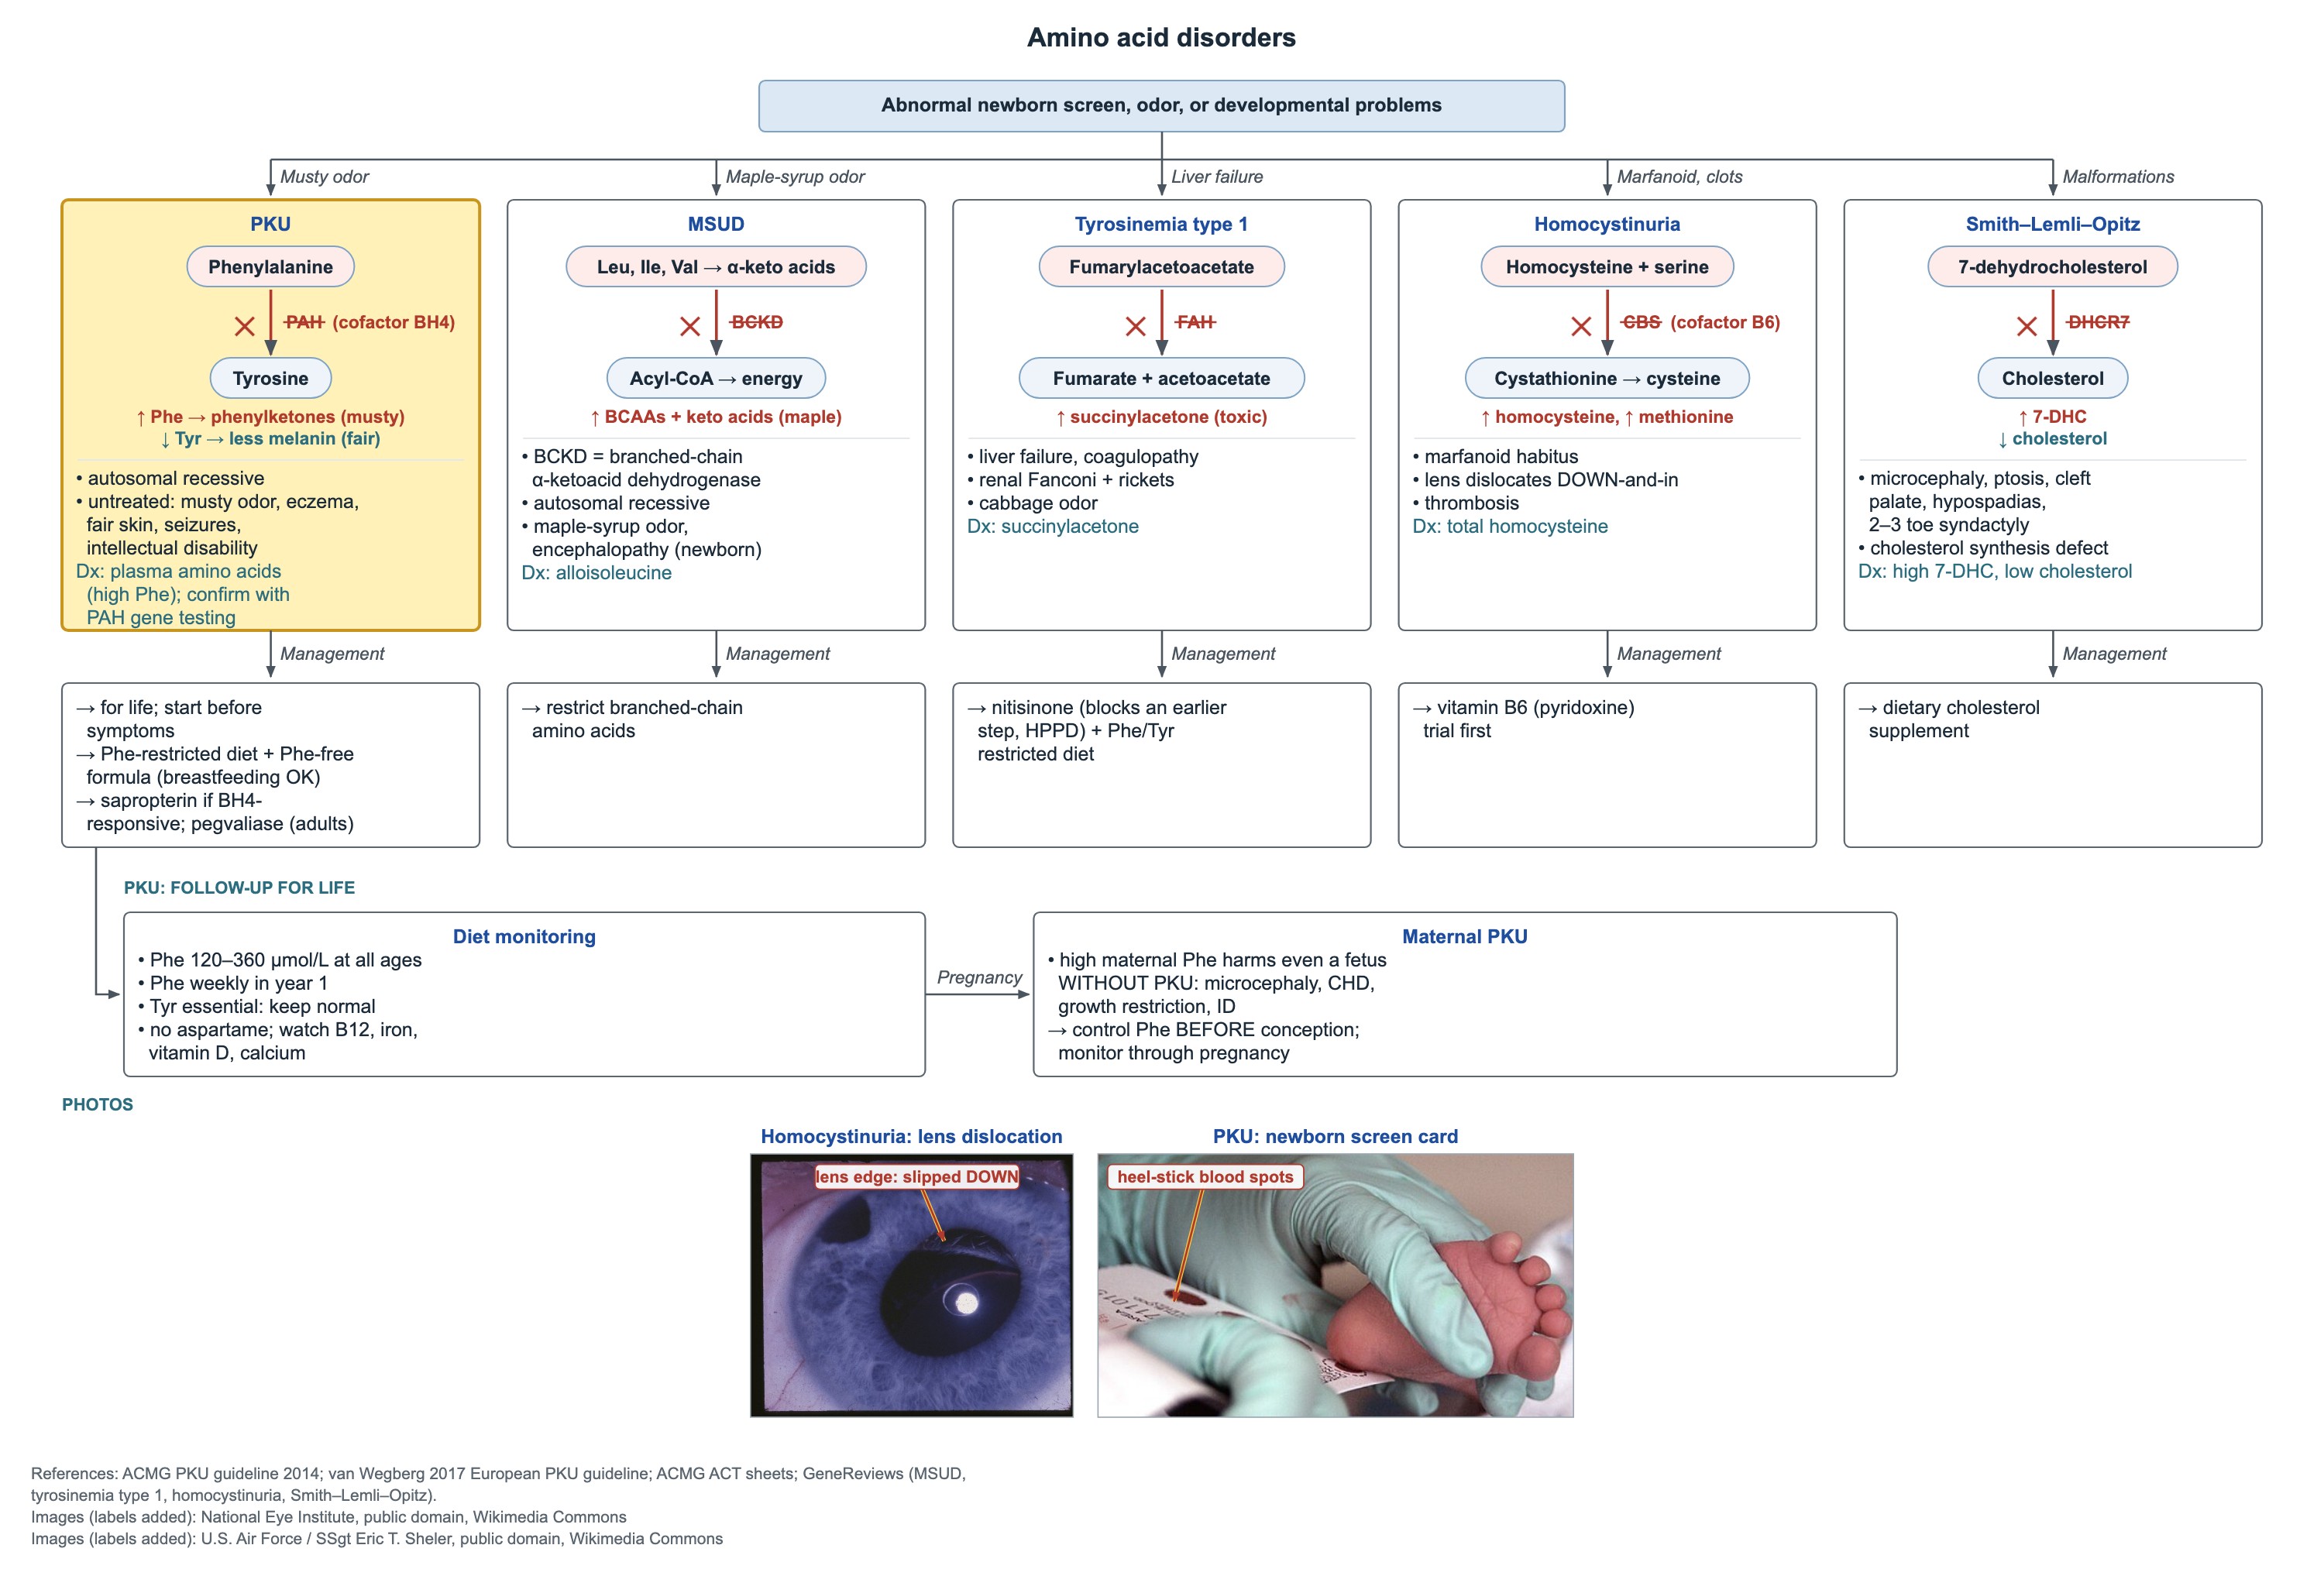
Das Wichtigste
- PKU: die Phenylalaninhydroxylase (Kofaktor BH4) versagt, Phe reichert sich an und Tyrosin wird zur essenziellen Aminosäure.
- Unbehandelte PKU: mäuseartiger Geruch, Ekzem, helle Haut, Krampfanfälle und Intelligenzminderung; erster Test sind die Plasma-Aminosäuren.
- PKU-Zielwert für Blut-Phe 120–360 µmol/L (2–6 mg/dL) lebenslang; Phe im ersten Lebensjahr wöchentlich kontrollieren.
- Maternale PKU schädigt auch einen Fetus ohne PKU: Phe 2–6 mg/dL mindestens 3 Monate vor der Konzeption erreichen.
- MSUD: Ahornsirupgeruch und Enzephalopathie beim Neugeborenen; Alloisoleucin ist diagnostisch; Leucin, Isoleucin und Valin beschränken.
- Tyrosinämie Typ 1: Leberversagen, renales Fanconi-Syndrom mit Rachitis, Kohlgeruch; Succinylaceton; Behandlung mit Nitisinon plus Phe/Tyr-Diät.
- Homocystinurie: Linse nach unten innen luxiert, Thrombosen, marfanoider Habitus; Gesamt-Homocystein messen; zuerst Vitamin B6 versuchen.
Phenylketonurie (PKU): erkennen und bestätigen
PKU ist ein Phenylalaninhydroxylase-(PAH-)Mangel mit autosomal-rezessivem Erbgang. PAH wandelt Phenylalanin in Tyrosin um und benötigt Tetrahydrobiopterin (BH4) als Kofaktor. Bei Ausfall steigt Phenylalanin auf hirntoxische Spiegel, und Tyrosin fällt ab.
Das Neugeborenenscreening gibt es, weil eine frühe Behandlung den Hirnschaden verhindert. Kinder, die ohne Screening geboren wurden, z. B. manche international adoptierte Kinder, können sich später mit dem unbehandelten Bild vorstellen.
- Zeichen unbehandelt: mäuseartiger Geruch, Ekzem, helle Haut und Haare (weniger Melanin), Krampfanfälle, Intelligenzminderung.
- Erster Test beim symptomatischen Kind: Plasma-Aminosäuren (hohes Phenylalanin).
- Positives Neugeborenenscreening: Bestätigung mit Plasma-Aminosäuren und PAH-Gentest.
- Die ACMG-Leitlinie von 2023 empfiehlt einen Gentest bei Diagnosestellung, weil der Genotyp hilft, BH4-Ansprechen und Schweregrad vorherzusagen.
PKU-Behandlung: früh beginnen, lebenslang fortführen
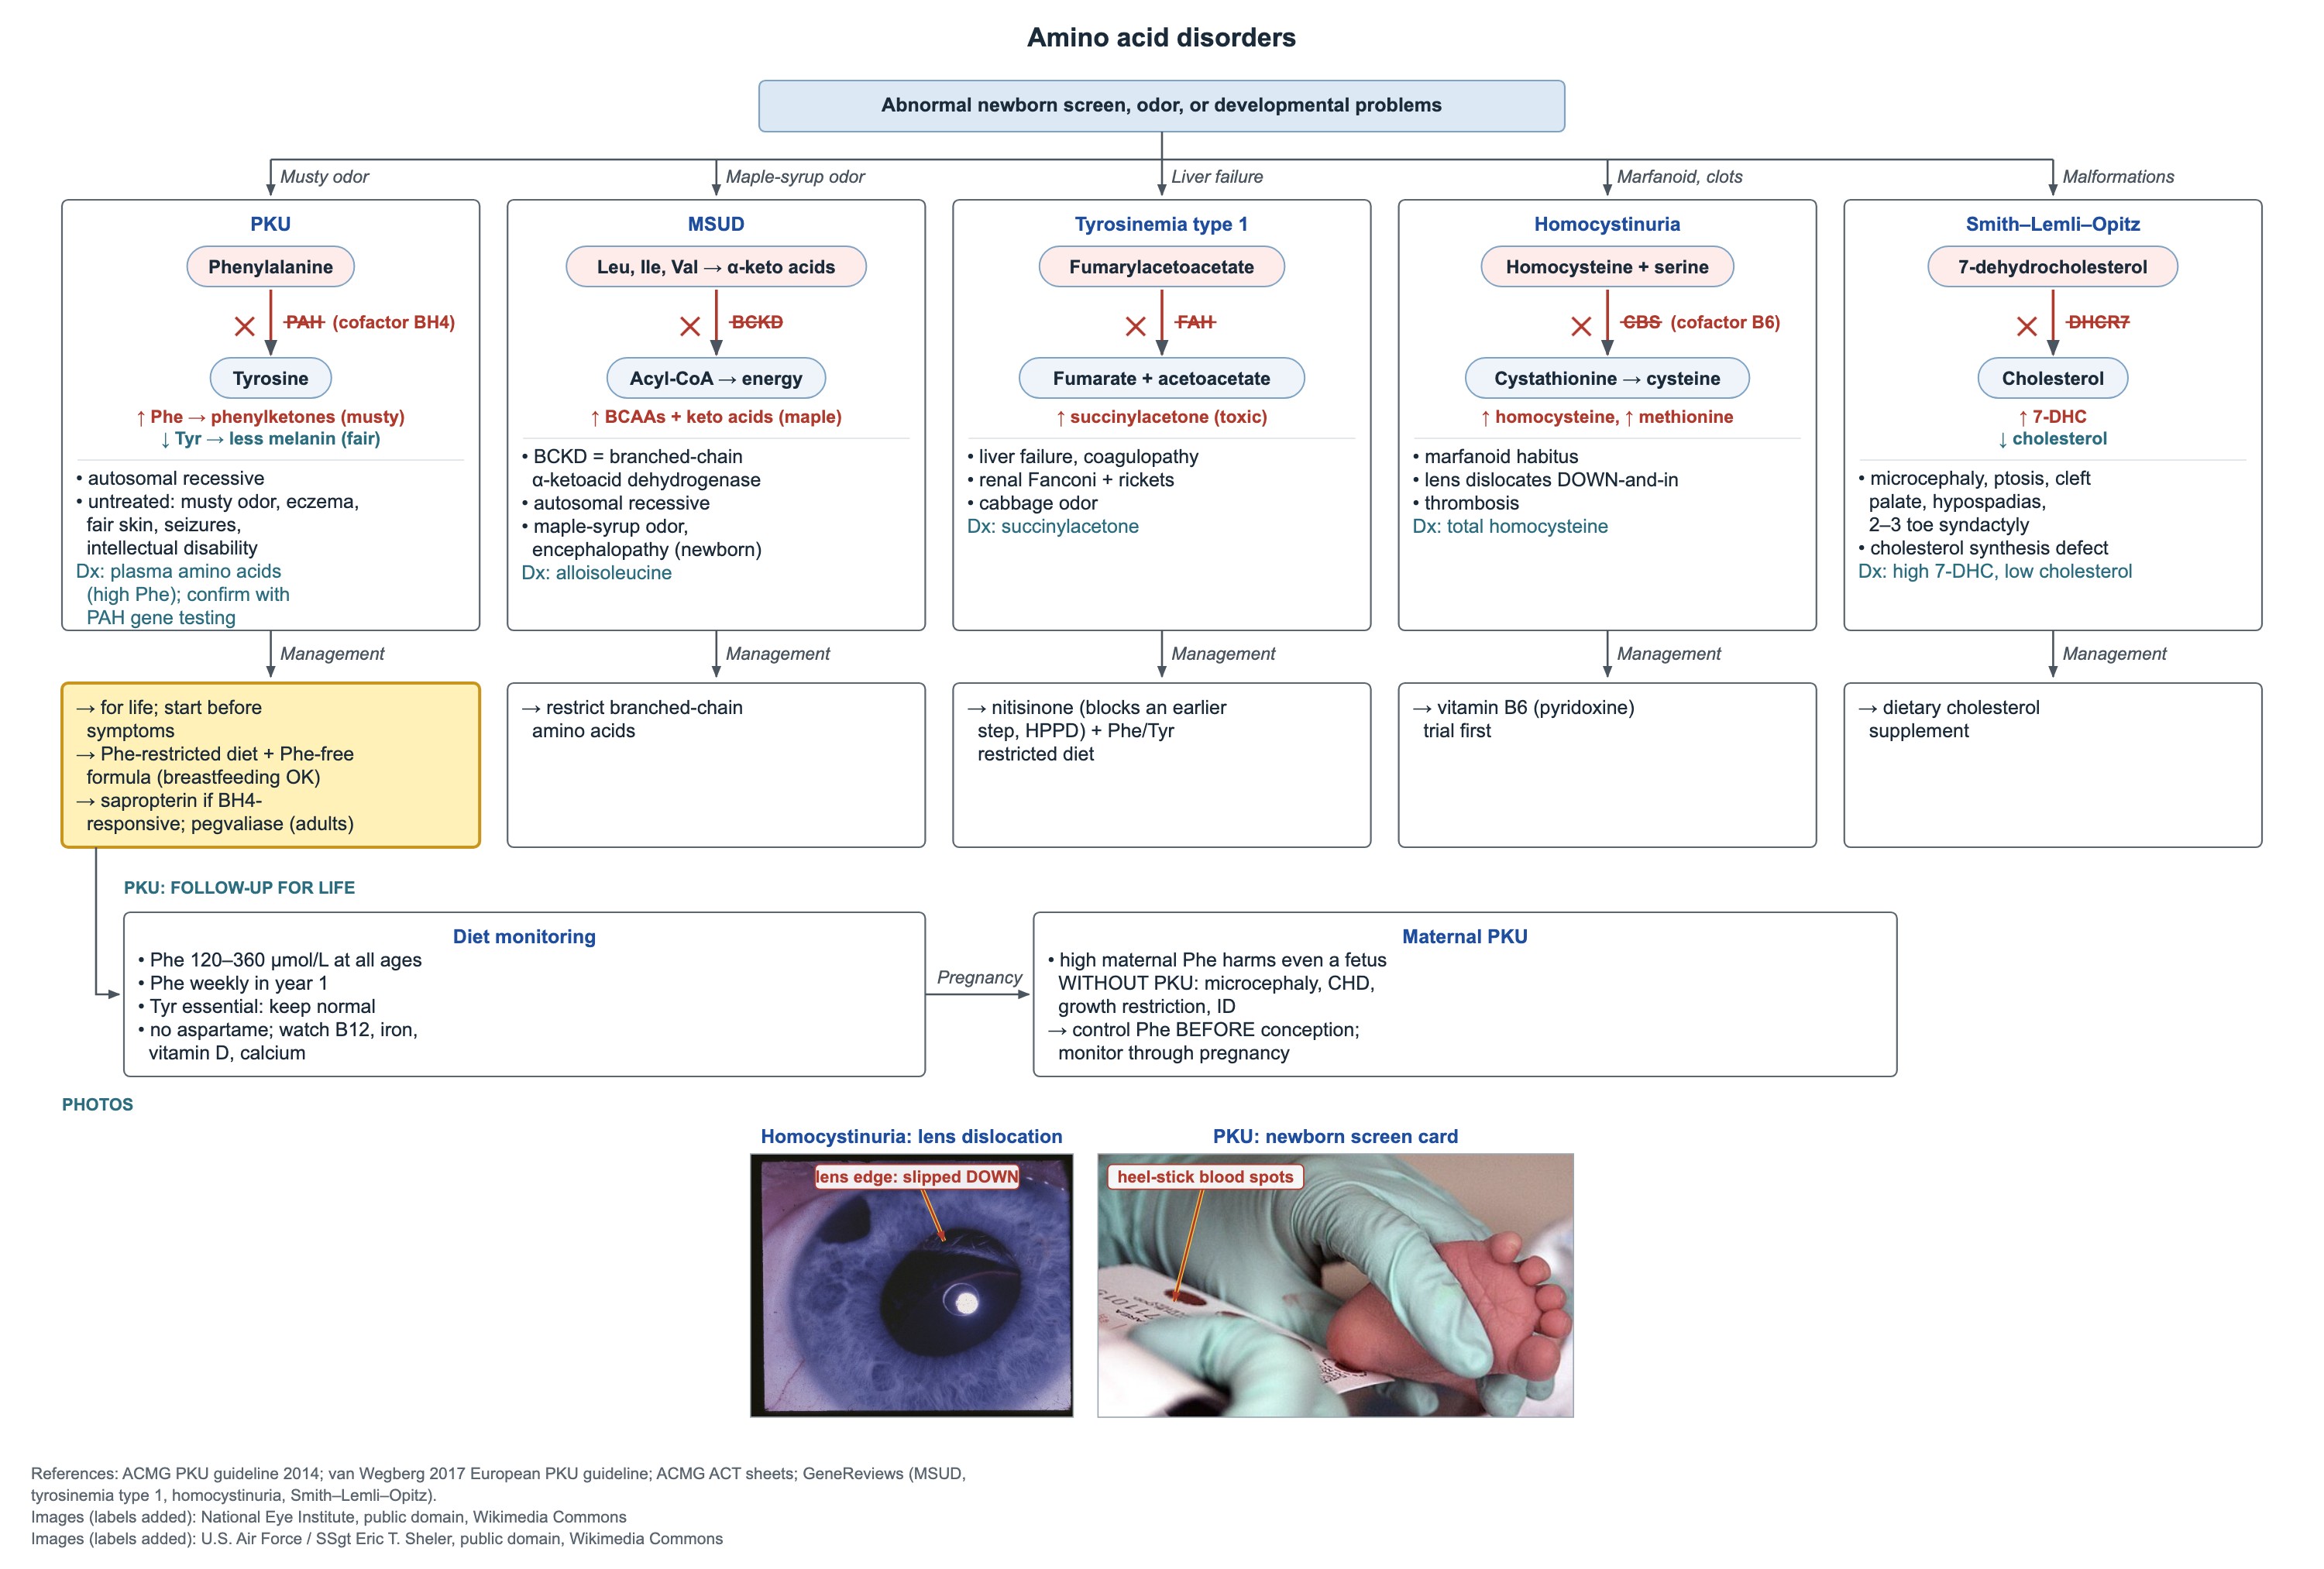
Die Behandlung ist lebenslang. Ein Absetzen der Diät in der späteren Kindheit oder im Erwachsenenalter verschlechtert Aufmerksamkeit, Stimmung und exekutive Funktionen.
- Behandlung sofort nach bestätigter Diagnose beginnen, noch vor Auftreten von Symptomen.
- Phenylalaninarme Diät plus phenylalaninfreie Spezialnahrung, lebenslang.
- Stillen ist weiter möglich: abgemessene Muttermilch wird mit Phe-freier Nahrung gegeben, und das Phe der Muttermilch wird mitgezählt.
- BH4-responsive Patienten: Sapropterin (oder Sepiapterin) senkt Phe und erlaubt mehr natürliches Eiweiß.
- Erwachsene: Pegvaliase, ein Enzym, das Phenylalanin abbaut, ist eine Option.
PKU-Verlaufskontrolle: Phe-Zielwerte und Diätüberwachung
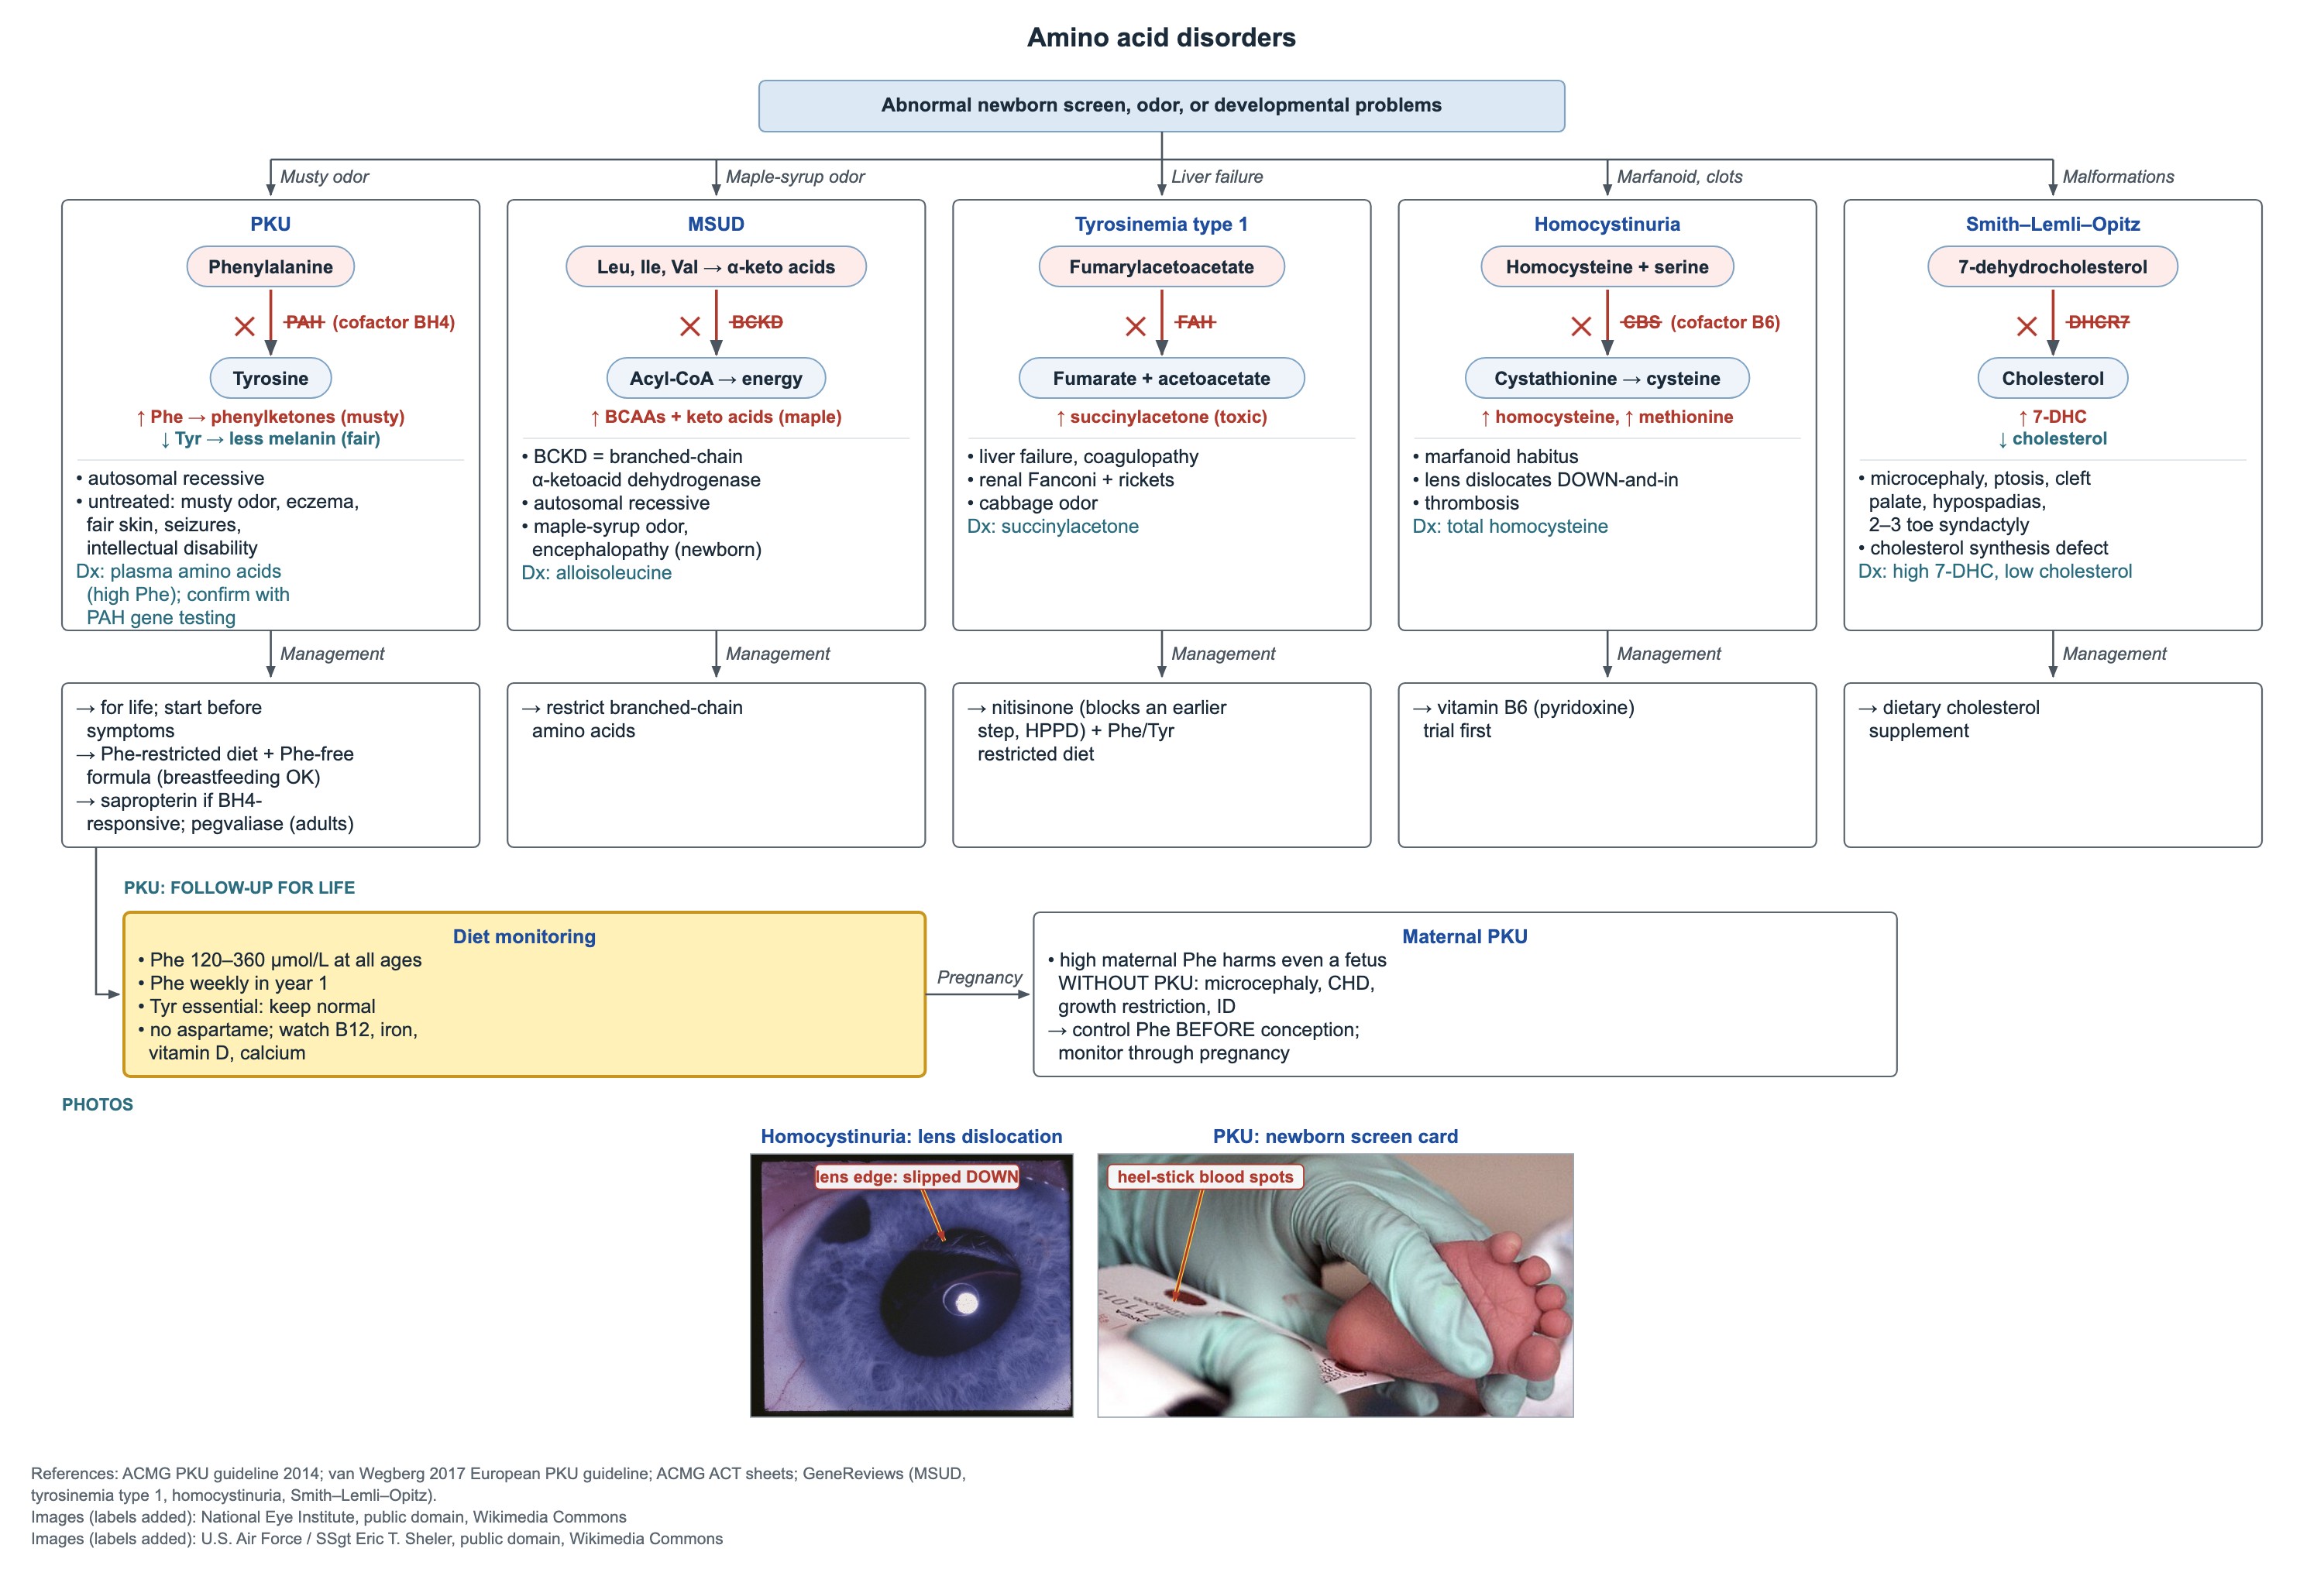
- Zielwert für Blut-Phe 120–360 µmol/L (2–6 mg/dL) in jedem Alter.
- Blut-Phe im ersten Lebensjahr wöchentlich kontrollieren, danach mit zunehmendem Alter seltener.
- Tyrosin im Normbereich halten: bei PKU wird es essenziell und ist Vorstufe von Katecholaminen, Melanin und Thyroxin.
- Aspartam meiden: dieser Süßstoff wird zu Phenylalanin abgebaut.
- Eine strenge Diät kann zu wenig Vitamin B12, Eisen, Vitamin D und Calcium liefern; diese daher überwachen.
Maternale PKU
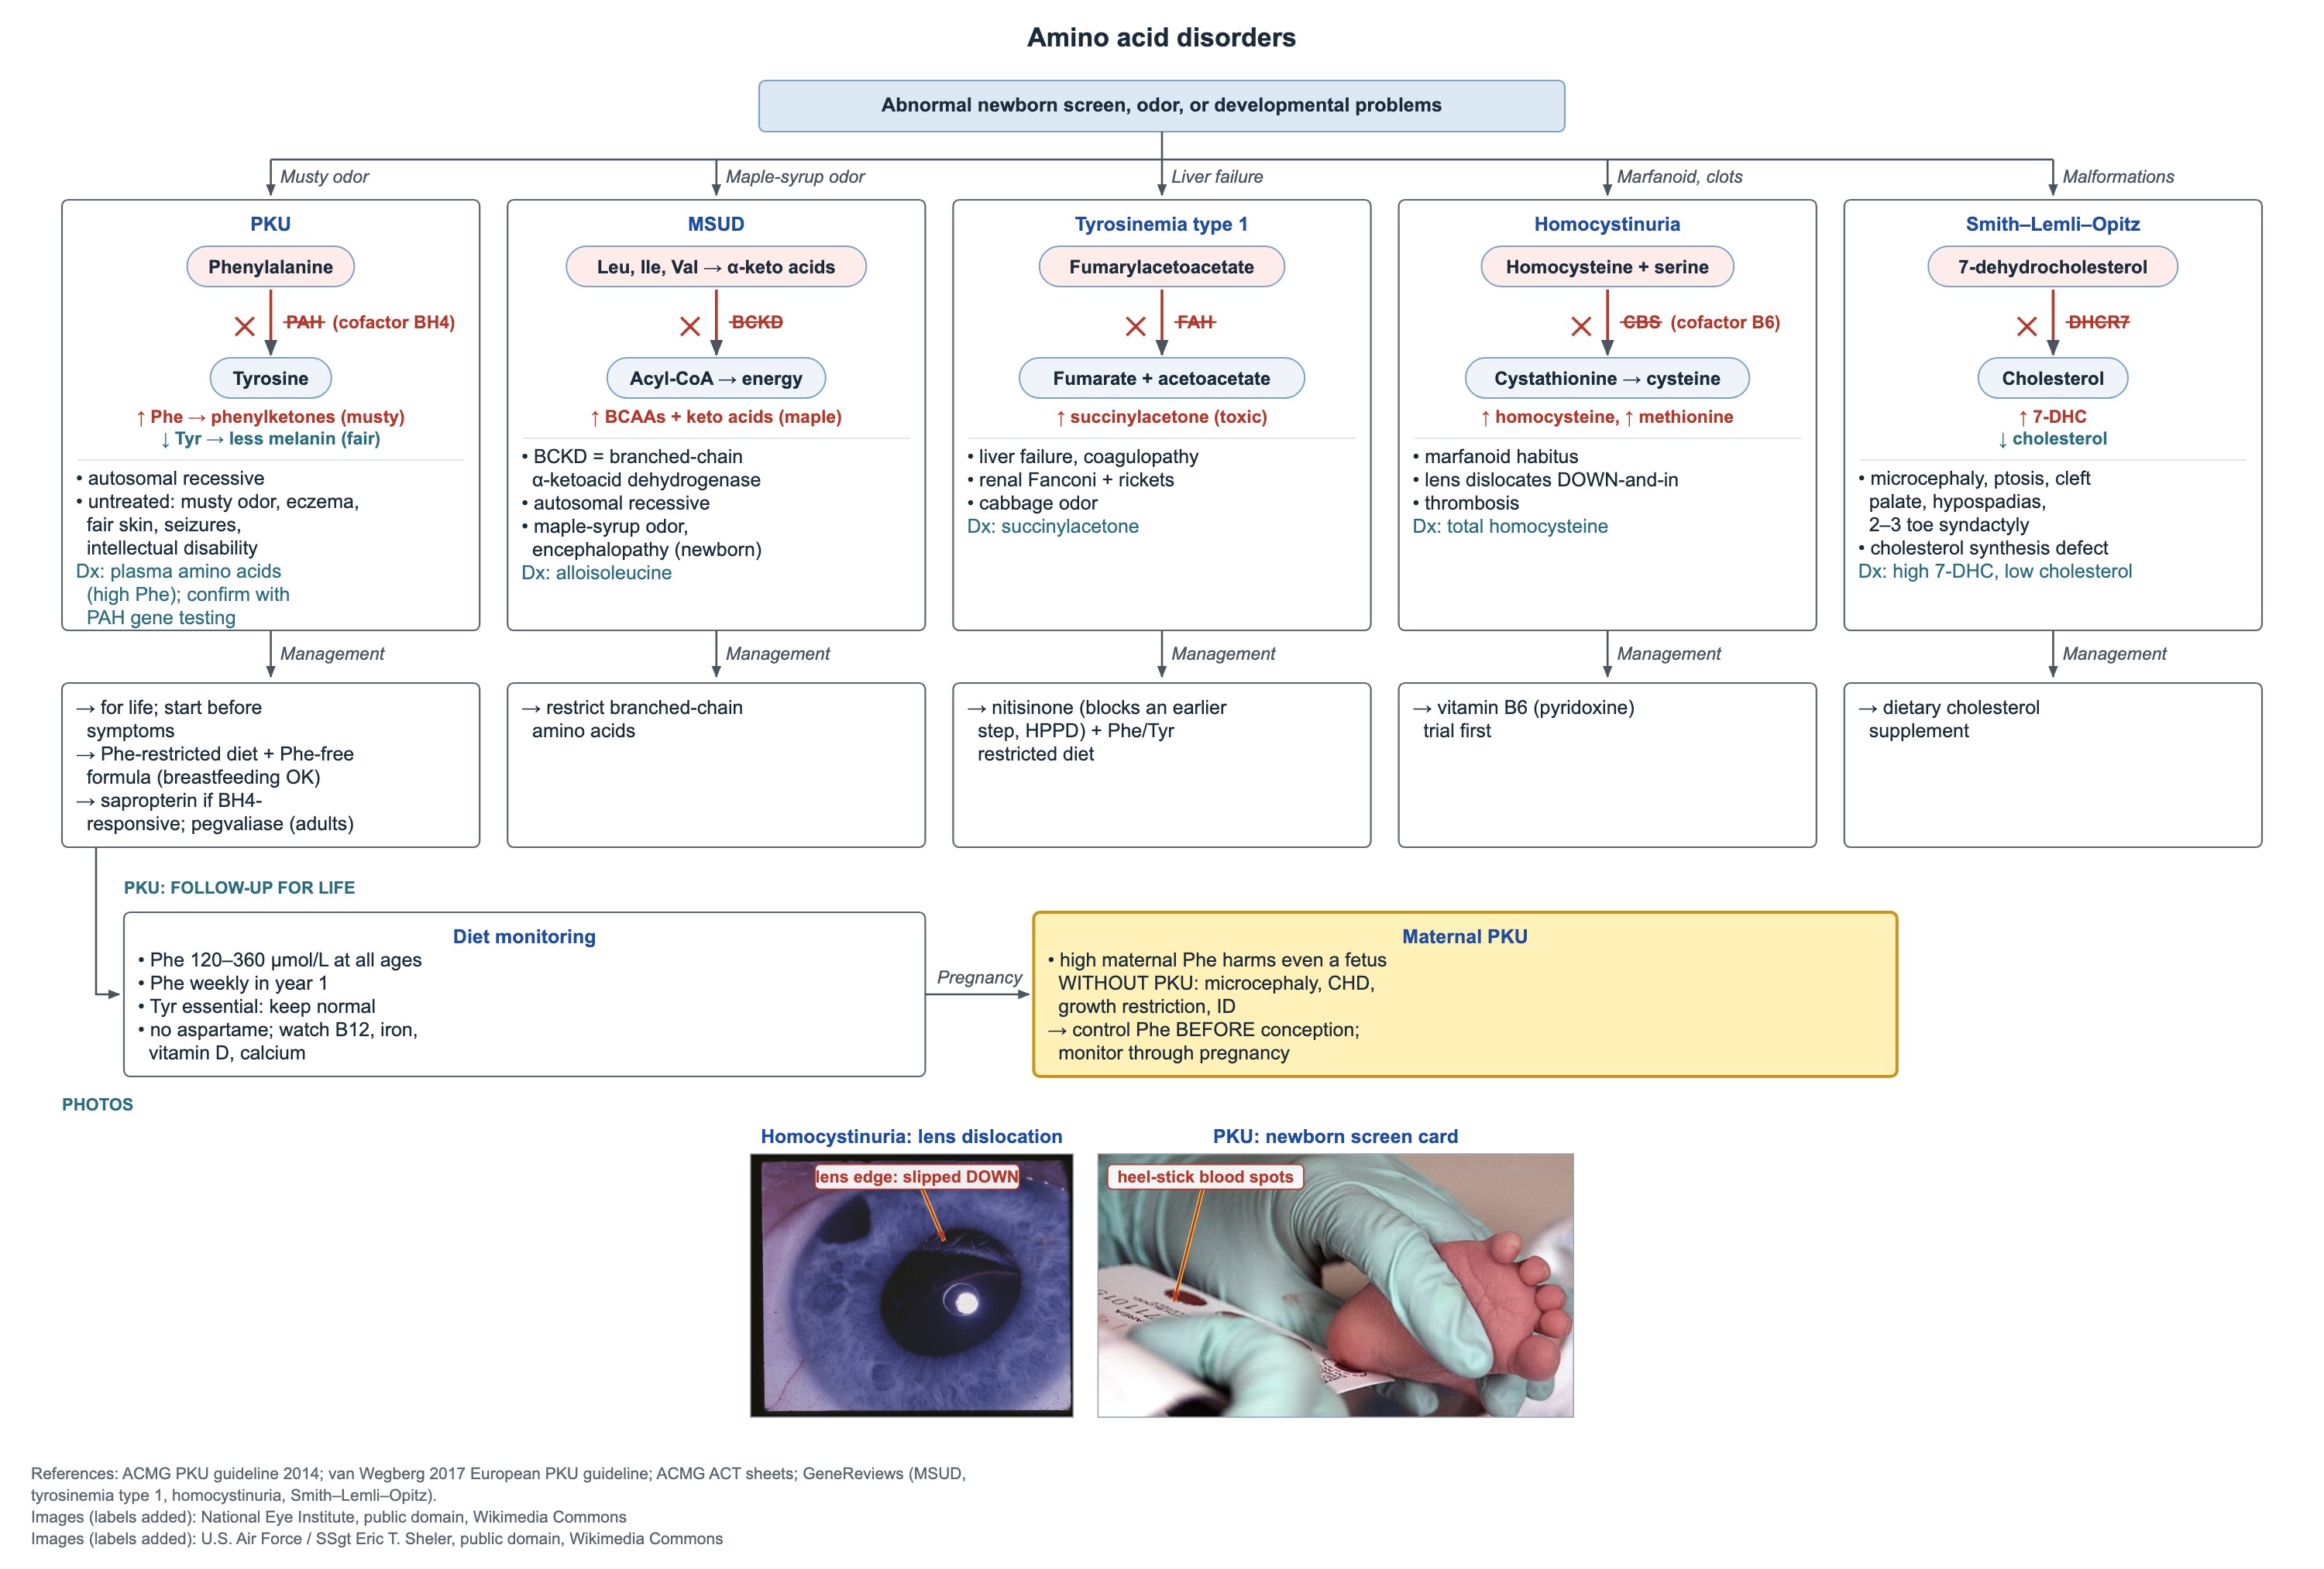
Ein hohes mütterliches Phenylalanin ist teratogen. Es schädigt den Fetus auch dann, wenn dieser keine PKU hat, und der Schaden beginnt in der frühen Embryogenese, oft bevor die Schwangerschaft bekannt ist.
- Fetale Folgen: Mikrozephalie, angeborene Herzfehler, Wachstumsrestriktion und Intelligenzminderung.
- Mütterliches Phe mindestens 3 Monate vor der Konzeption auf 2–6 mg/dL (120–360 µmol/L) senken.
- Mütterliche Phe-Spiegel während der gesamten Schwangerschaft engmaschig überwachen.
Ahornsirupkrankheit (MSUD)
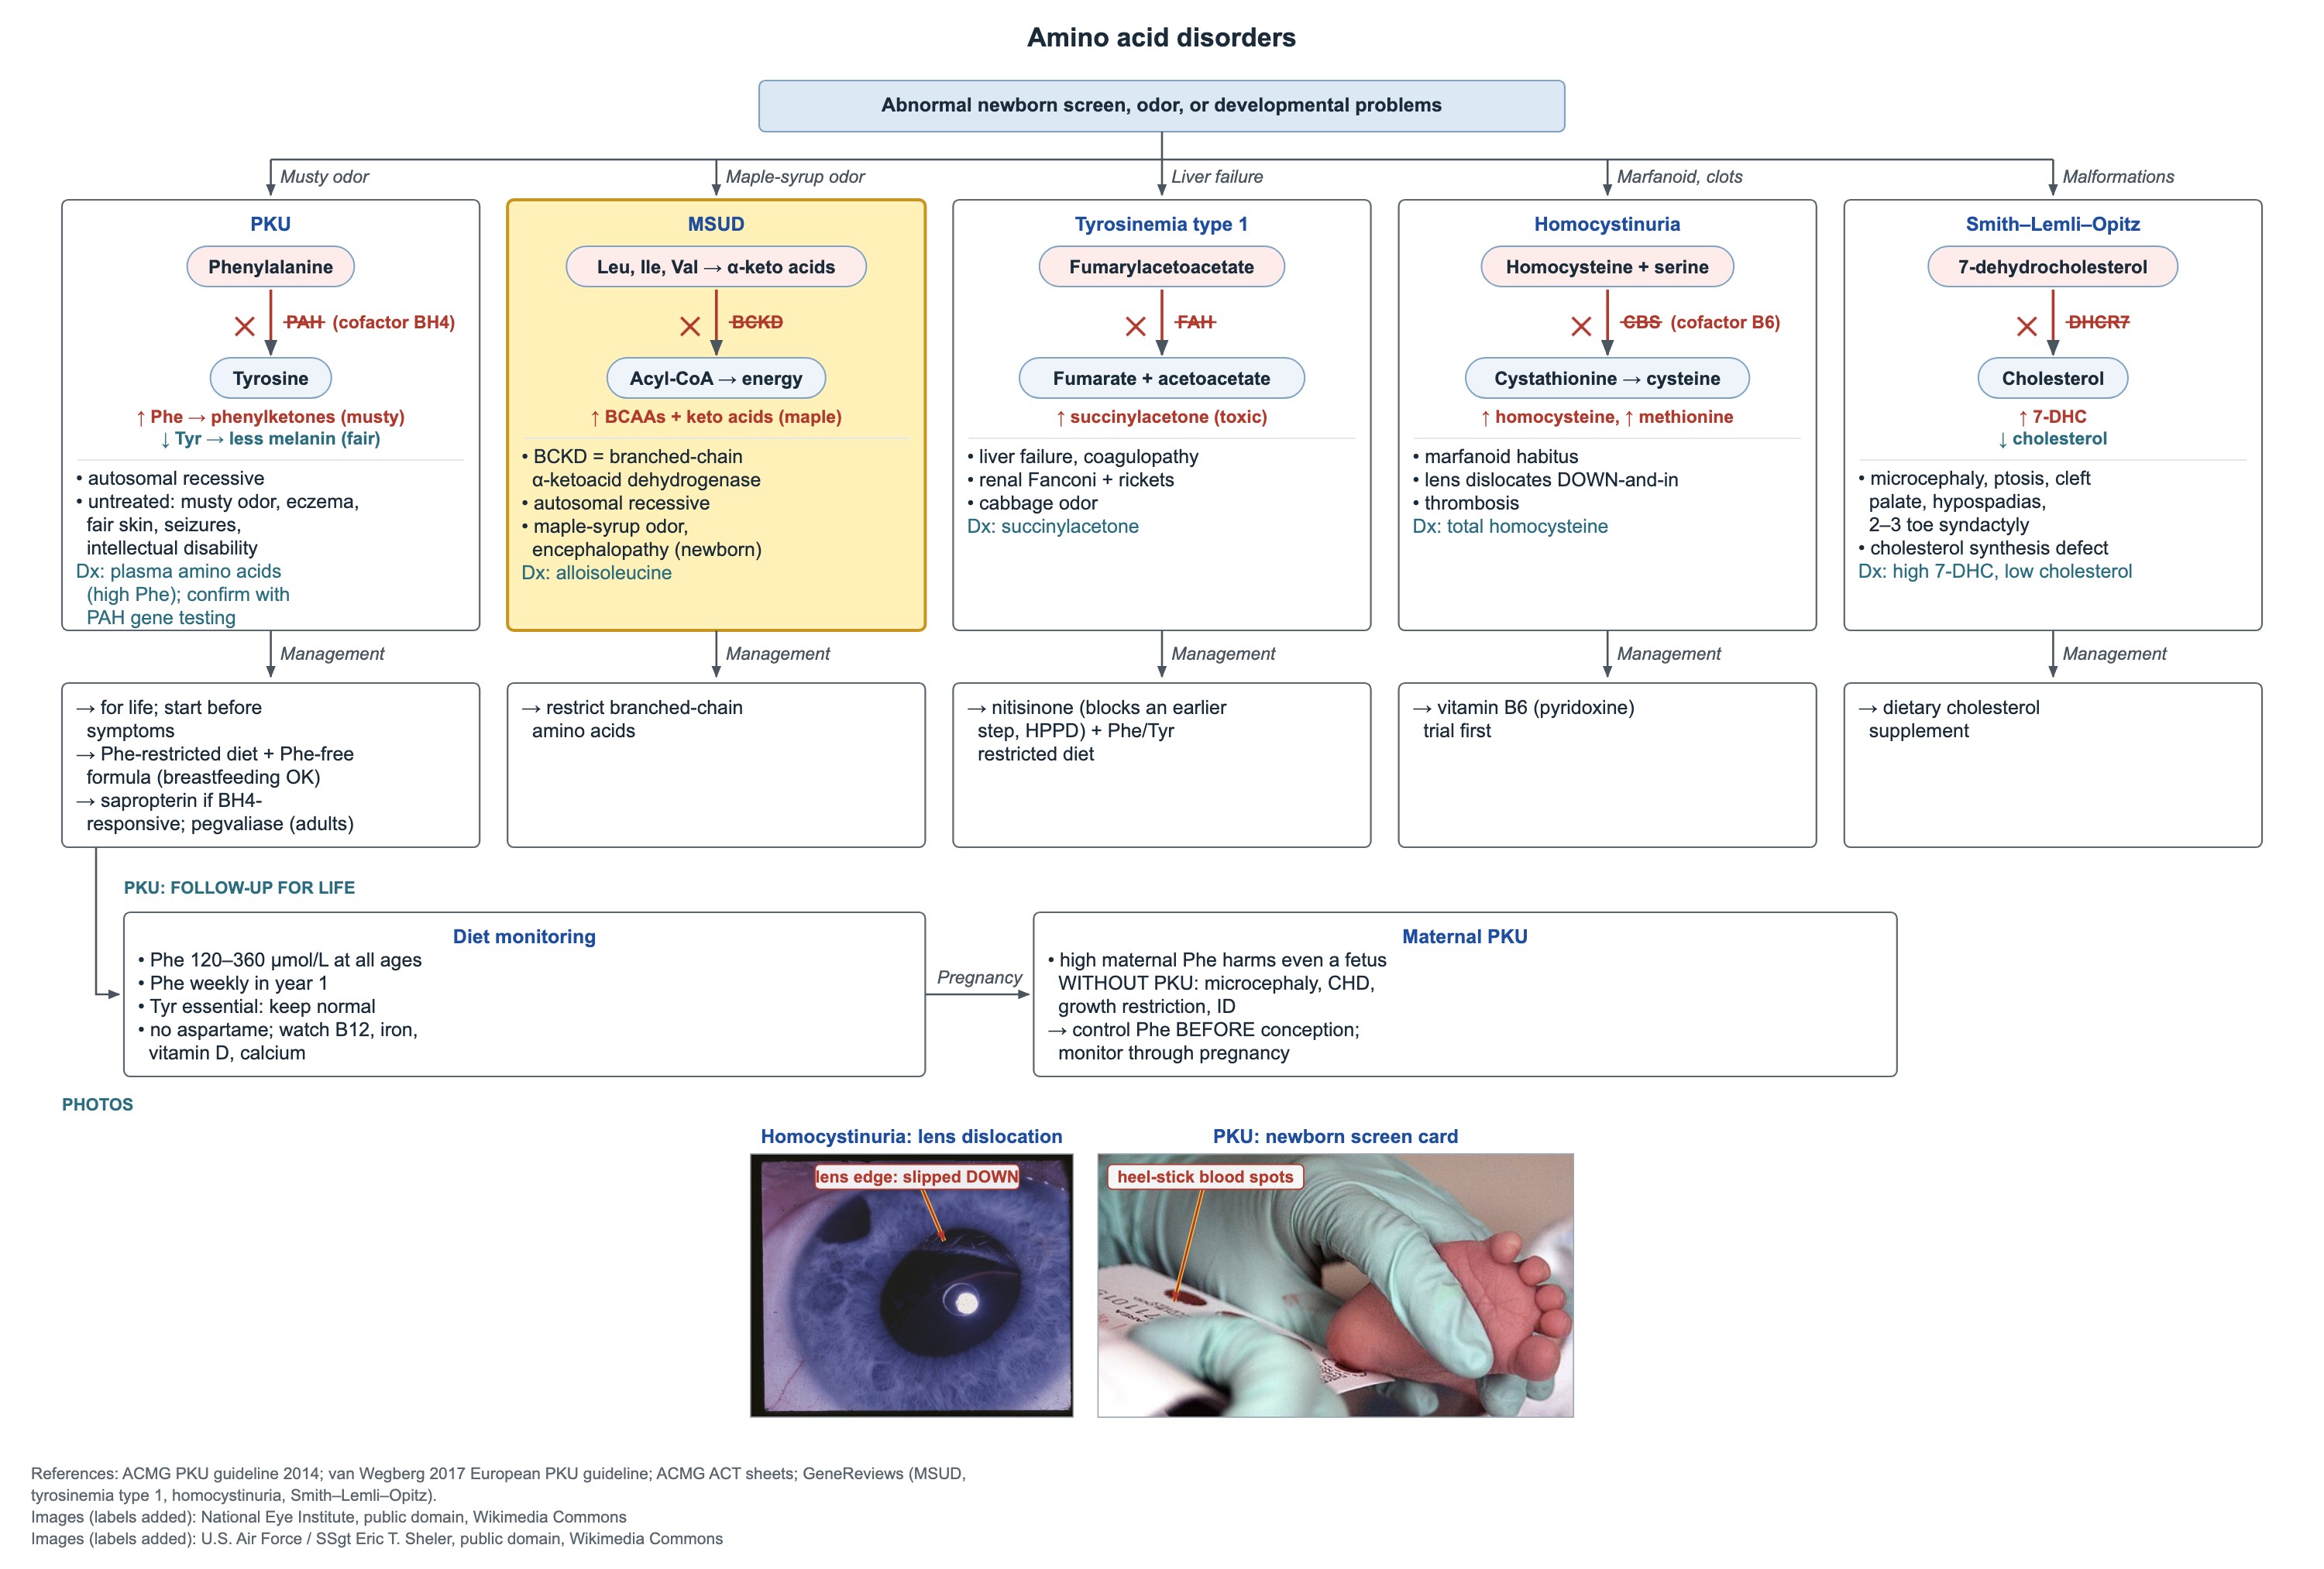
MSUD ist ein Defekt der Verzweigtketten-Alpha-Ketosäure-Dehydrogenase (BCKD) mit autosomal-rezessivem Erbgang. Die drei verzweigtkettigen Aminosäuren Leucin, Isoleucin und Valin sowie ihre Ketosäuren reichern sich an; Leucin ist am stärksten hirntoxisch.
- Klassisches Bild: ein zunächst gesundes Neugeborenes, das dann schlecht trinkt und enzephalopathisch wird, mit Ahornsirupgeruch.
- Neugeborenenscreening: erhöhtes Leucin/Isoleucin und Valin.
- Diagnostischer Plasmamarker: Alloisoleucin.
- Behandlung: verzweigtkettige Aminosäuren mit einer speziellen Spezialnahrung beschränken; akute Krisen erfordern eine metabolische Notfallbehandlung.
Tyrosinämie Typ 1
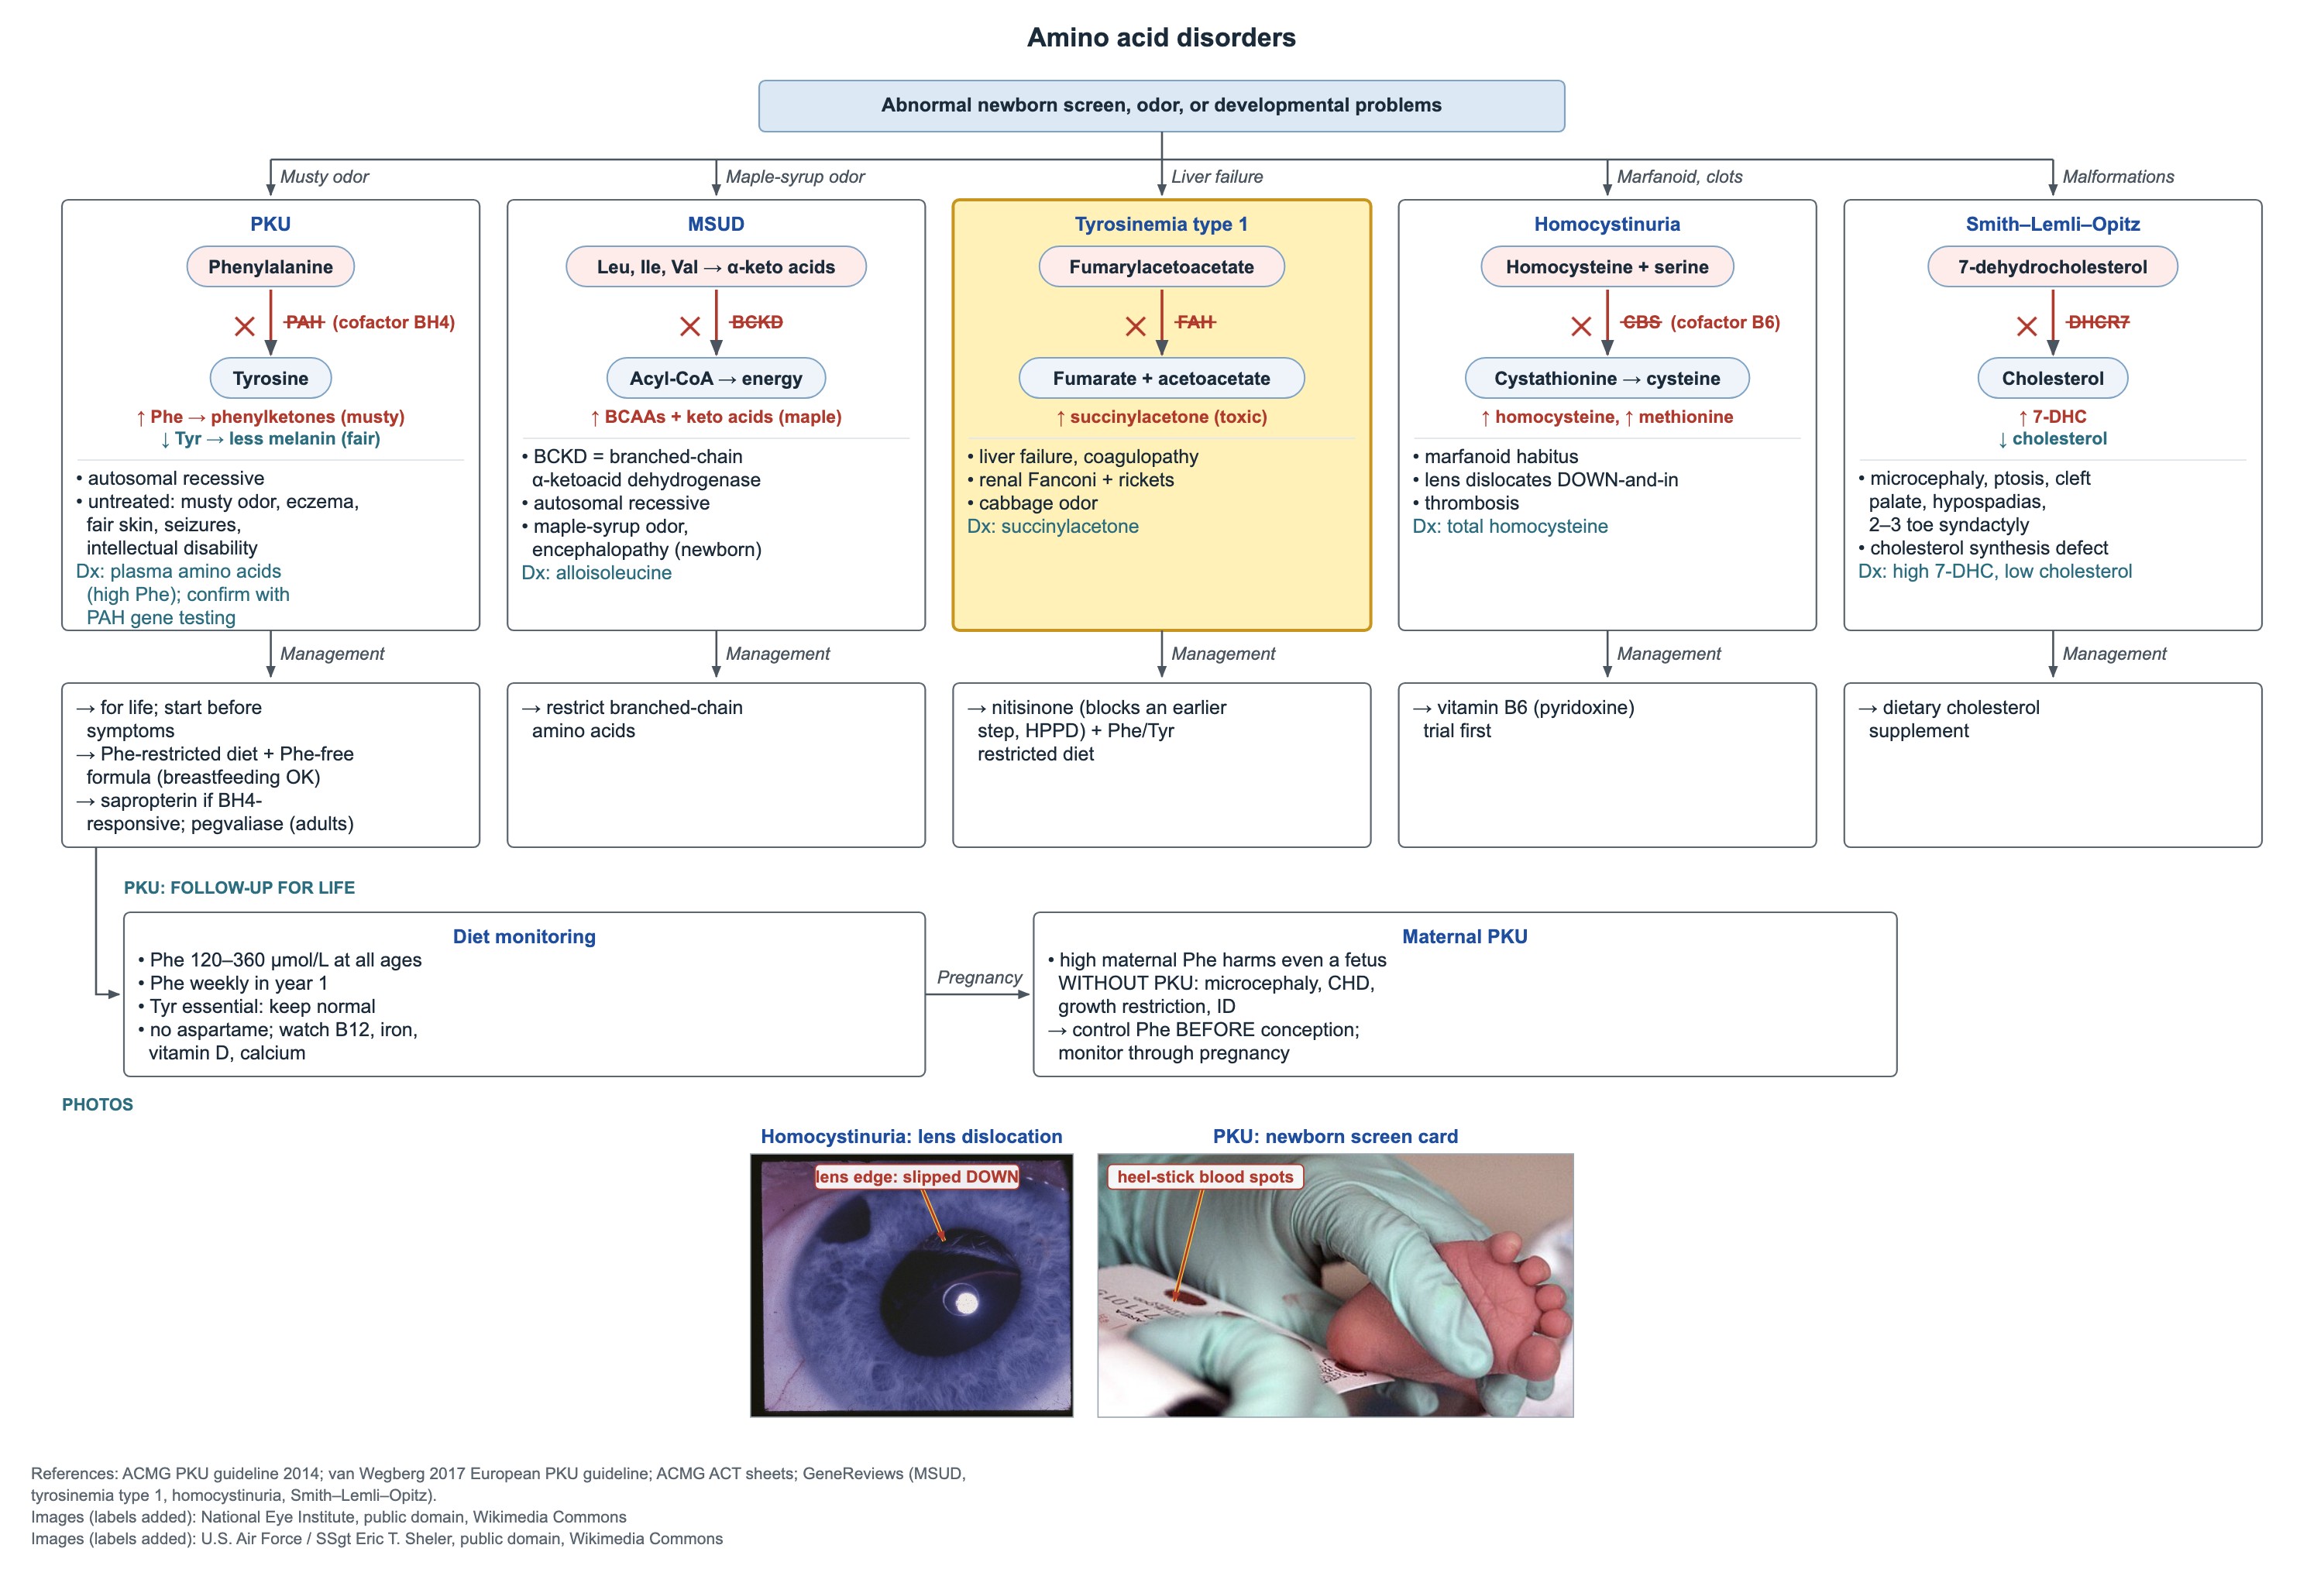
Die Tyrosinämie Typ 1 ist ein Fumarylacetoacetat-Hydrolase-(FAH-)Mangel, der letzte Schritt des Tyrosinabbaus. Das toxische Produkt Succinylaceton schädigt Leber und Nierentubuli.
- Säugling mit Leberversagen und Koagulopathie (verlängerte PT), Ikterus und schlechter Gewichtszunahme.
- Renales Fanconi-Syndrom: Glukosurie und Phosphaturie, die zu Rachitis führen.
- Kohlartiger Geruch.
- Test: Succinylaceton in Blut oder Urin (auch der Marker im Neugeborenenscreening).
- Behandlung: Nitisinon (NTBC), das einen früheren Schritt (HPPD) blockiert, sodass kein Succinylaceton entsteht, plus phenylalanin- und tyrosinarme Diät.
- Die Kinder brauchen weiterhin eine Überwachung auf Leberkrebs (Alpha-Fetoprotein und Leberbildgebung).
Klassische Homocystinurie
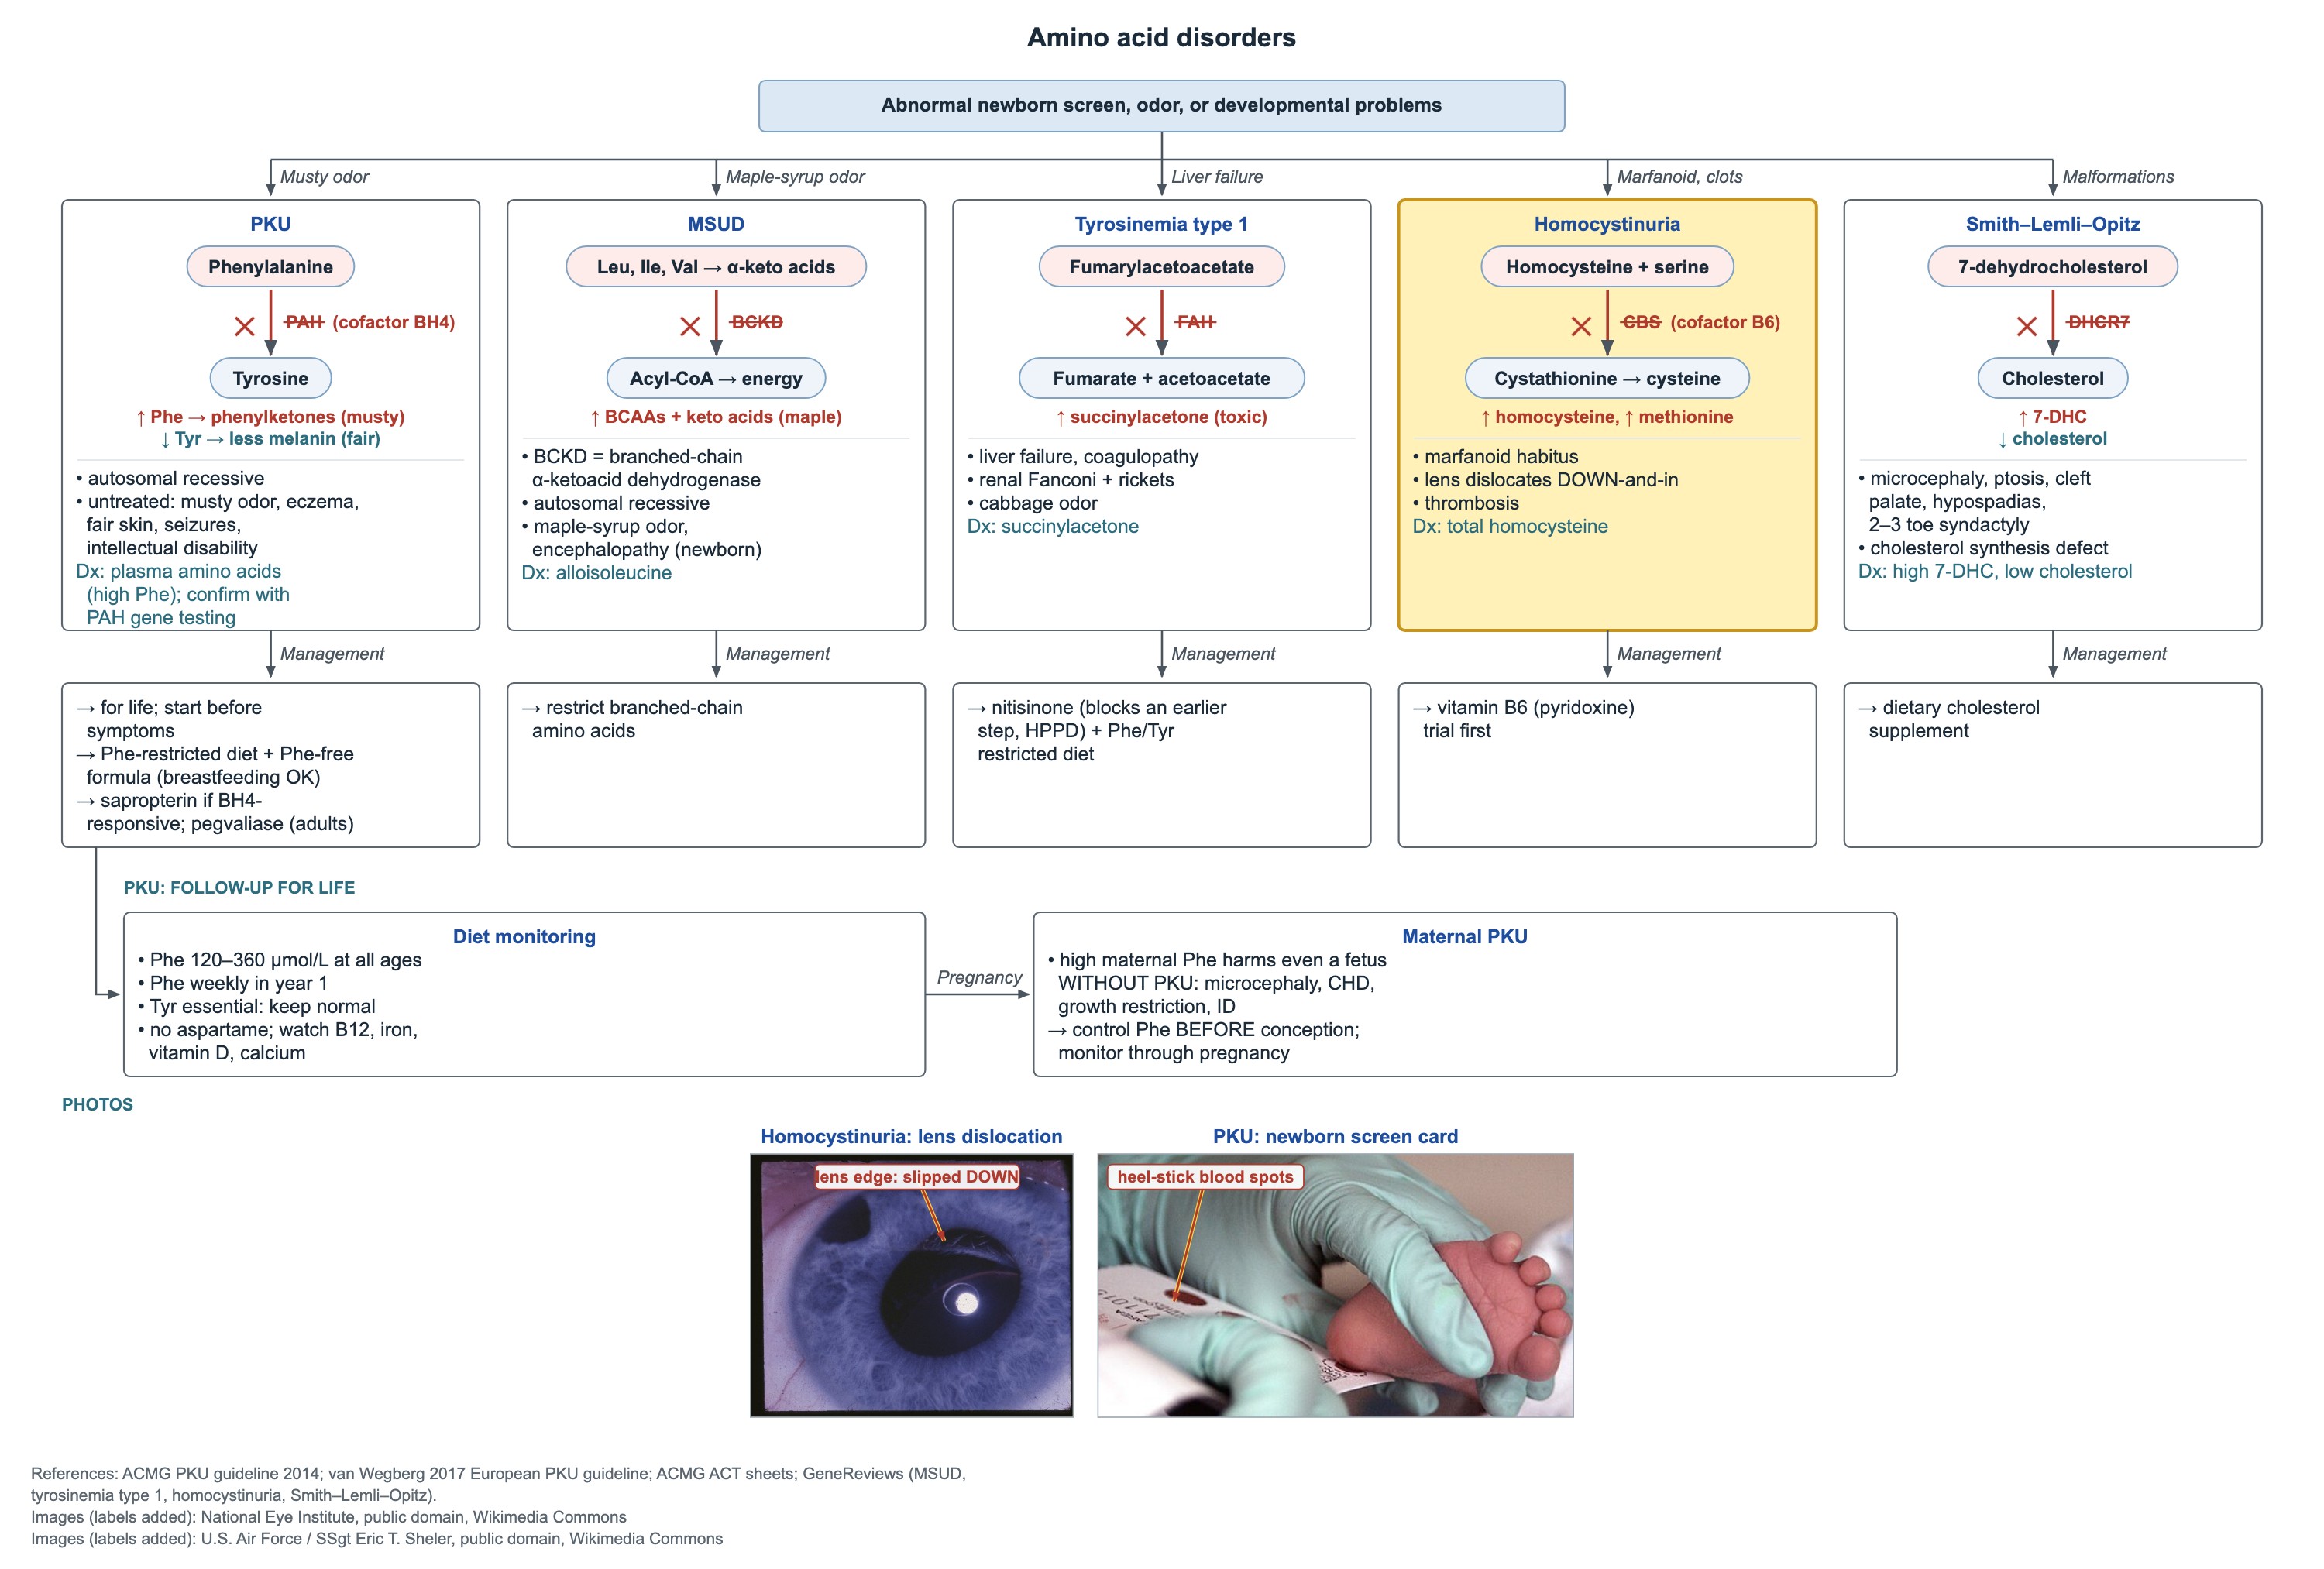
Die klassische Homocystinurie ist ein Cystathionin-Beta-Synthase-(CBS-)Mangel; CBS nutzt Vitamin B6 als Kofaktor. Homocystein und Methionin steigen an. Erhöhtes Methionin ist der Screeningmarker beim Neugeborenen, doch das Screening übersieht manche Fälle.
- Erste Behandlung: Therapieversuch mit Vitamin B6 (Pyridoxin). Das Ansprechen wird am Gesamt-Homocystein im Plasma beurteilt.
- Non-Responder benötigen eine methioninarme Diät und oft Betain.
| Merkmal | Homocystinurie | Marfan-Syndrom |
|---|---|---|
| Linsenluxation | Nach unten innen (inferonasal) | Nach oben außen (superotemporal) |
| Entwicklung | Oft verzögert oder Intelligenzminderung | Meist normal |
| Gefäßrisiko | Thromboembolien (können tödlich sein) | Aortenwurzeldilatation |
| Schlüsseltest | Gesamt-Homocystein im Plasma | Klinische Kriterien und FBN1-Gentest |
Häufige Fragen
Wie hoch ist der Phenylalanin-Zielwert bei PKU?
120–360 µmol/L (2–6 mg/dL) in jedem Alter, und derselbe Bereich vor und während der Schwangerschaft.
Darf ein Säugling mit PKU gestillt werden?
Ja. Muttermilch ist phenylalaninarm; sie wird in abgemessenen Mengen zusammen mit einer phenylalaninfreien Nahrung gegeben, gesteuert nach den Blut-Phe-Spiegeln.
Warum müssen Menschen mit PKU Aspartam meiden?
Aspartam wird zu Phenylalanin abgebaut und erhöht so das Blut-Phe.
Dieses Thema lernen
Quellen
- ACMG 2023: Diagnose und Management des Phenylalaninhydroxylase-Mangels (Genet Med 2025)
- Europäische Leitlinien zu Diagnose und Behandlung der PKU (Orphanet J Rare Dis 2017)
- Tyrosinämie Typ 1: Empfehlungen zu Diagnose und Management (Genet Med 2017)
- Leitlinien zu Diagnose und Management des CBS-Mangels (J Inherit Metab Dis 2017)
- GeneReviews: Ahornsirupkrankheit
Für Pedemy in eigenen Worten nach den obigen Quellen geschrieben; geprüft November 2026. Nur zur Bildung, keine medizinische Beratung; prüfen Sie Dosen und lokale Protokolle, bevor Sie Patienten behandeln. Pedemy ist unabhängig und nicht mit den genannten Organisationen verbunden oder von ihnen empfohlen.