

Wichtigster Entscheidungsbaum
Großwuchssyndrome
Das Wichtigste
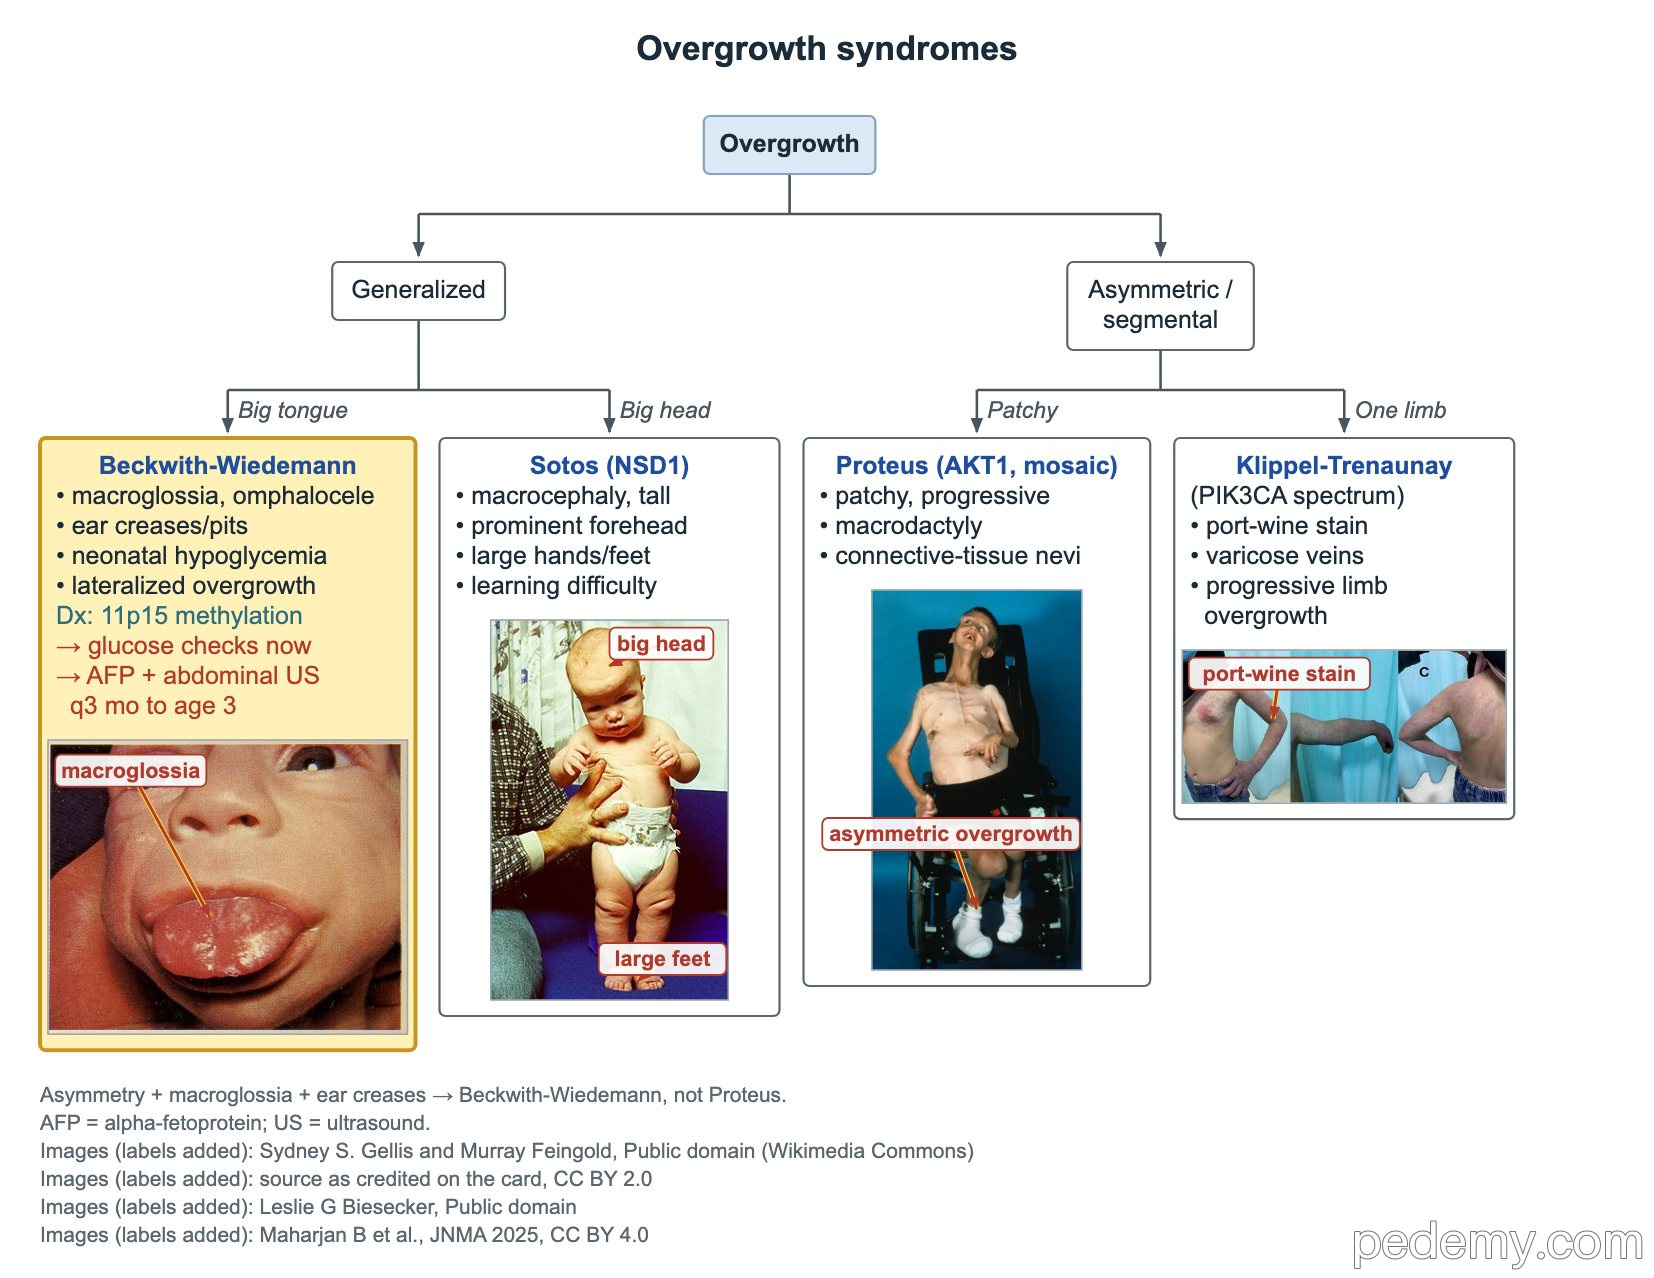
- Beckwith-Wiedemann: Makroglossie, Omphalozele, Ohrläppchenkerben oder -grübchen, lateralisierter Großwuchs, neonatale Hypoglykämie durch Hyperinsulinismus.
- Tumoren bei Beckwith-Wiedemann: Wilms-Tumor und Hepatoblastom; AFP plus Abdomensonographie alle 3 Monate bis zum 3. Geburtstag.
- Sotos-Syndrom: NSD1, autosomal-dominant; großer Kopf, große Hände und Füße, akzeleriertes Knochenalter; Endgröße meist normal.
- Proteus-Syndrom: mosaike AKT1-Variante; fleckiger, progredienter Großwuchs mit Bindegewebsnävi.
- Klippel-Trenaunay (PIK3CA-Spektrum): Naevus flammeus, Varizen und progredienter Extremitätengroßwuchs.
- Silver-Russell: SGA, relativ großer Kopf, dreieckiges Gesicht, Körperasymmetrie; meist 11p15-Hypomethylierung.
- Cornelia de Lange (NIPBL): Wachstumsrestriktion, Synophrys, lange Wimpern, Hirsutismus, kleine Hände und Extremitätendefekte.
Beckwith-Wiedemann-Spektrum
Das Beckwith-Wiedemann-Syndrom (BWS) ist eine Imprintingstörung von Chromosom 11p15. Die Diagnose wird mit einer 11p15-Methylierungsanalyse bestätigt, und der molekulare Subtyp sagt das Tumorrisiko voraus.
Lateralisierter (asymmetrischer) Großwuchs mit Makroglossie und Ohrläppchenkerben spricht eher für BWS als für ein Proteus-Syndrom.
- Hinweise beim Neugeborenen: Makrosomie, Makroglossie, Omphalozele, lineare Ohrläppchenkerben oder -grübchen, Nabelhernie, große Organe.
- Die neonatale Hypoglykämie entsteht durch Hyperinsulinismus: Glukose früh kontrollieren und rasch behandeln.
- Tumoren: Wilms-Tumor und Hepatoblastom sind die Hauptrisiken.
- Hepatoblastom-Screening (AACR-Update 2024): AFP plus vollständige Abdomensonographie alle 3 Monate bis zum 3. Geburtstag.
- Wilms-Tumor-Screening: Nierensonographie alle 3 Monate, länger fortgeführt durch die frühe Kindheit (bis etwa zum 7. Geburtstag).
Sotos-Syndrom
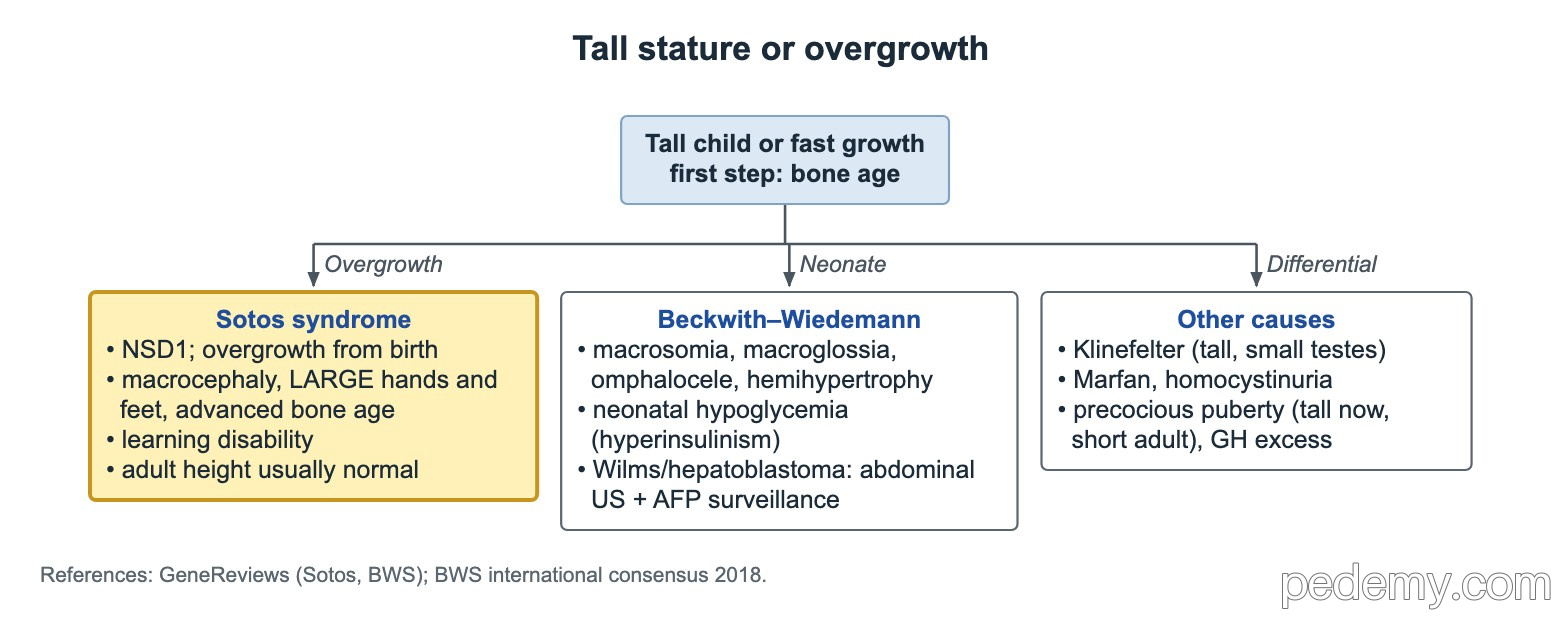
Das Sotos-Syndrom wird durch NSD1-Varianten verursacht und ist autosomal-dominant, wobei die meisten Fälle neu (de novo) sind. Der Großwuchs beginnt vor der Geburt und ist in der frühen Kindheit am schnellsten.
Das Knochenalter ist akzeleriert und die Wachstumsfugen schließen sich früh, daher liegt die Endgröße meist im Normbereich.
- Makrozephalie mit prominenter Stirn und langem Gesicht.
- Große Hände und Füße.
- Lernbehinderung oder Entwicklungsverzögerung.
- Erster Schritt bei jedem großen oder schnell wachsenden Kind: Röntgen zur Knochenalterbestimmung.
Fleckiger Großwuchs und Großwuchs einer Extremität: Proteus und Klippel-Trenaunay
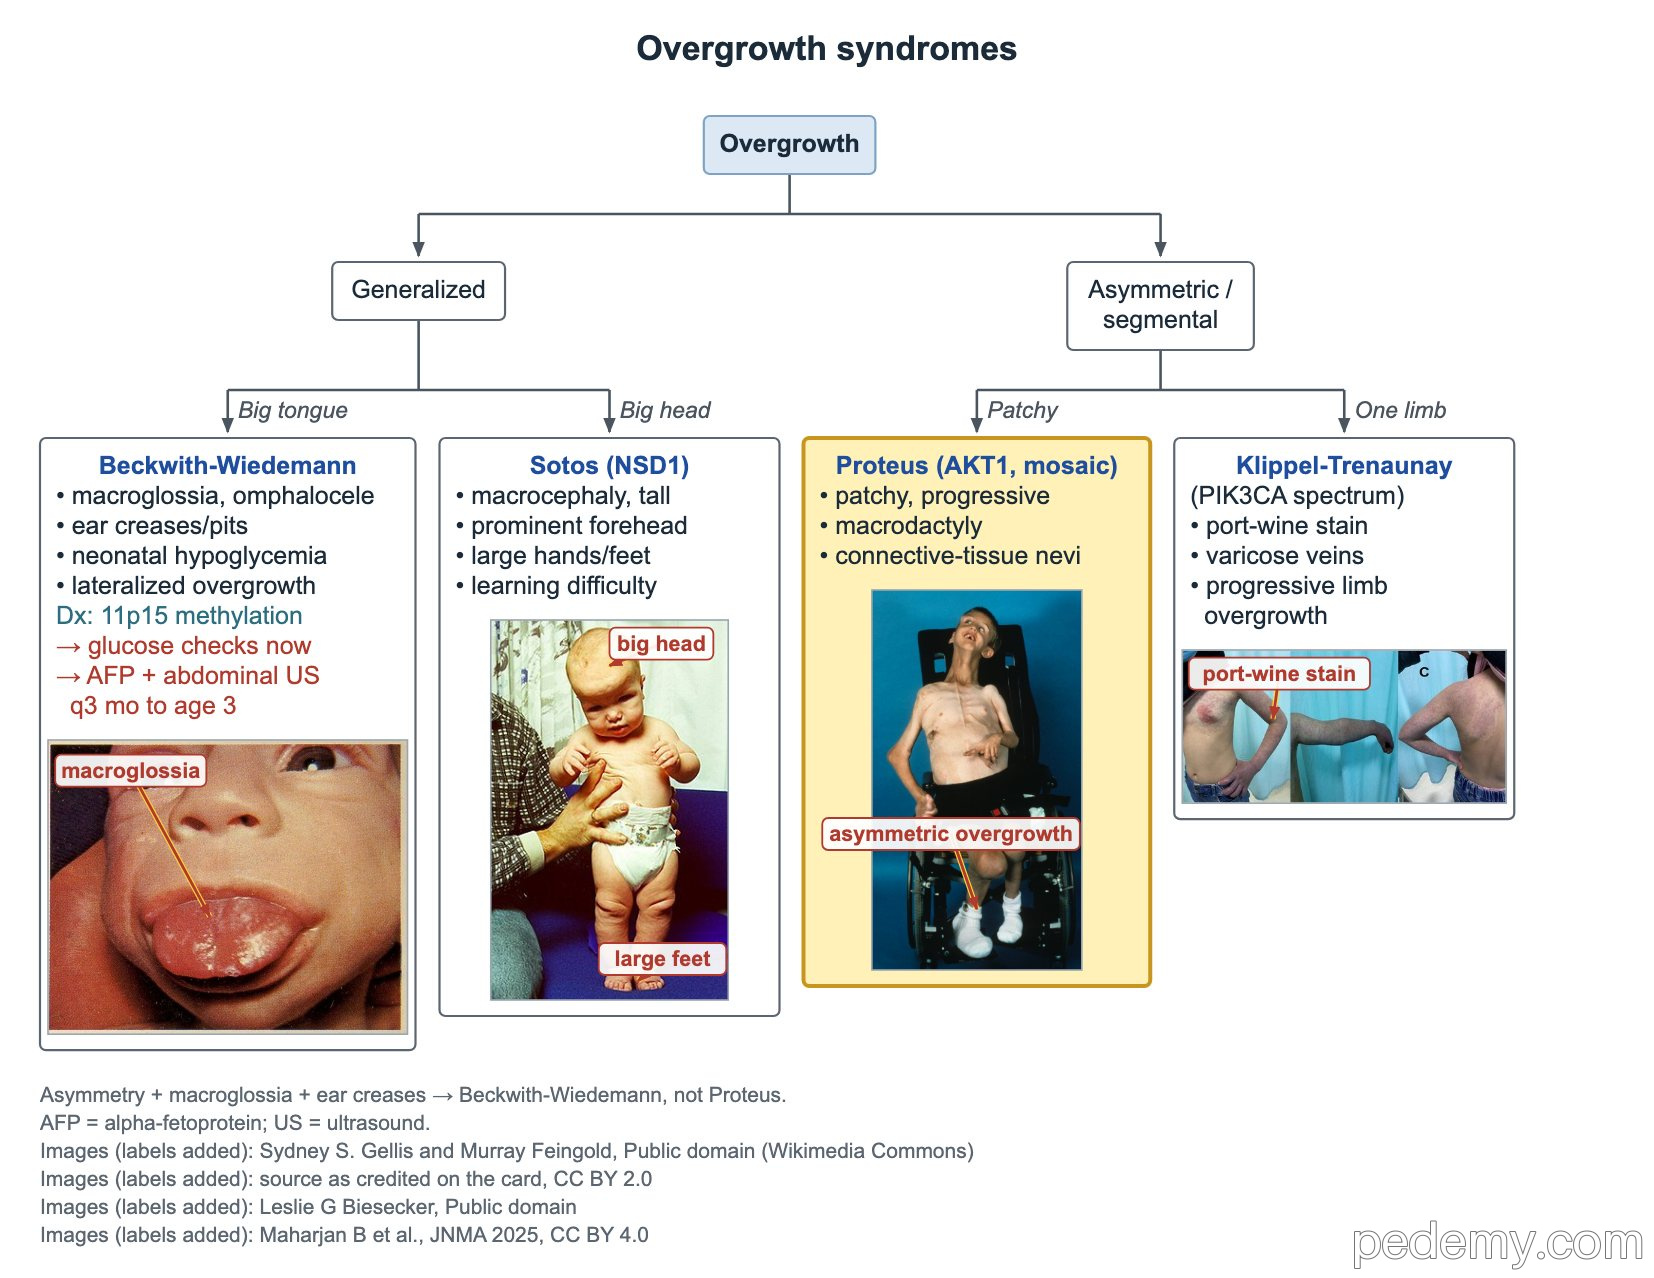
| Merkmal | Proteus-Syndrom | Klippel-Trenaunay-Syndrom |
|---|---|---|
| Ursache | Mosaike AKT1-Variante | Mosaike PIK3CA-Variante (PIK3CA-assoziiertes Großwuchsspektrum) |
| Muster | Fleckiger, disproportionaler, progredienter Großwuchs; Makrodaktylie | Großwuchs meist einer Extremität, progredient |
| Haut | Bindegewebsnävi (zerebriform), epidermale Nävi | Naevus flammeus (kapilläre Malformation) |
| Gefäße | Gefäßmalformationen, Thromboserisiko | Varizen und venöse Malformationen |
Syndrome mit Wachstumsrestriktion
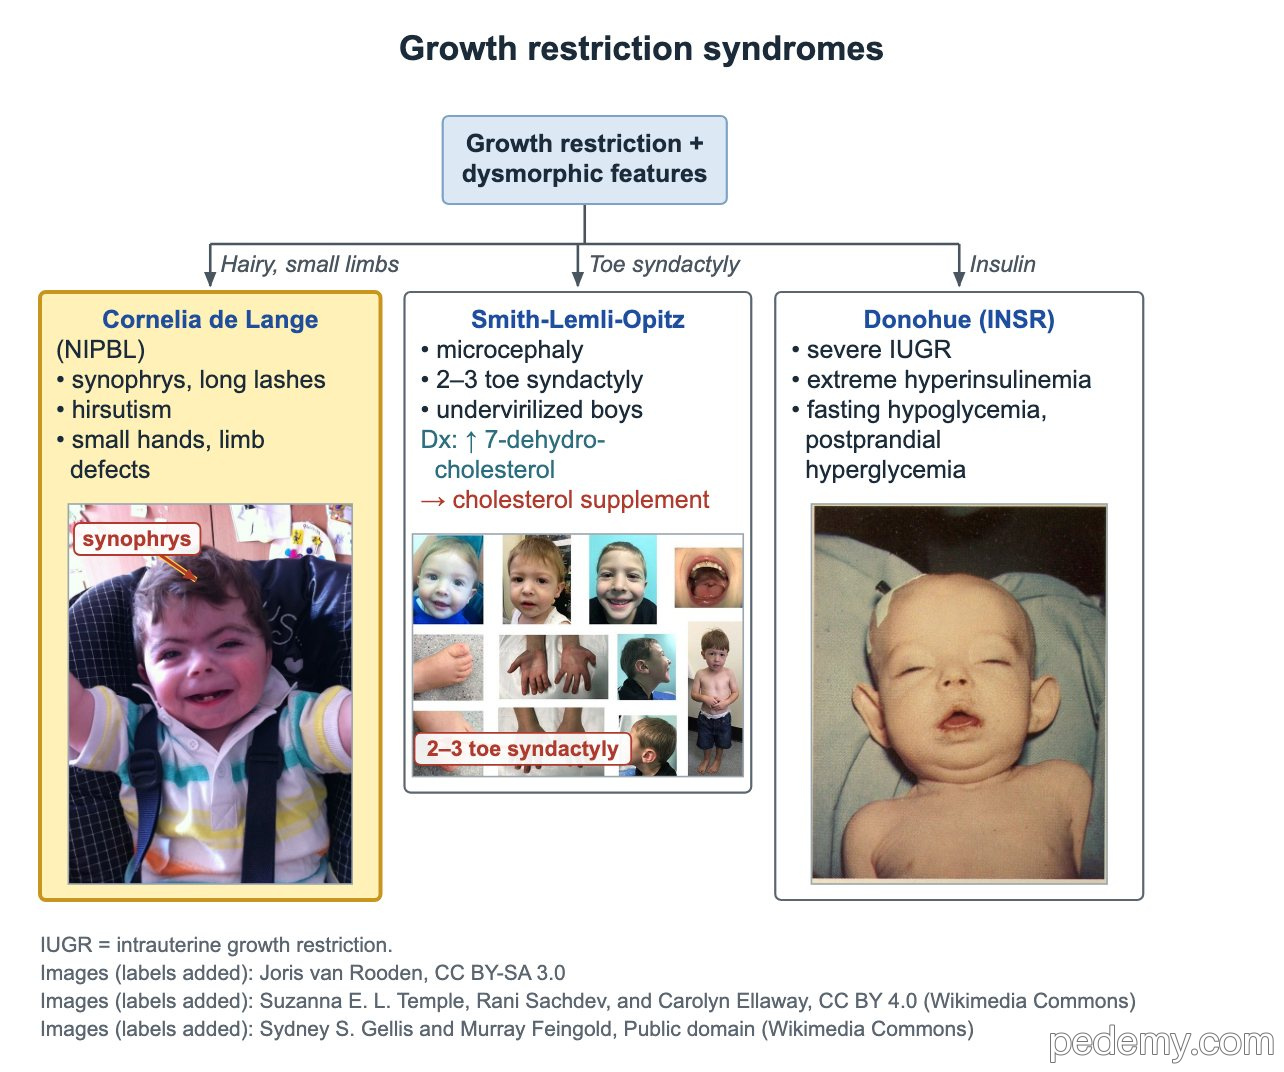
Das Cornelia-de-Lange-Syndrom ist das Gegenteil eines Großwuchssyndroms: das Wachstum ist vor und nach der Geburt eingeschränkt. NIPBL ist das am häufigsten betroffene Gen.
Auch das Silver-Russell-Syndrom beginnt klein: der Säugling ist zu klein für das Gestationsalter, aber der Kopf ist relativ groß. Hauptursache ist ein Methylierungsverlust an 11p15; die maternale uniparentale Disomie von Chromosom 7 ist die nächsthäufige Ursache.
- Cornelia de Lange: Synophrys, lange Wimpern, Hirsutismus, kleine Hände, Reduktionsdefekte der Extremitäten, Intelligenzminderung.
- Silver-Russell: SGA, relative Makrozephalie, dreieckiges Gesicht, prominente Stirn, Extremitäten- oder Körperasymmetrie, Ernährungsprobleme.
- Smith-Lemli-Opitz: Mikrozephalie, Syndaktylie der Zehen 2–3, untervirilisierte Jungen; erhöhtes 7-Dehydrocholesterin; Behandlung mit Cholesterinsupplementierung.
Donohue-Syndrom
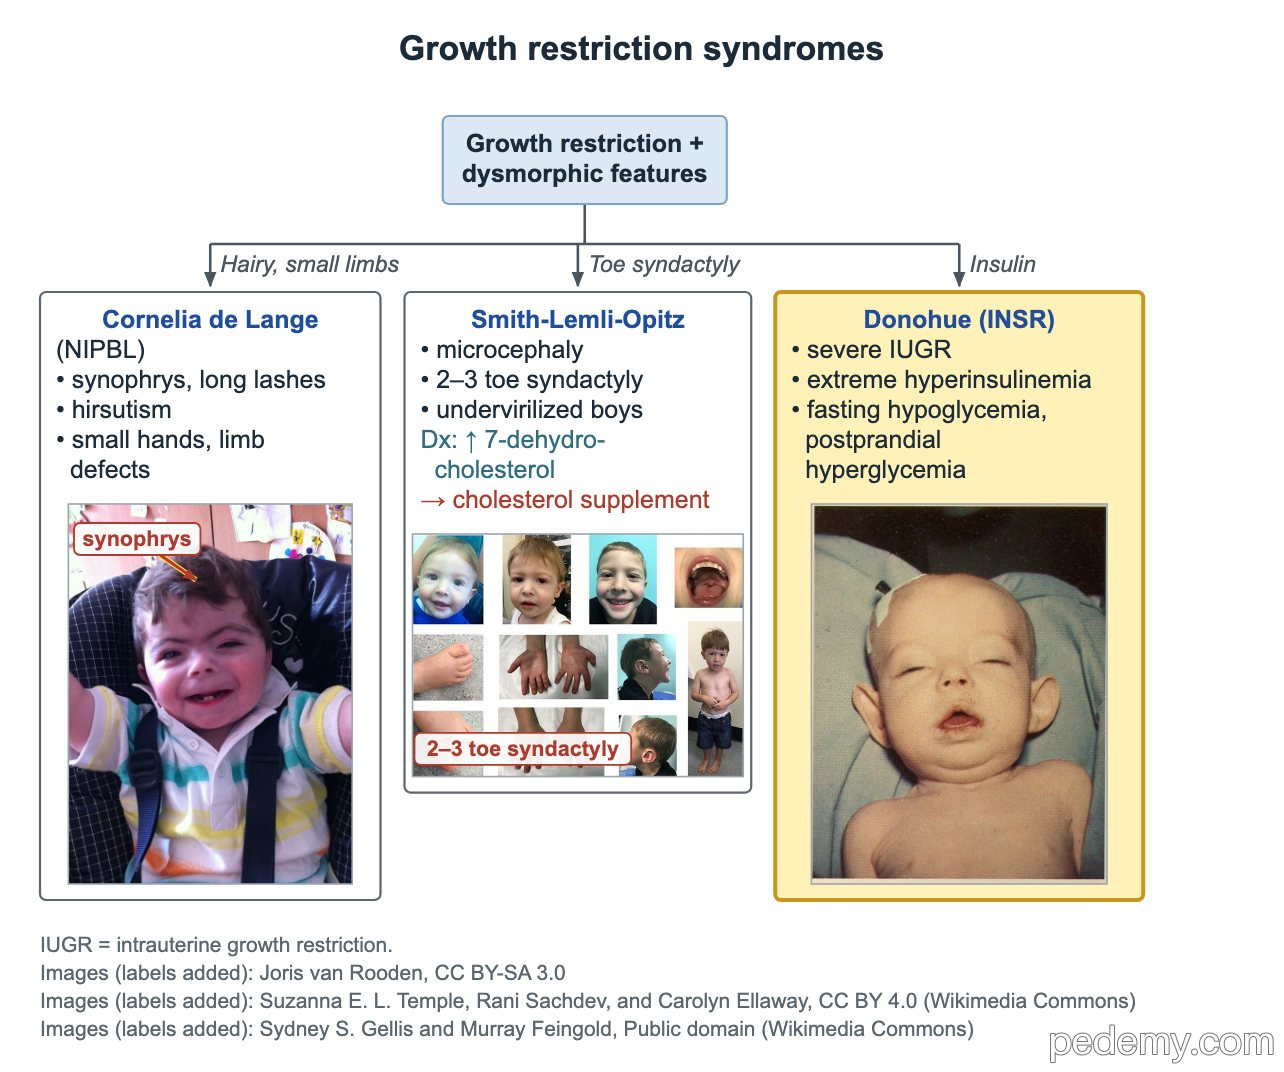
Das Donohue-Syndrom ist eine schwere Insulinresistenz durch INSR-Varianten. Der Insulinrezeptor funktioniert nicht, daher sind die Insulinspiegel extrem hoch.
- Schwere pränatale Wachstumsrestriktion.
- Extreme Hyperinsulinämie.
- Nüchternhypoglykämie mit hoher Glukose nach den Mahlzeiten.
Häufige Fragen
Warum haben Säuglinge mit Beckwith-Wiedemann-Syndrom einen niedrigen Blutzucker?
Wegen eines Hyperinsulinismus: das Pankreas bildet zu viel Insulin. Die Glukose sollte früh nach der Geburt kontrolliert werden.
Welches Tumorscreening ist beim Beckwith-Wiedemann-Syndrom nötig?
Kinder mit relevantem Risiko erhalten alle 3 Monate eine Abdomensonographie auf Wilms-Tumor und Hepatoblastom, plus AFP alle 3 Monate bis zum 3. Geburtstag wegen des Hepatoblastoms.
Sind Kinder mit Sotos-Syndrom als Erwachsene groß?
Meist nicht sehr groß. Das Wachstum ist anfangs schnell, aber das Knochenalter ist akzeleriert und die Wachstumsfugen schließen sich früh, daher ist die Endgröße meist normal.
Dieses Thema lernen
Quellen
- AACR 2024: Überwachung auf Wilms-Tumor und Hepatoblastom bei Beckwith-Wiedemann und anderen Syndromen (Clin Cancer Res)
- Beckwith-Wiedemann-Syndrom: internationales Konsensus-Statement (Nat Rev Endocrinol 2018)
- Silver-Russell-Syndrom: zweites internationales Konsensus-Statement (Nat Rev Endocrinol 2026)
Für Pedemy in eigenen Worten nach den obigen Quellen geschrieben; geprüft November 2026. Nur zur Bildung, keine medizinische Beratung; prüfen Sie Dosen und lokale Protokolle, bevor Sie Patienten behandeln. Pedemy ist unabhängig und nicht mit den genannten Organisationen verbunden oder von ihnen empfohlen.