

Wichtigster Entscheidungsbaum
Erbliche Nierenerkrankungen
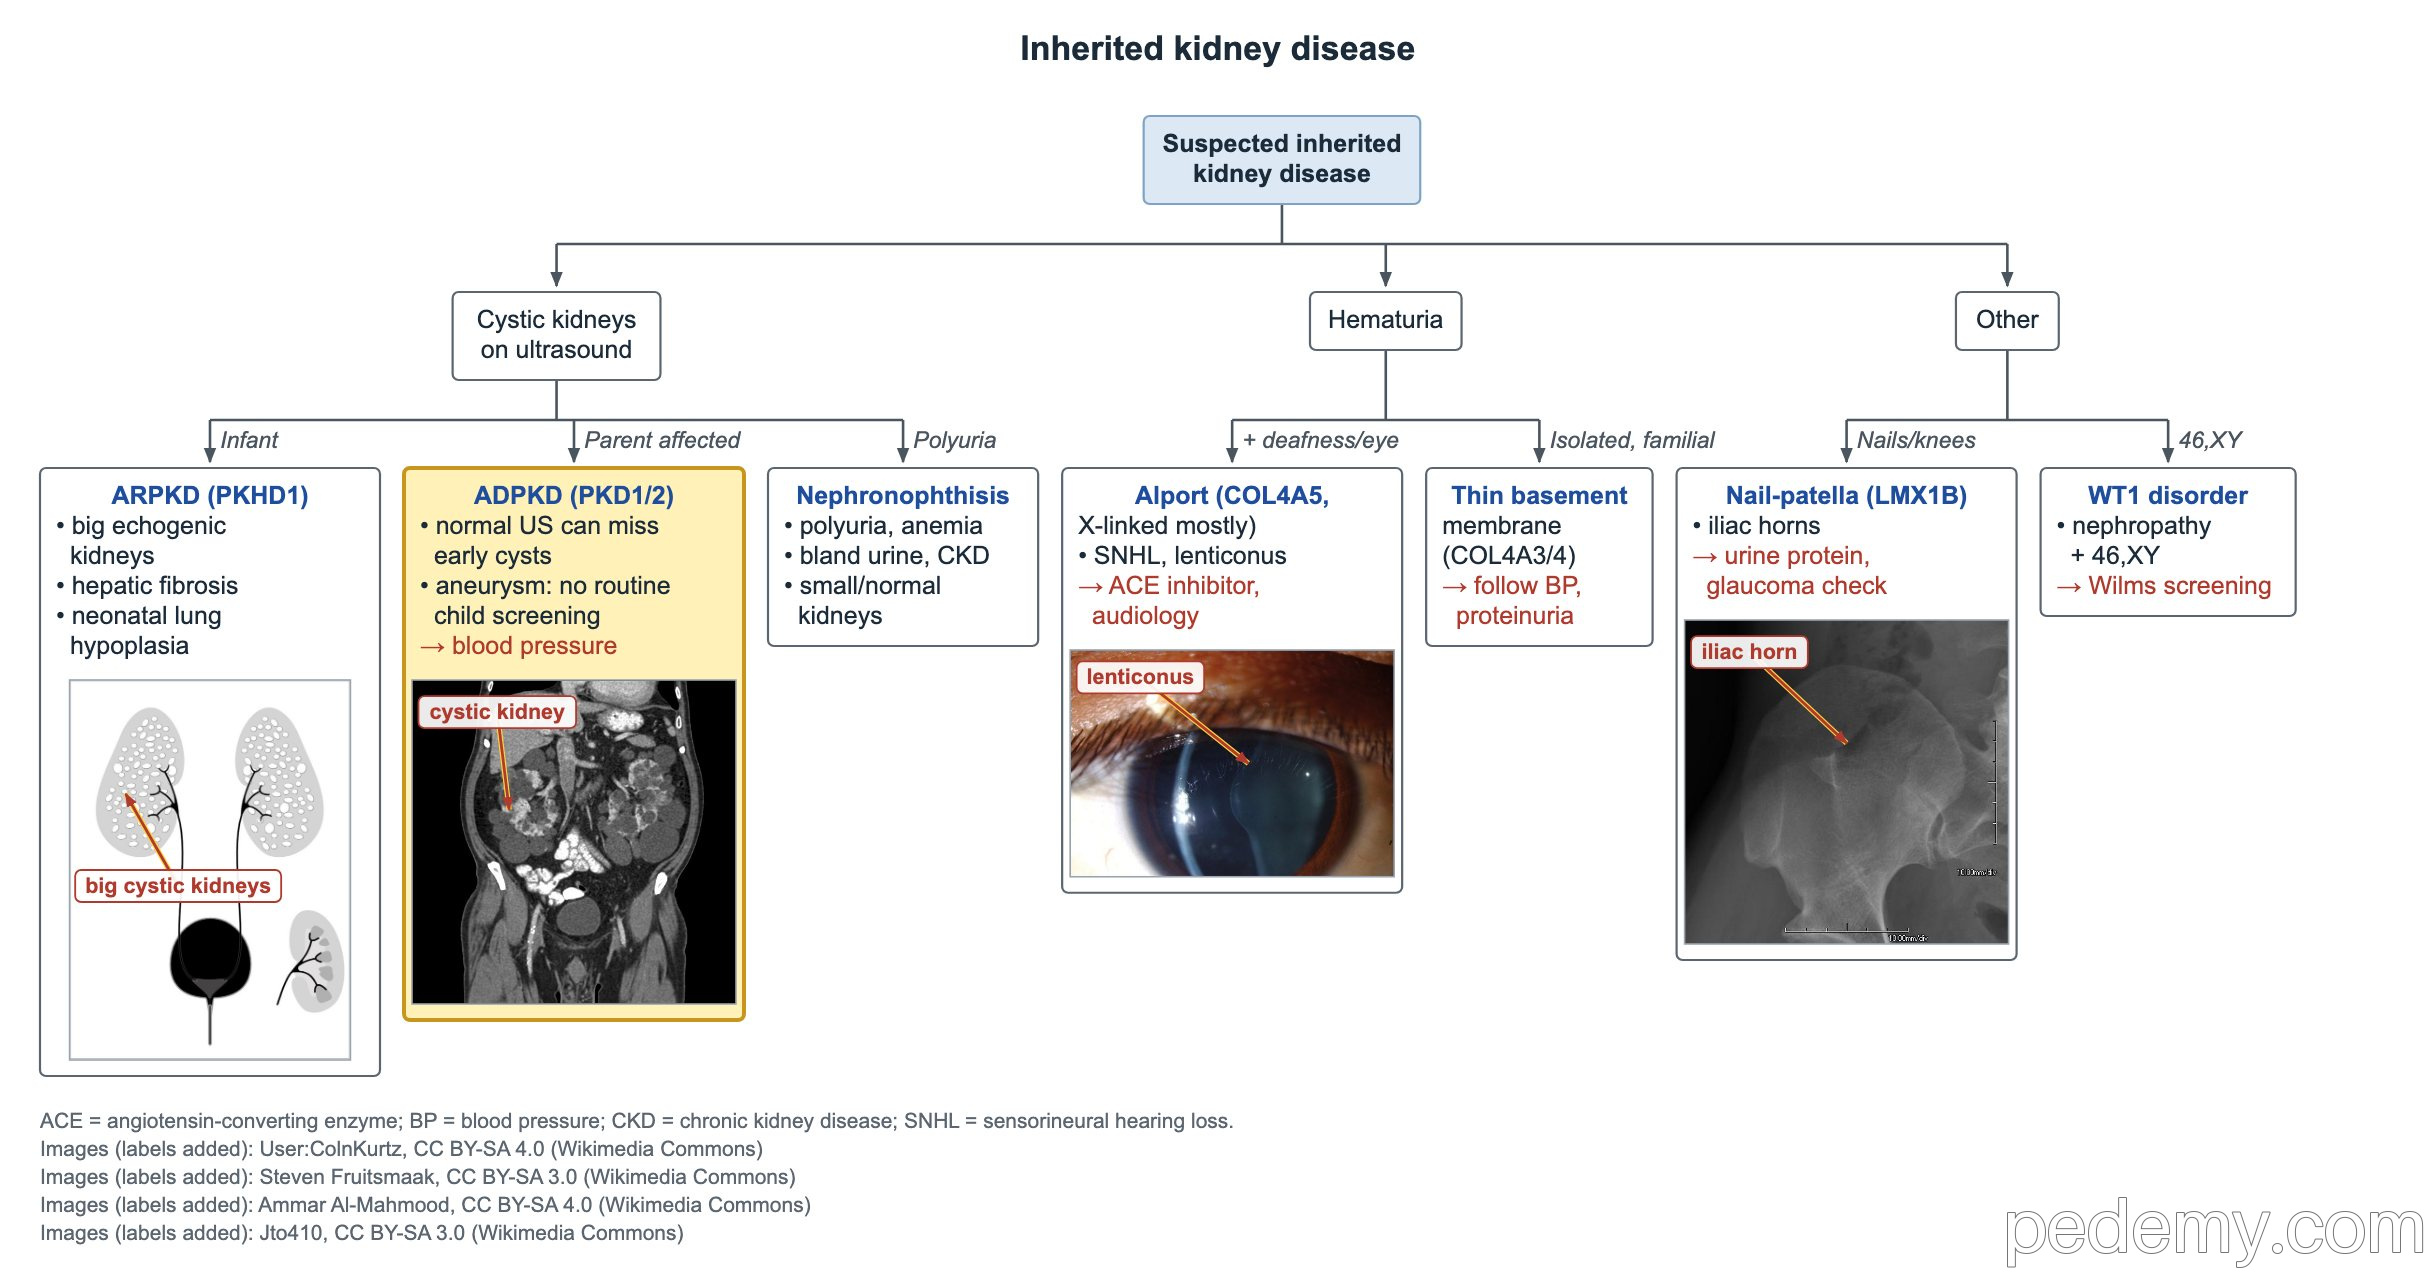
Das Wichtigste
- Eine normale Nierensonographie schließt eine ADPKD bei einem jungen Risikokind nicht aus: die Zysten haben sich womöglich noch nicht gebildet.
- ADPKD: kein routinemäßiges Screening auf intrakranielle Aneurysmen bei Kindern ohne Symptome; Blutdruck kontrollieren.
- ARPKD (PKHD1): große echogene Nieren plus kongenitale Leberfibrose; 25% Wiederholungsrisiko in jeder Schwangerschaft.
- Nephronophthise: Polyurie, Polydipsie, Anämie, Gedeihstörung und progrediente CKD bei blandem Urin.
- Alport-Syndrom: Typ-IV-Kollagen; Hämaturie + Innenohrschwerhörigkeit + Lentikonus; früh mit ACE-Hemmer beginnen.
- Nagel-Patella-Syndrom (LMX1B, AD): Beckenhörner, kleine Patellae, Nageldysplasie; auf Proteinurie und Glaukom screenen.
- WT1-Erkrankung: frühes steroidresistentes nephrotisches Syndrom, 46,XY-Gonadendysgenesie und Wilms-Tumor-Risiko.
Autosomal-dominante polyzystische Nierenerkrankung (ADPKD)
Die ADPKD wird durch PKD1- oder PKD2-Varianten verursacht und an 50% der Kinder eines betroffenen Elternteils vererbt. Die meisten Kinder haben keine Symptome; die Zysten wachsen mit dem Alter.
Da die Zysten noch nicht sichtbar sein können, schließt ein normaler Ultraschall bei einem jungen Kind eines betroffenen Elternteils eine ADPKD nicht aus. Ein Gentest kann die Frage beantworten, wenn das Ergebnis die Versorgung ändern würde.
- Bei Risikokindern und betroffenen Kindern regelmäßig den Blutdruck messen; eine Hypertonie ist oft das erste Zeichen.
- Außerdem auf Proteinurie sowie Flankenschmerz oder Hämaturie durch Zysteneinblutung achten.
- Intrakranielle Aneurysmen sind eine bekannte Assoziation, ein routinemäßiges Screening von Kindern ohne Symptome wird aber nicht empfohlen.
- Eine schwere, früh beginnende ADPKD kann im Ultraschall wie eine ARPKD aussehen.
ARPKD und Nephronophthise
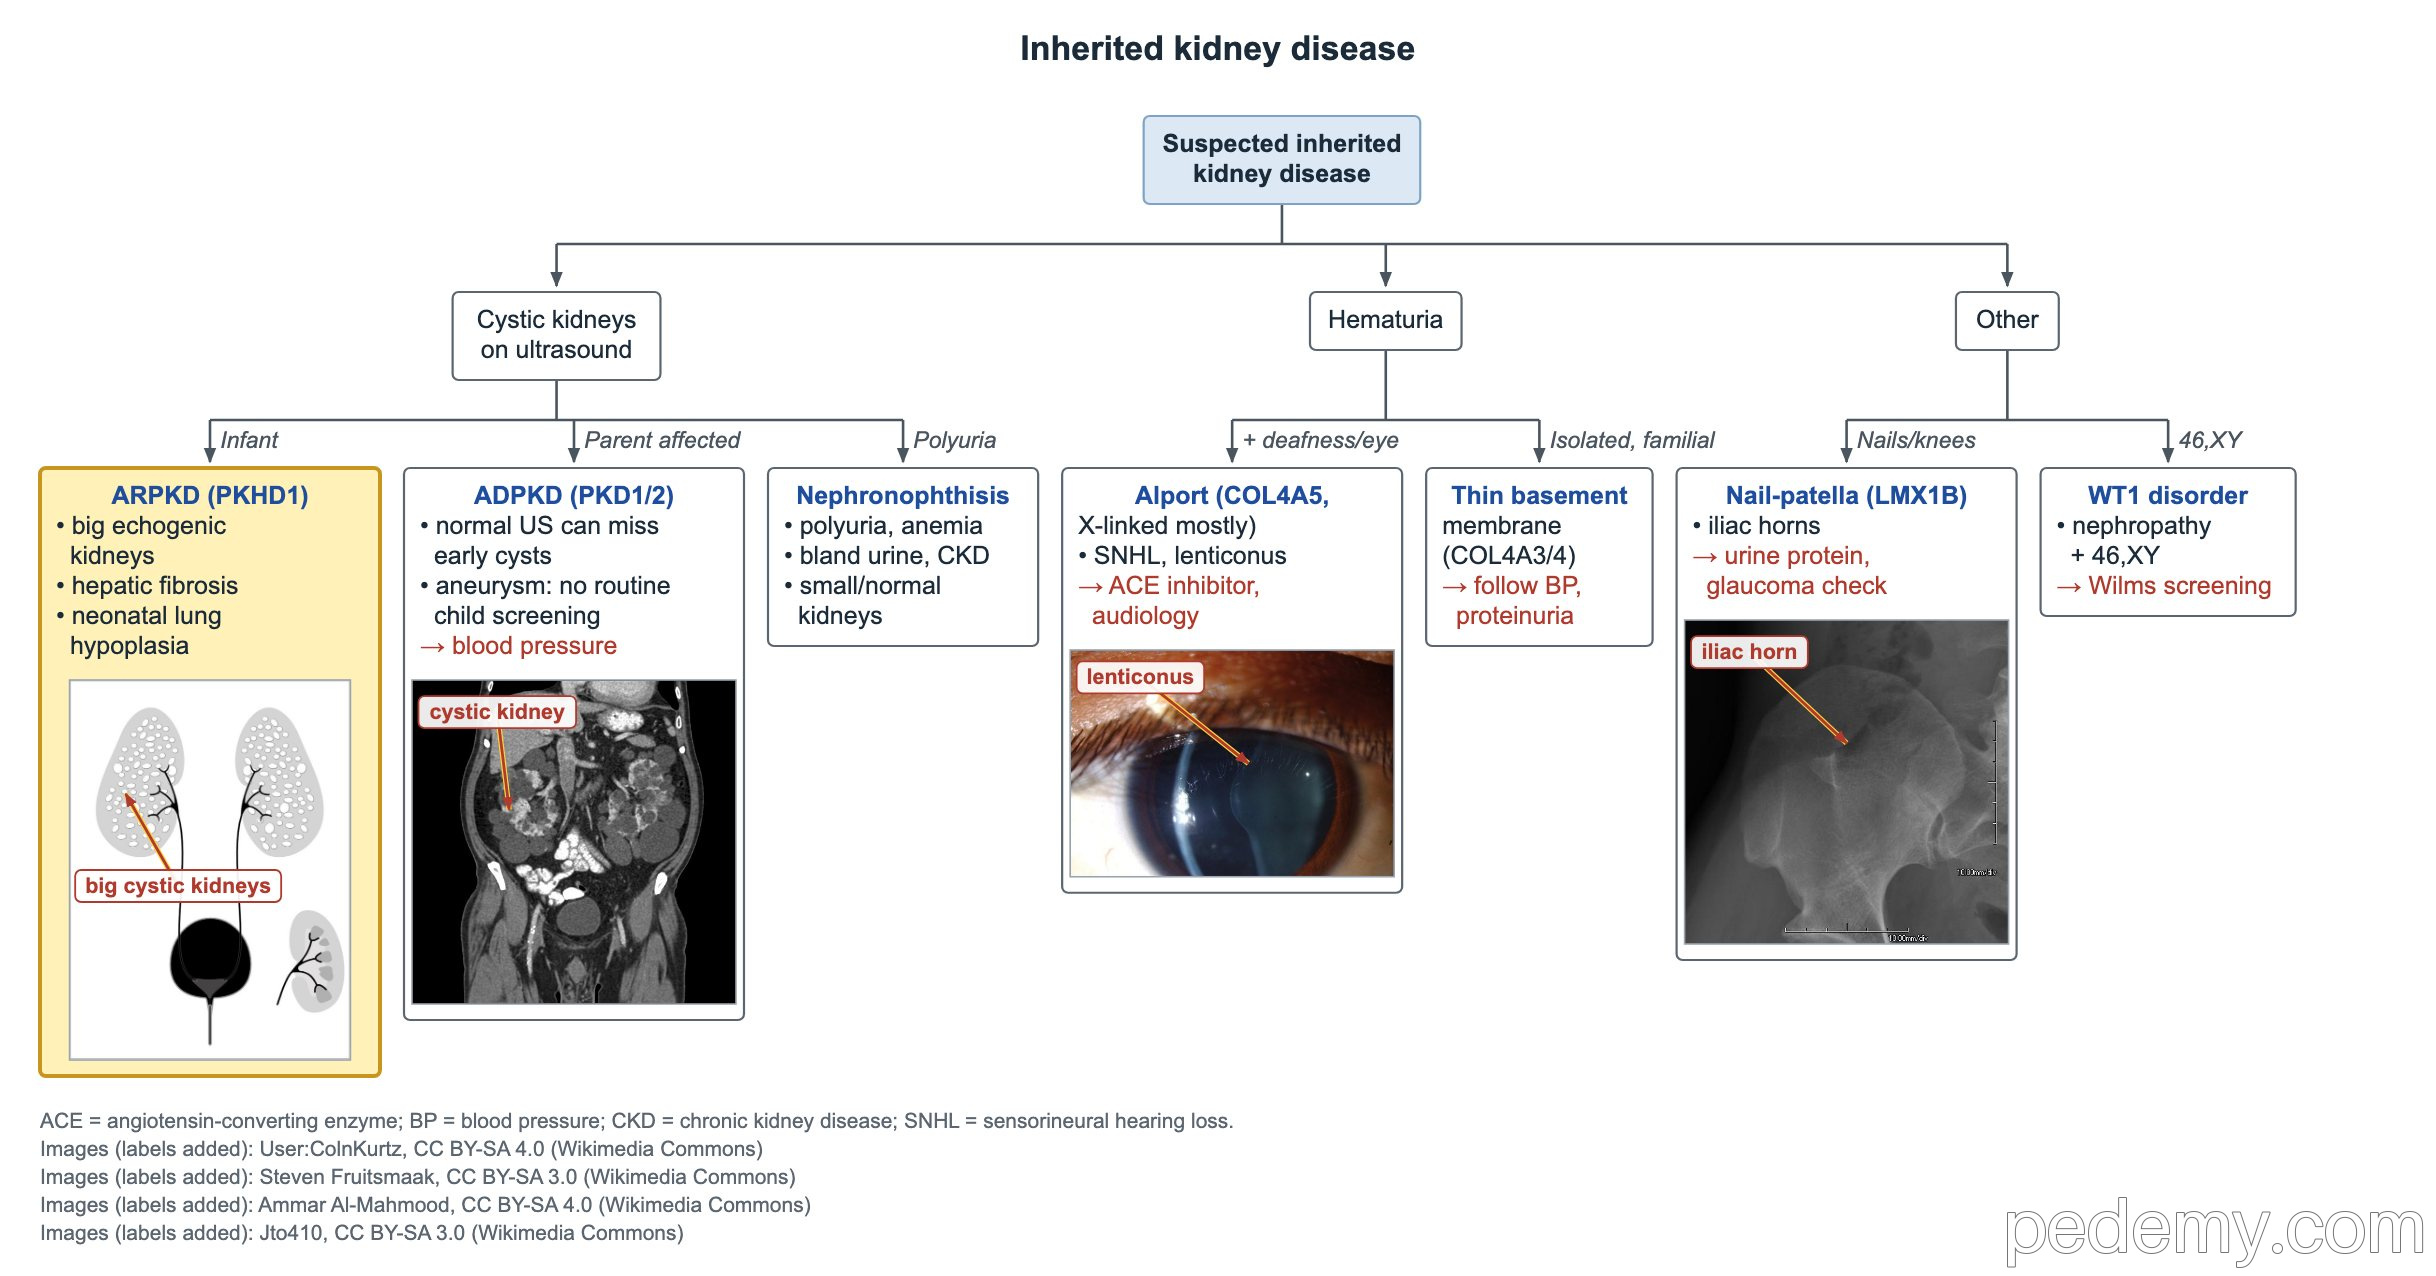
Die autosomal-rezessive polyzystische Nierenerkrankung (ARPKD) wird meist durch PKHD1 verursacht. Sie zeigt sich beim Fetus oder Säugling mit großen, hellen (echogenen) Nieren und betrifft immer auch die Leber in Form einer kongenitalen Leberfibrose.
Die Nephronophthise ist eine rezessive Ziliopathie, die sich später in der Kindheit zeigt. Die Nieren können den Urin nicht konzentrieren, daher stehen Polyurie und Polydipsie am Anfang; es folgen Anämie und Gedeihstörung, und die CKD schreitet fort.
| Merkmal | ARPKD | Nephronophthise |
|---|---|---|
| Alter | Fetus, Neugeborenes, Säugling | Kindheit bis Adoleszenz |
| Nieren | Groß, echogen | Normal groß oder klein; Zysten an der kortikomedullären Grenze |
| Hinweise | Oligohydramnion, Lungenhypoplasie, Leberfibrose, portale Hypertension | Polyurie, Polydipsie, Anämie, Gedeihstörung |
| Urin | Oft früh Hypertonie und eingeschränkte Funktion | Bland: wenig Blut oder Eiweiß |
| Erbgang | Autosomal-rezessiv (25% Wiederholungsrisiko) | Autosomal-rezessiv |
Hämaturie: Alport-Syndrom und dünne Basalmembran
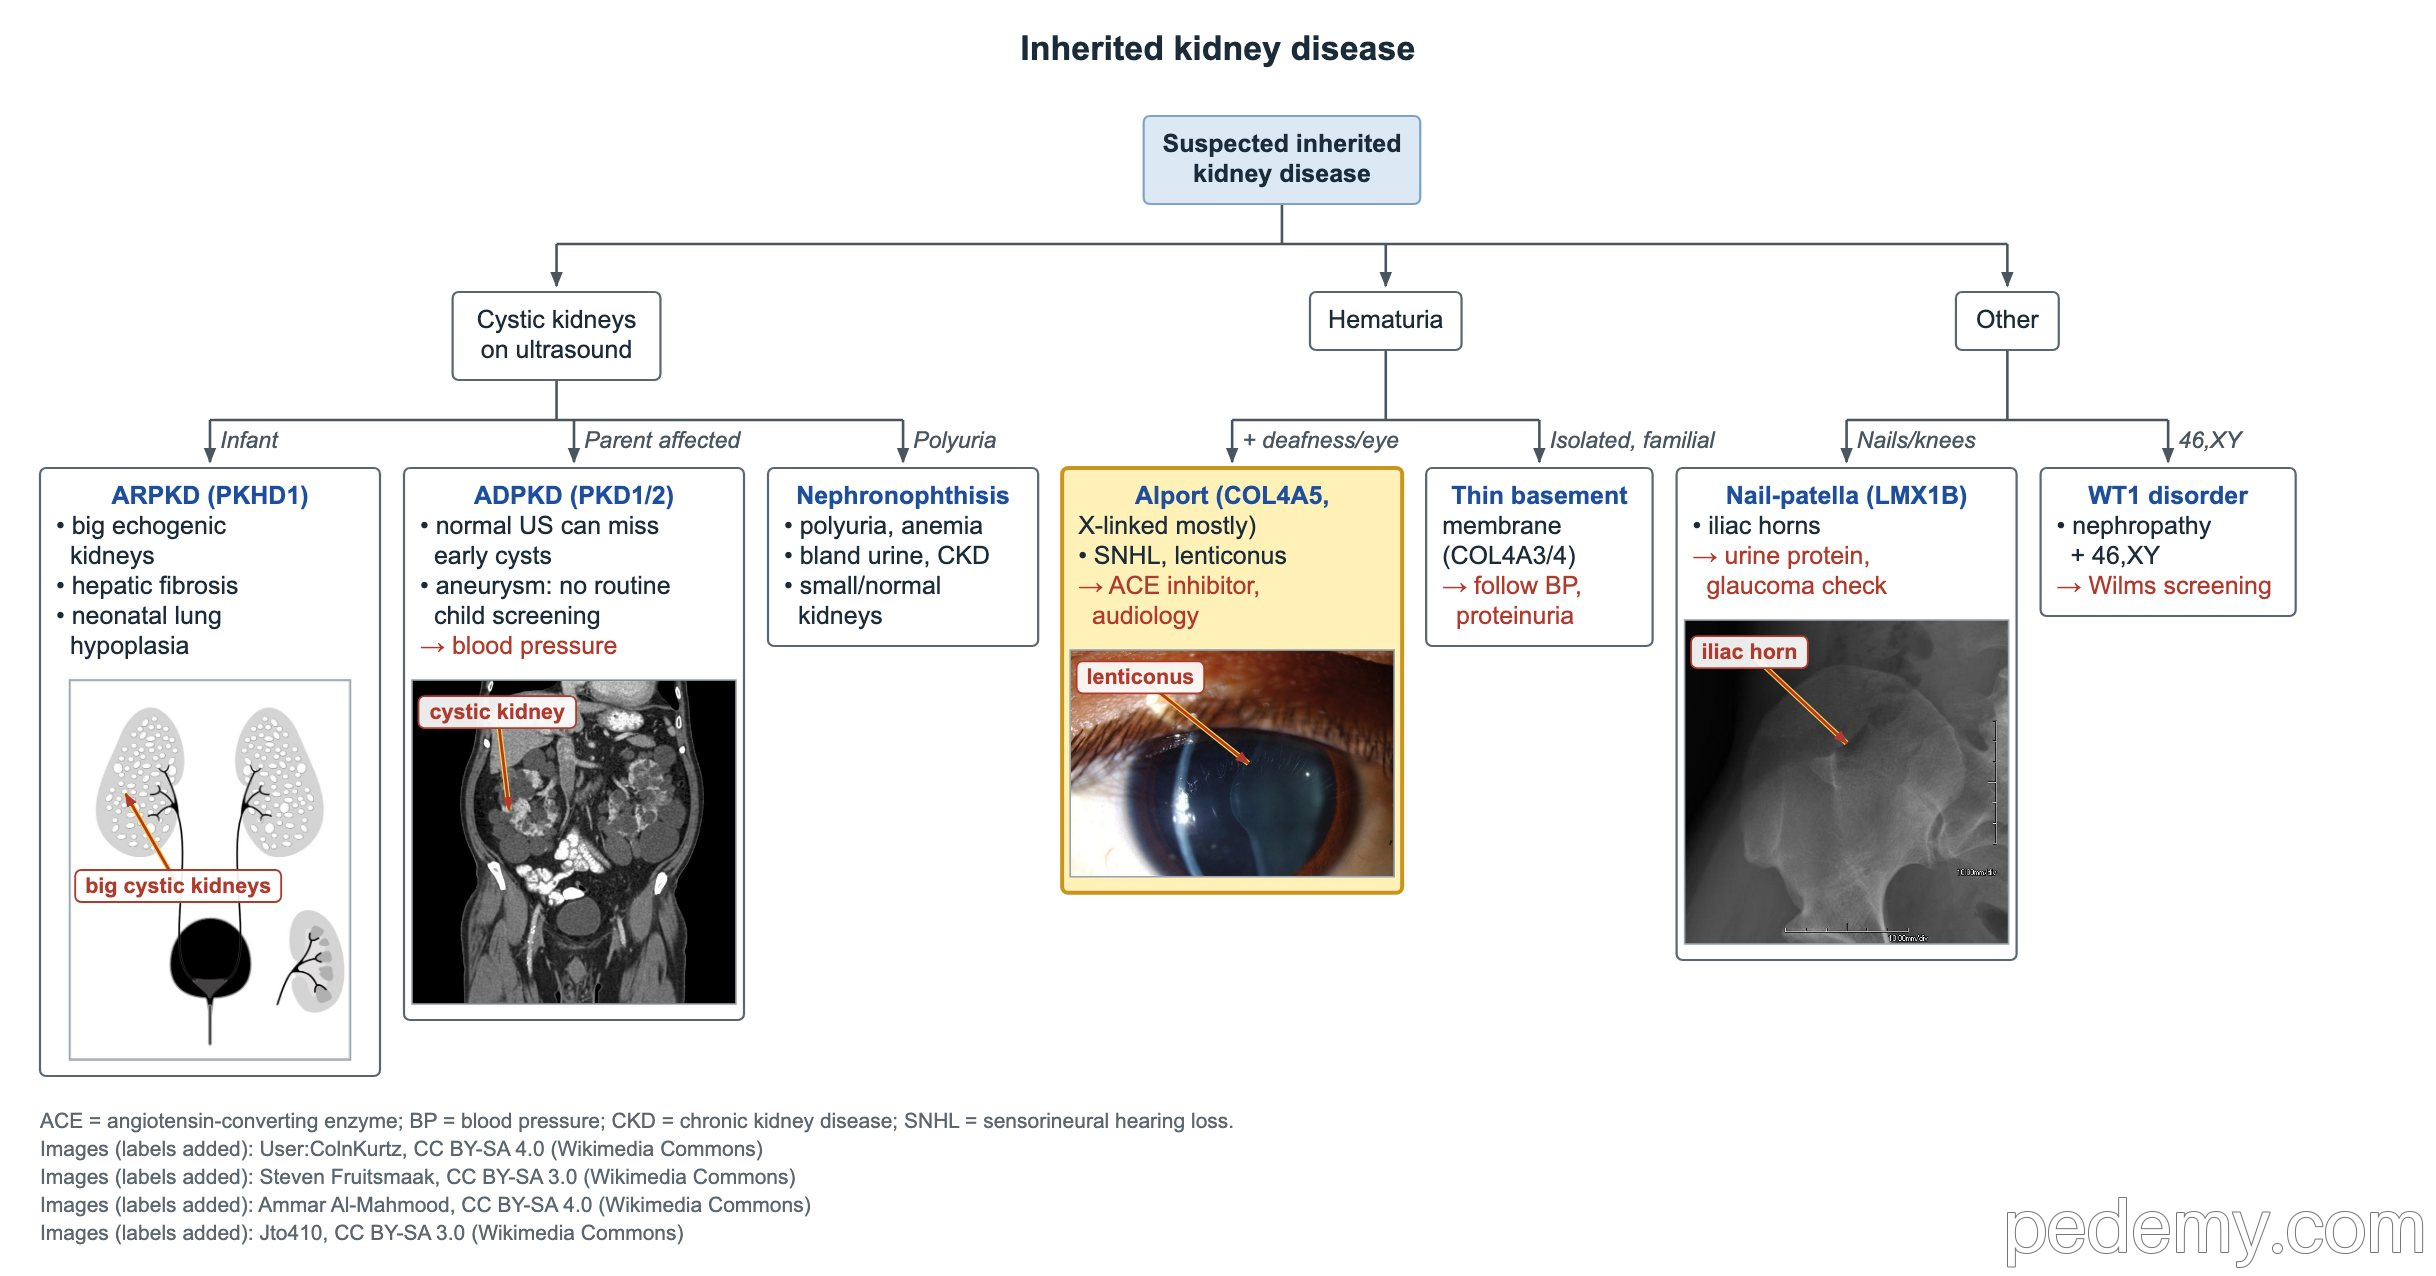
Das Alport-Syndrom ist eine Typ-IV-Kollagen-Erkrankung der glomerulären Basalmembran, des Innenohrs und des Auges. Die klassische Form ist X-chromosomal (COL4A5), daher sind Jungen schwerer betroffen; COL4A3 und COL4A4 verursachen autosomale Formen.
Eine persistierende familiäre Hämaturie mit dünner Basalmembran ist nicht immer harmlos. Viele Familien tragen eine einzelne COL4A3- oder COL4A4-Variante, die zum Alport-Spektrum gehört und später zu Proteinurie und CKD führen kann.
- Hinweise: persistierende Hämaturie, Innenohrschwerhörigkeit, Lenticonus anterior und retinale Flecken.
- Der Gentest von COL4A3, COL4A4 und COL4A5 ist der diagnostische Schlüsseltest.
- Früh mit einer Renin-Angiotensin-Blockade (ACE-Hemmer) beginnen, um das Fortschreiten zu verlangsamen.
- Regelmäßige audiologische und augenärztliche Kontrollen veranlassen.
- Dünne Basalmembran oder eine einzelne COL4A3/4-Variante: Blutdruck und Proteinurie lebenslang kontrollieren.
Syndromale Hinweise: Nagel-Patella und WT1
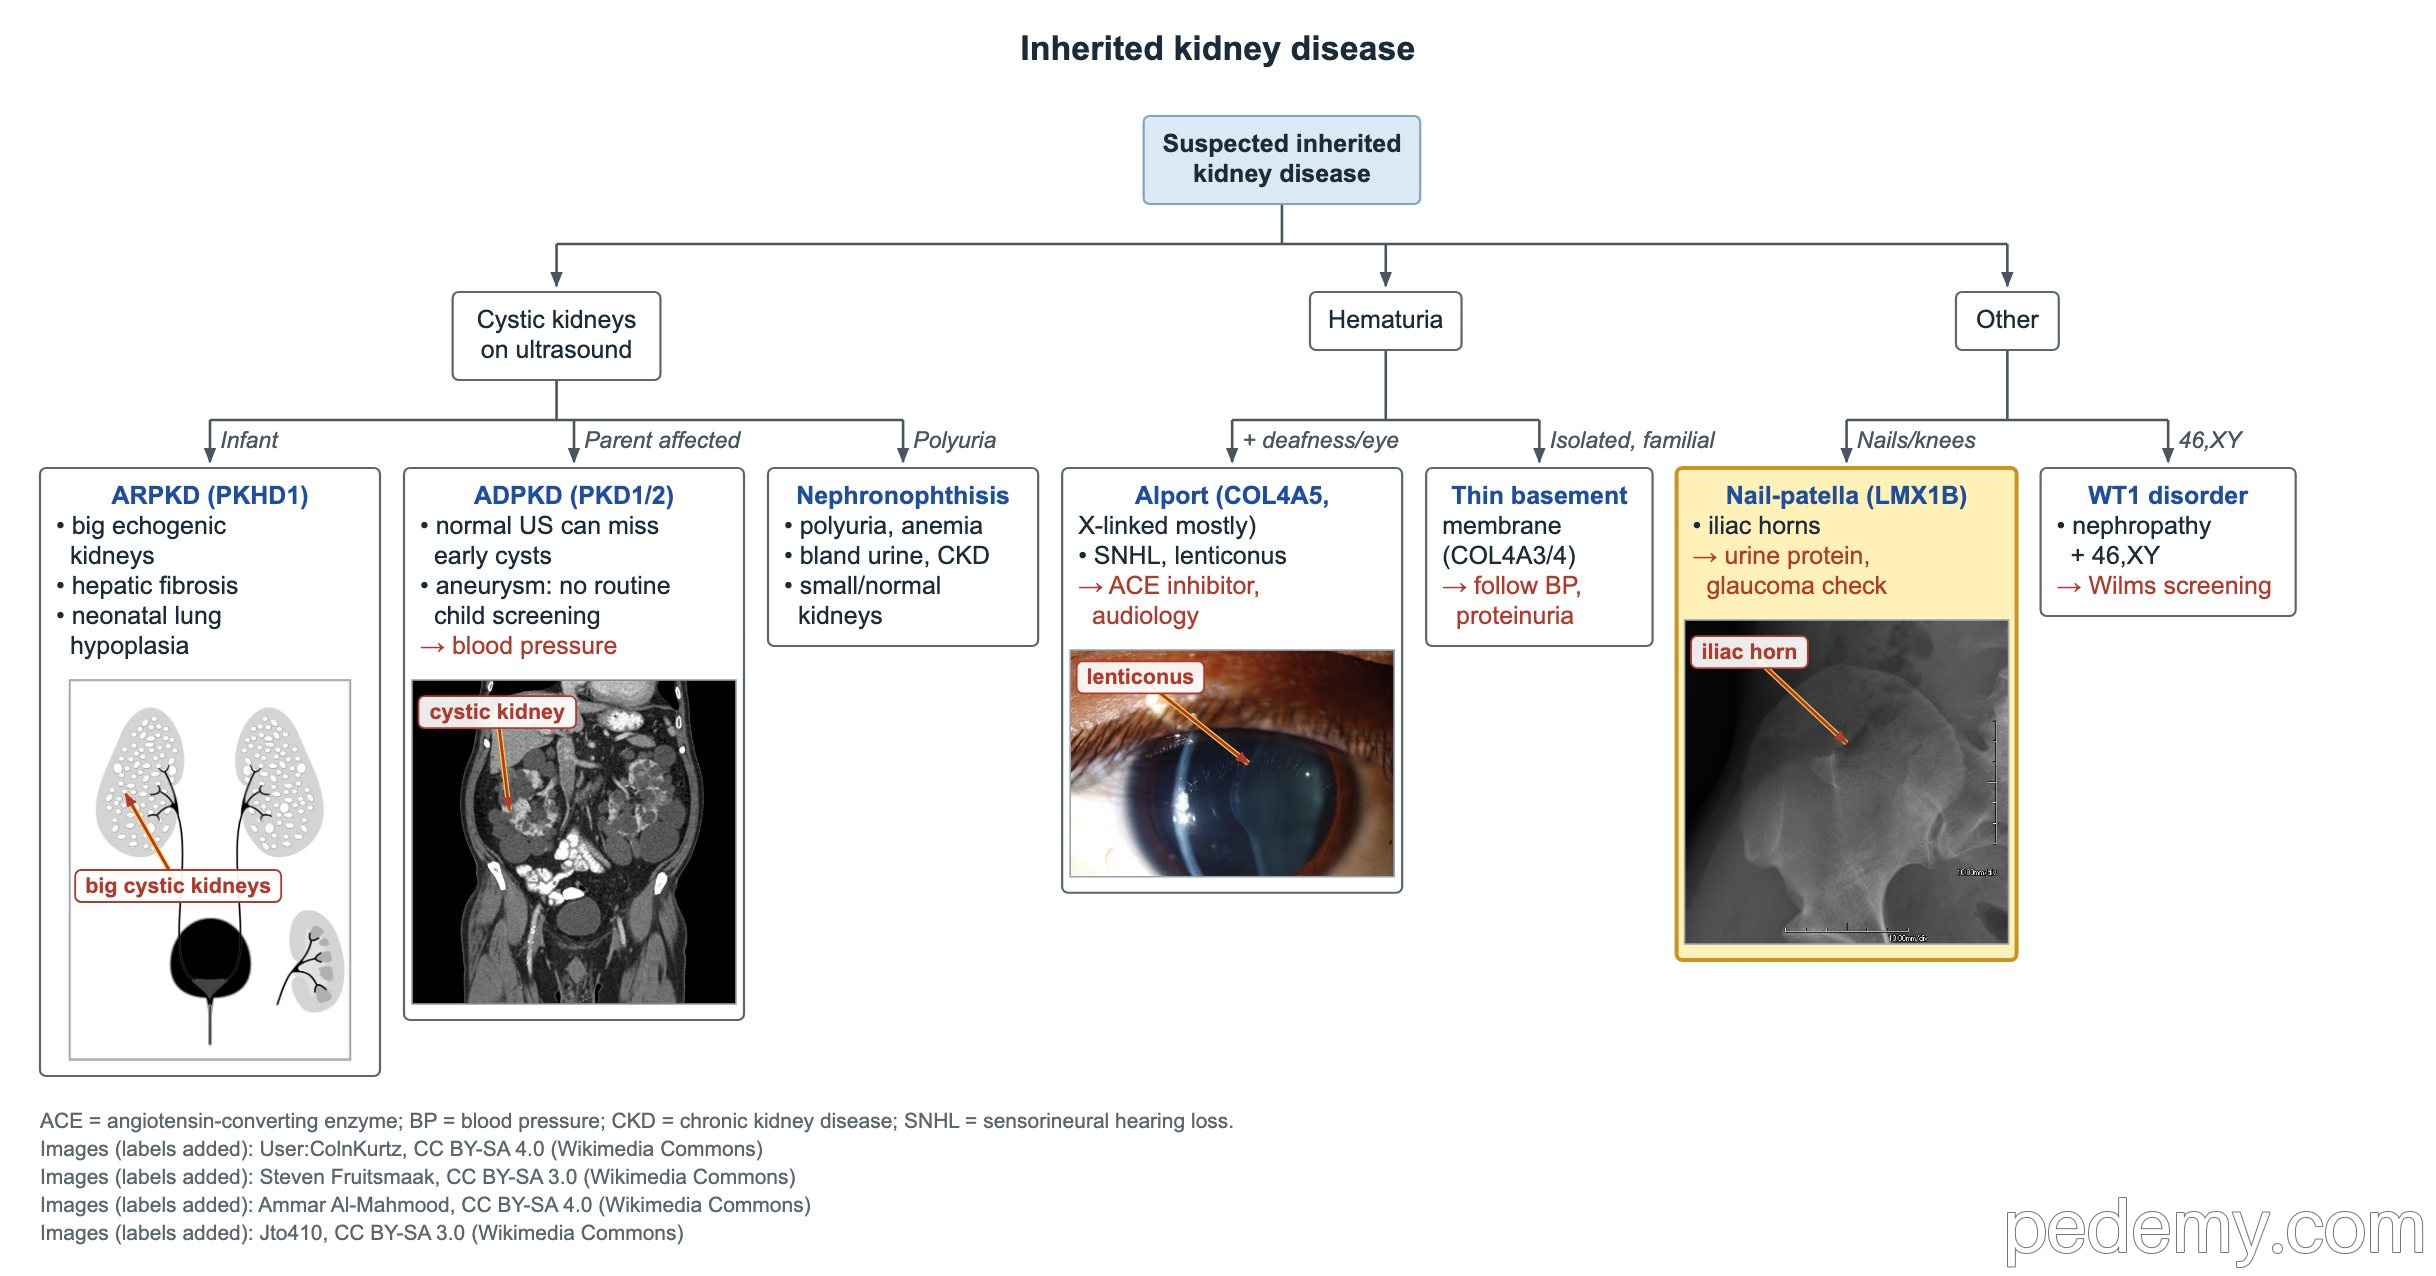
- Nagel-Patella-Syndrom: LMX1B, autosomal-dominant. Dysplastische Nägel, kleine oder fehlende Patellae, Ellenbogenanomalien und Beckenhörner im Beckenröntgen.
- Nagel-Patella-Verlauf: Urineiweiß auf Nierenbeteiligung prüfen und auf Glaukom screenen.
- WT1-Erkrankung: frühes steroidresistentes nephrotisches Syndrom, 46,XY-Gonadendysgenesie und hohes Wilms-Tumor-Risiko (das frühere Denys-Drash-Bild).
- WT1-Verlauf: Wilms-Tumor-Screening mit Nierensonographie; Gonadenbeurteilung bei Kindern mit 46,XY.
Häufige Fragen
Kann ein normaler Ultraschall eine polyzystische Nierenerkrankung beim Kind ausschließen?
Nein. Bei einem jungen Kind eines Elternteils mit ADPKD sind die Zysten womöglich noch nicht sichtbar. Ein Gentest kann die familiäre Variante bestätigen oder ausschließen.
Sollten Kinder mit ADPKD auf Hirnaneurysmen gescreent werden?
Nicht routinemäßig. Kinder ohne Symptome brauchen kein Aneurysma-Screening; es wird später erwogen, vor allem bei Erwachsenen mit familiärer Belastung für Aneurysma oder Hirnblutung.
Ist die Erkrankung der dünnen Basalmembran gutartig?
Nicht immer. Viele Fälle werden durch eine einzelne COL4A3- oder COL4A4-Variante des Alport-Spektrums verursacht und erfordern lebenslange Kontrollen von Blutdruck und Urineiweiß.
Dieses Thema lernen
Quellen
- KDOQI-US-Kommentar zur KDIGO-ADPKD-Leitlinie 2025 (Am J Kidney Dis 2026)
- Diagnose, Management und Behandlung des Alport-Syndroms: Leitlinie 2024 (Nephrol Dial Transplant)
- AACR 2024: Überwachung auf Wilms-Tumor und Hepatoblastom bei Prädispositionssyndromen (Clin Cancer Res)
Für Pedemy in eigenen Worten nach den obigen Quellen geschrieben; geprüft November 2026. Nur zur Bildung, keine medizinische Beratung; prüfen Sie Dosen und lokale Protokolle, bevor Sie Patienten behandeln. Pedemy ist unabhängig und nicht mit den genannten Organisationen verbunden oder von ihnen empfohlen.