

Wichtigster Entscheidungsbaum
Familiäre Hypercholesterinämie (LDL-Rezeptor)
Das Wichtigste
- Die heterozygote familiäre Hypercholesterinämie betrifft etwa 1 von 250 Menschen; meist liegen LDL-Rezeptor-Varianten vor, autosomal-dominant.
- Ein Kind mit Xanthomen oder Xanthelasmen braucht ein Nüchtern-Lipidprofil.
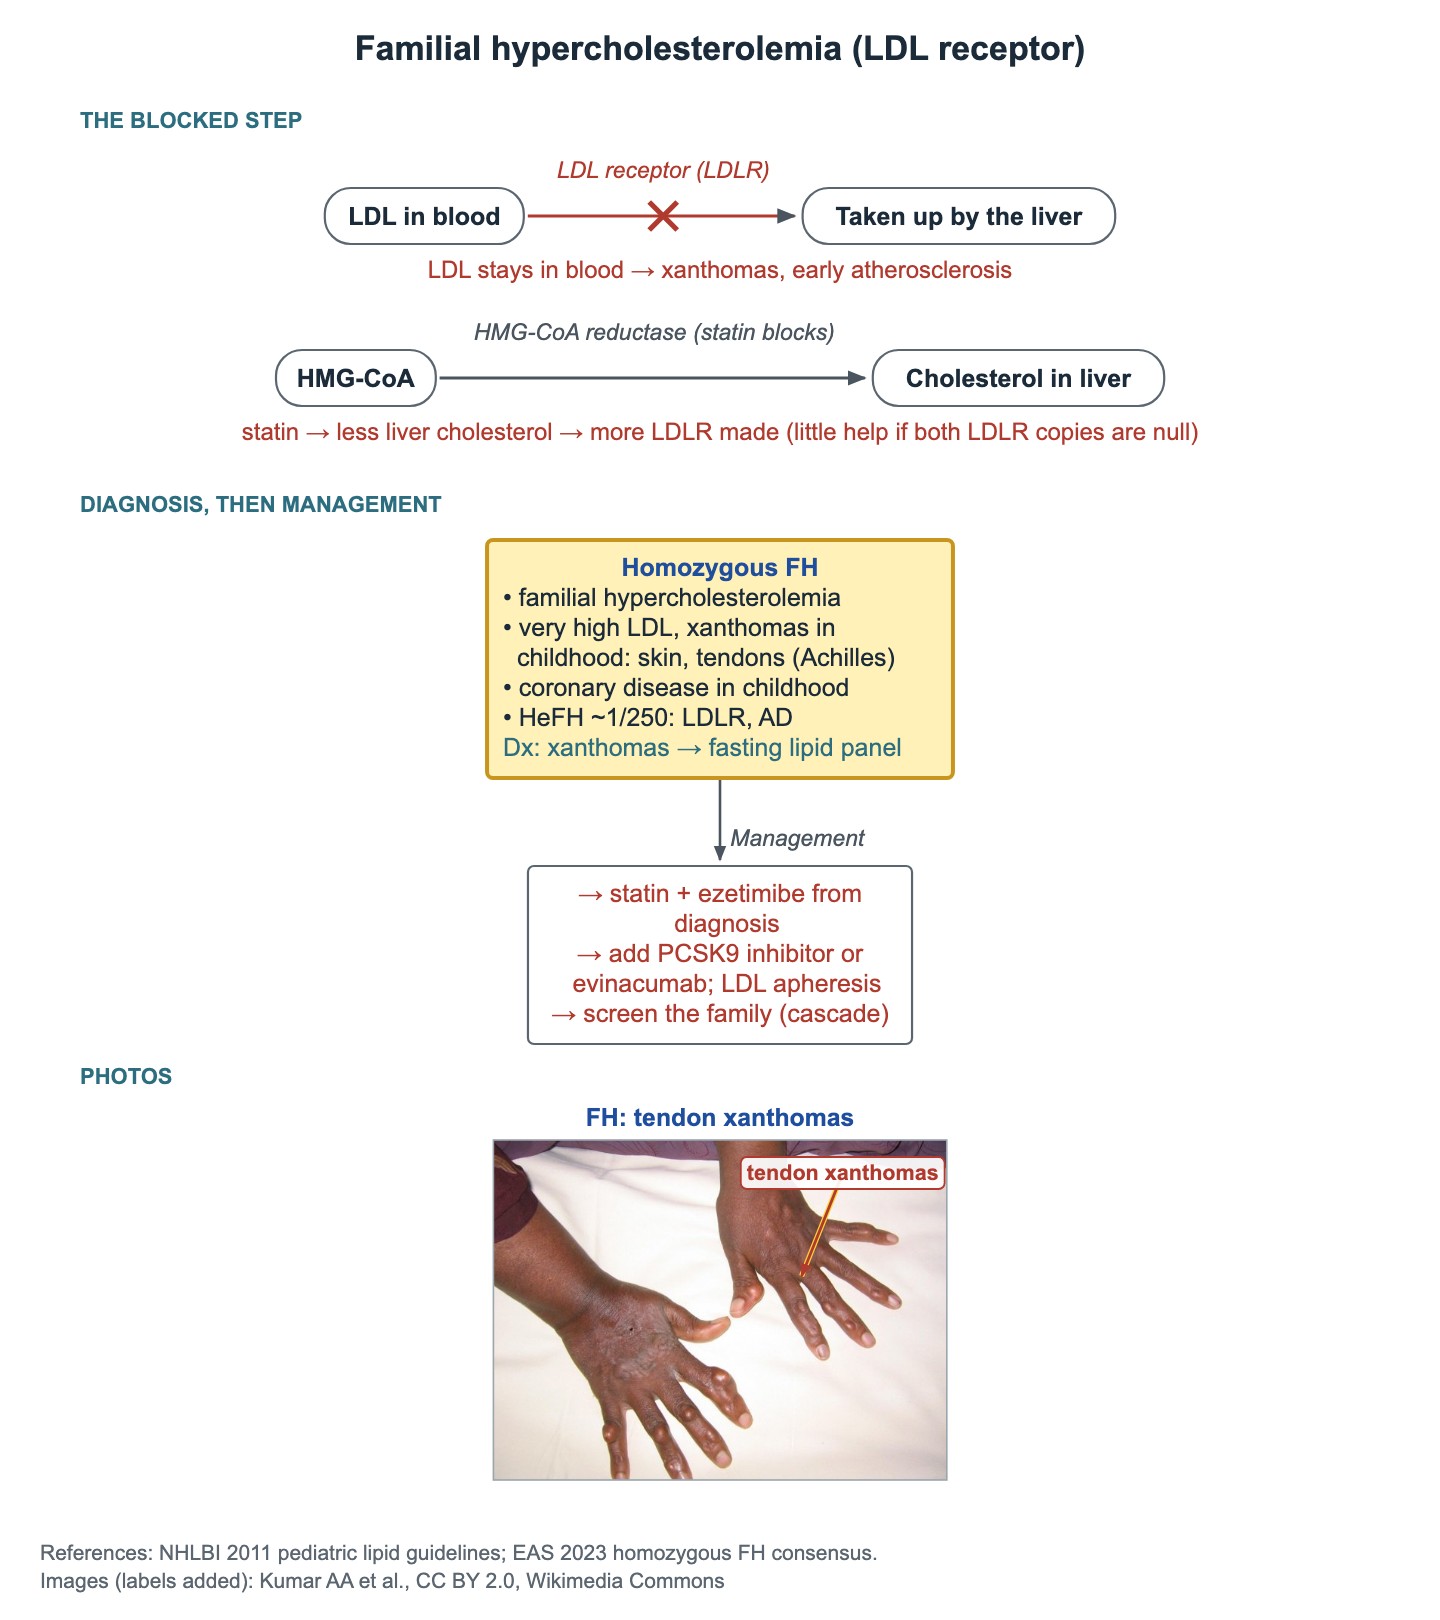
- Homozygote FH: sehr hohes LDL, Haut- und Sehnenxanthome und koronare Herzkrankheit im Kindesalter; Statin plus Ezetimib ab Diagnose.
- Morbus Menkes: Junge mit Krampfanfällen, Hypotonie, Regression und gekräuseltem Haar; niedriges Kupfer und Coeruloplasmin; ATP7A, X-chromosomal.
- Subdurale Blutungen bei Menkes können eine Kindesmisshandlung vortäuschen.
- X-ALD: Junge im Schulalter mit neuer Unaufmerksamkeit und schlechter werdenden Noten; überlangkettige Fettsäuren im Plasma; frühe zerebrale Form → Stammzelltransplantation.
- Smith-Lemli-Opitz: Syndaktylie der Zehen 2–3, Ptosis, Gaumenspalte, Hypospadie; erhöhtes 7-Dehydrocholesterin; Cholesterin mit der Nahrung zuführen.
Familiäre Hypercholesterinämie (FH)
Bei FH kann der LDL-Rezeptor LDL nicht aus dem Blut entfernen, daher ist das LDL von Geburt an hoch. Meist liegen Varianten des LDL-Rezeptors (LDLR) mit autosomal-dominantem Erbgang vor. Statine senken das Cholesterin in der Leber, wodurch die Leber mehr LDL-Rezeptoren bildet; das hilft wenig, wenn beide LDLR-Kopien funktionslos sind.
Die heterozygote FH ist häufig, etwa 1 von 250. Die homozygote oder compound-heterozygote FH ist selten und schwer.
- Hinweise: gelbe tuberöse Xanthome an Knien oder Ellenbogen, Xanthelasmen, verdickte Achillessehnen (Sehnenxanthome), ein Elternteil mit frühem Herzinfarkt.
- Nächster Test bei einem Kind mit Xanthomen: ein Nüchtern-Lipidprofil.
- Homozygote FH: extrem hohes LDL, Xanthome im Kindesalter und symptomatische koronare Herzkrankheit in Kindheit oder Adoleszenz.
- Behandlung der homozygoten FH: Statin plus Ezetimib ab Diagnose; PCSK9-Hemmer oder Evinacumab ergänzen; Lipoproteinapherese.
- Angehörige jedes Kindes mit FH screenen (Kaskadenscreening).
Lipidscreening bei Kindern
- Universelles Lipidscreening einmal mit 9–11 Jahren und erneut mit 17–21 Jahren.
- Früheres gezieltes Screening (ab dem Alter von 2 Jahren), wenn ein Eltern- oder Großelternteil eine frühe Herzerkrankung oder sehr hohes Cholesterin hat oder das Kind andere Risikofaktoren aufweist.
- Bei heterozygoter FH beginnen Statine meist etwa ab dem Alter von 8–10 Jahren, wenn das LDL unter Diät hoch bleibt.
Morbus Menkes
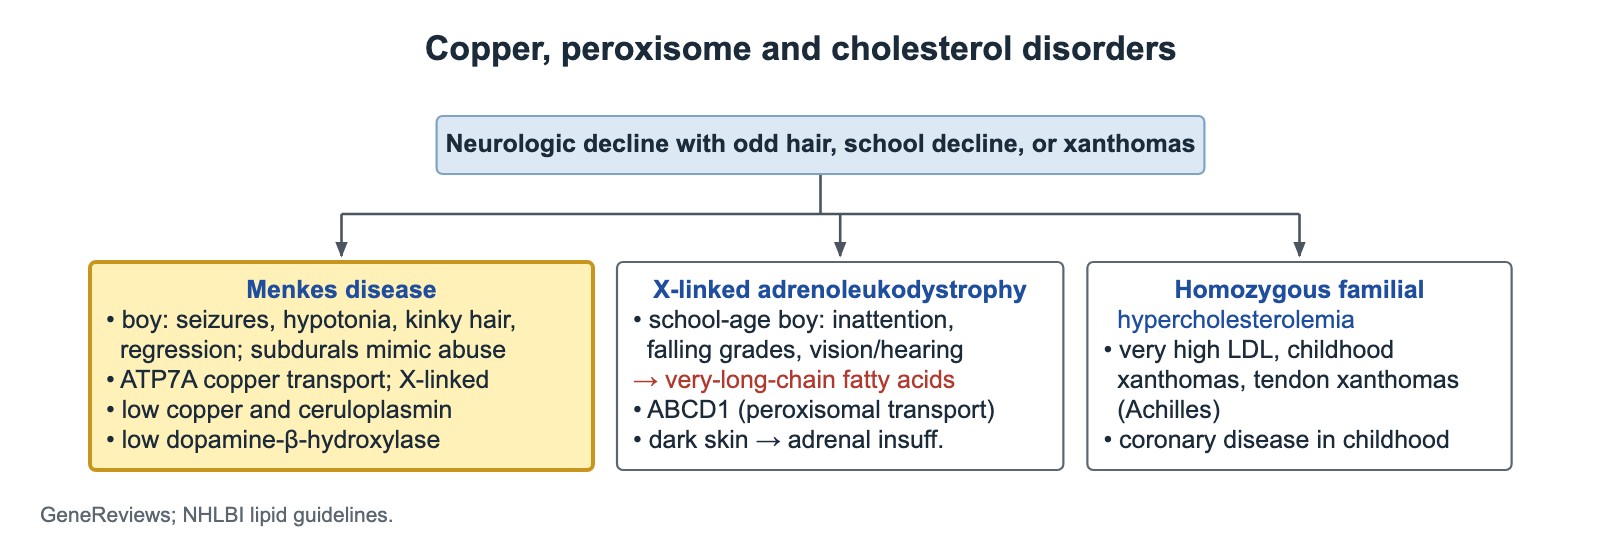
Morbus Menkes ist ein Defekt des Kupfertransporters ATP7A mit X-chromosomal-rezessivem Erbgang und betrifft daher Jungen. Kupfer erreicht die kupferabhängigen Enzyme nicht, darunter die Dopamin-Beta-Hydroxylase, was die Katecholaminspiegel verändert.
- Männlicher Säugling mit Krampfanfällen, Hypotonie, Entwicklungsregression und spärlichem, gekräuseltem, brüchigem Haar.
- Subdurale Blutungen können auftreten und mit einem Schütteltrauma bzw. misshandlungsbedingten Kopfverletzungen verwechselt werden.
- Labor: niedriges Serumkupfer und niedriges Coeruloplasmin.
- Ein früher Kupferersatz in den ersten Lebenswochen kann manchen Säuglingen helfen.
X-chromosomale Adrenoleukodystrophie (X-ALD)
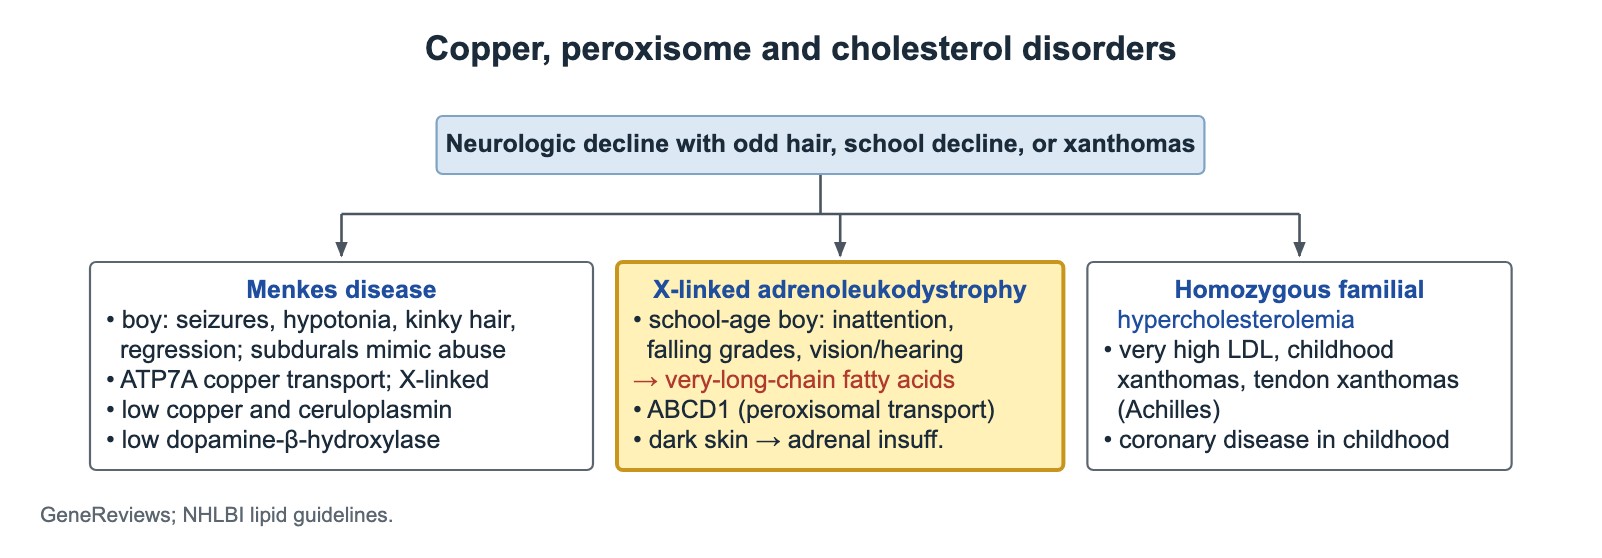
Die X-ALD wird durch Varianten in ABCD1, einem peroxisomalen Transporter, verursacht, sodass überlangkettige Fettsäuren nicht abgebaut werden können. Sie ist Teil des US-Neugeborenenscreenings.
- Zerebrale Form: ein bisher gesunder Junge im Schulalter mit neuer ADHS-ähnlicher Unaufmerksamkeit, schlechter werdenden Noten sowie Seh- oder Hörproblemen.
- Test: überlangkettige Fettsäuren im Plasma.
- Hyperpigmentierte Haut, z. B. über Knien und Ellenbogen, weist auf eine primäre Nebenniereninsuffizienz hin; bei jedem Jungen mit X-ALD die Nebennierenfunktion prüfen.
- Die frühe zerebrale Form wird mit hämatopoetischer Stammzelltransplantation behandelt; durch Screening entdeckte Jungen erhalten daher regelmäßige Schädel-MRTs.
Smith-Lemli-Opitz-Syndrom (SLOS)
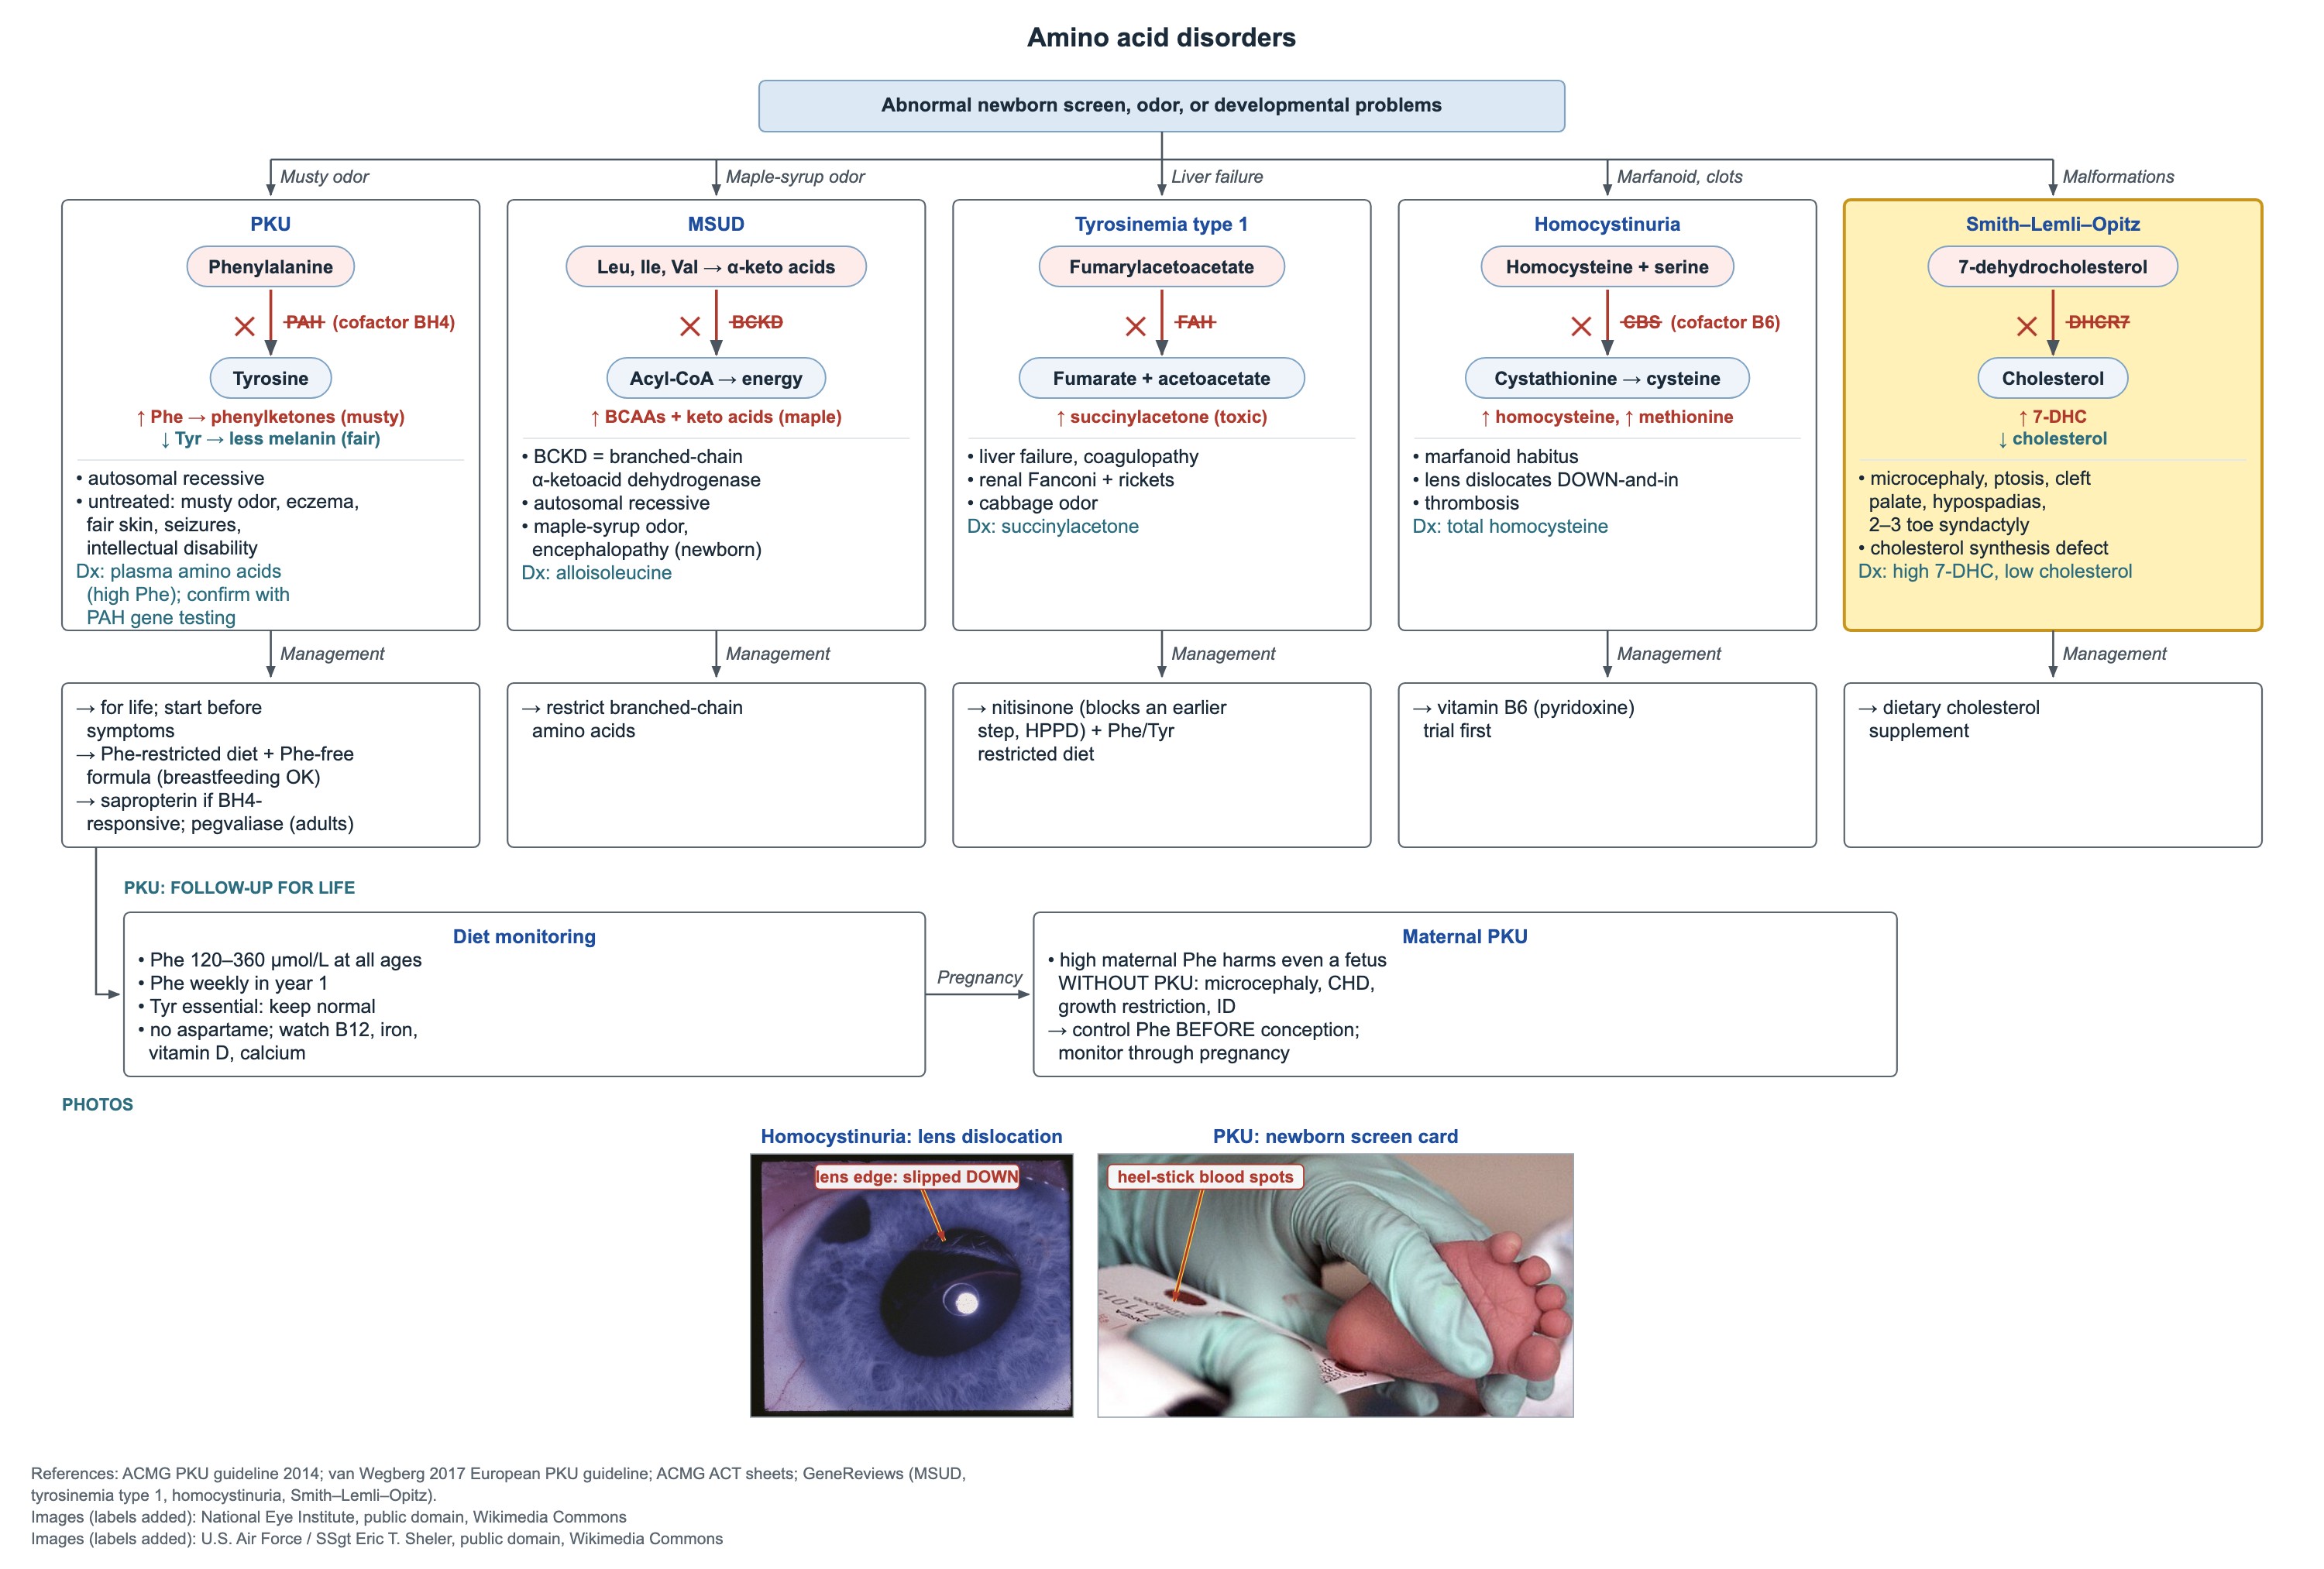
SLOS ist ein 7-Dehydrocholesterin-Reduktase-(DHCR7-)Mangel, der letzte Schritt der Cholesterinsynthese, mit autosomal-rezessivem Erbgang. 7-Dehydrocholesterin steigt an und Cholesterin ist niedrig.
- Neugeborenes mit Mikrozephalie, Ptosis, Gaumenspalte, Hypospadie oder uneindeutigem Genitale und Syndaktylie der 2. und 3. Zehe.
- Später: Intelligenzminderung und Verhaltensprobleme.
- Labor: erhöhtes 7-Dehydrocholesterin bei niedrigem Cholesterin.
Behandlung des SLOS
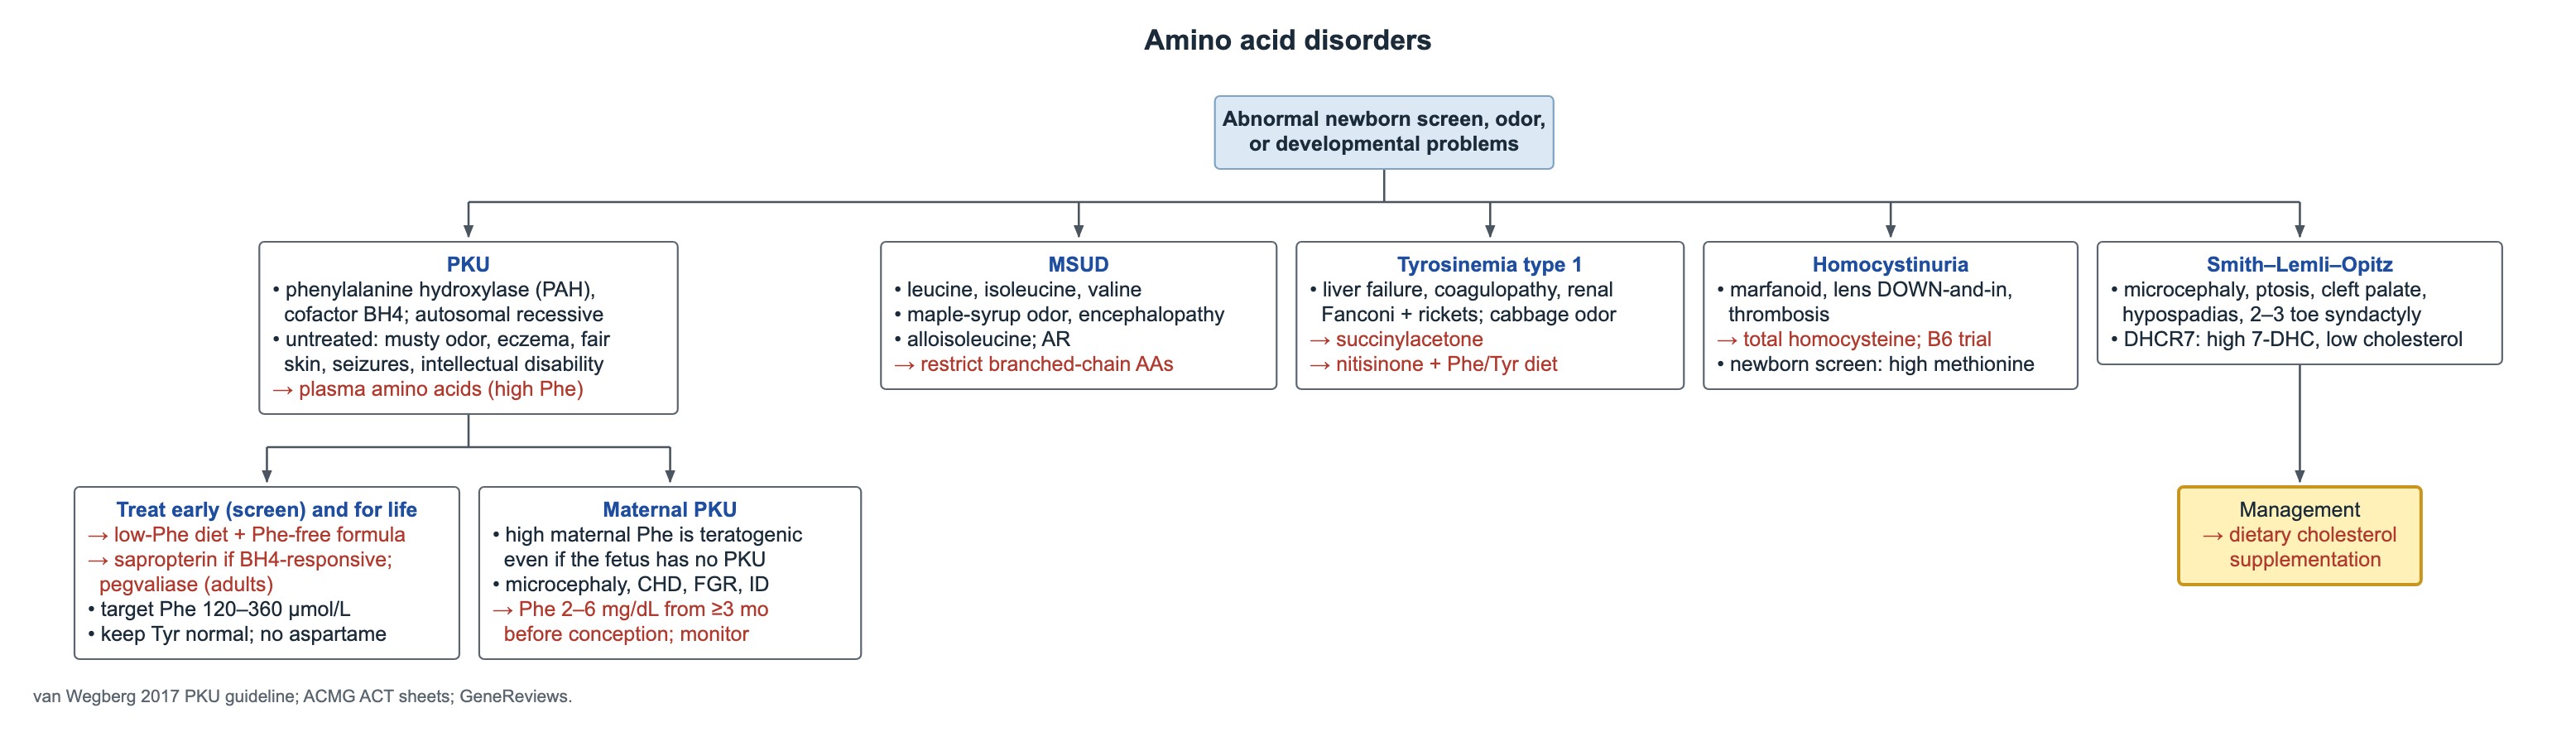
Die Behandlung besteht in der Supplementierung von Cholesterin mit der Nahrung, mit unterstützender Versorgung von Ernährung, Entwicklung und Verhalten.
Häufige Fragen
Was braucht ein Kind mit Xanthomen zuerst?
Ein Nüchtern-Lipidprofil. Xanthome im Kindesalter sprechen für eine schwere, oft homozygote familiäre Hypercholesterinämie.
Wie häufig ist die familiäre Hypercholesterinämie?
Die heterozygote FH betrifft etwa 1 von 250 Menschen. Die homozygote FH ist selten.
Welcher Test diagnostiziert die Adrenoleukodystrophie?
Überlangkettige Fettsäuren im Plasma, bestätigt durch einen ABCD1-Gentest.
Dieses Thema lernen
Quellen
- NHLBI-Expertengremium: Kardiovaskuläre Gesundheit und Risikoreduktion bei Kindern (Pediatrics 2011)
- EAS-Konsensus-Statement 2023 zur homozygoten familiären Hypercholesterinämie (Eur Heart J)
- Internationale Empfehlungen zu Diagnose und Management der X-ALD (Neurology 2022)
- GeneReviews: Smith-Lemli-Opitz-Syndrom
Für Pedemy in eigenen Worten nach den obigen Quellen geschrieben; geprüft November 2026. Nur zur Bildung, keine medizinische Beratung; prüfen Sie Dosen und lokale Protokolle, bevor Sie Patienten behandeln. Pedemy ist unabhängig und nicht mit den genannten Organisationen verbunden oder von ihnen empfohlen.