

Wichtigster Entscheidungsbaum
Lysosomale Lipidspeicherkrankheiten
Das Wichtigste
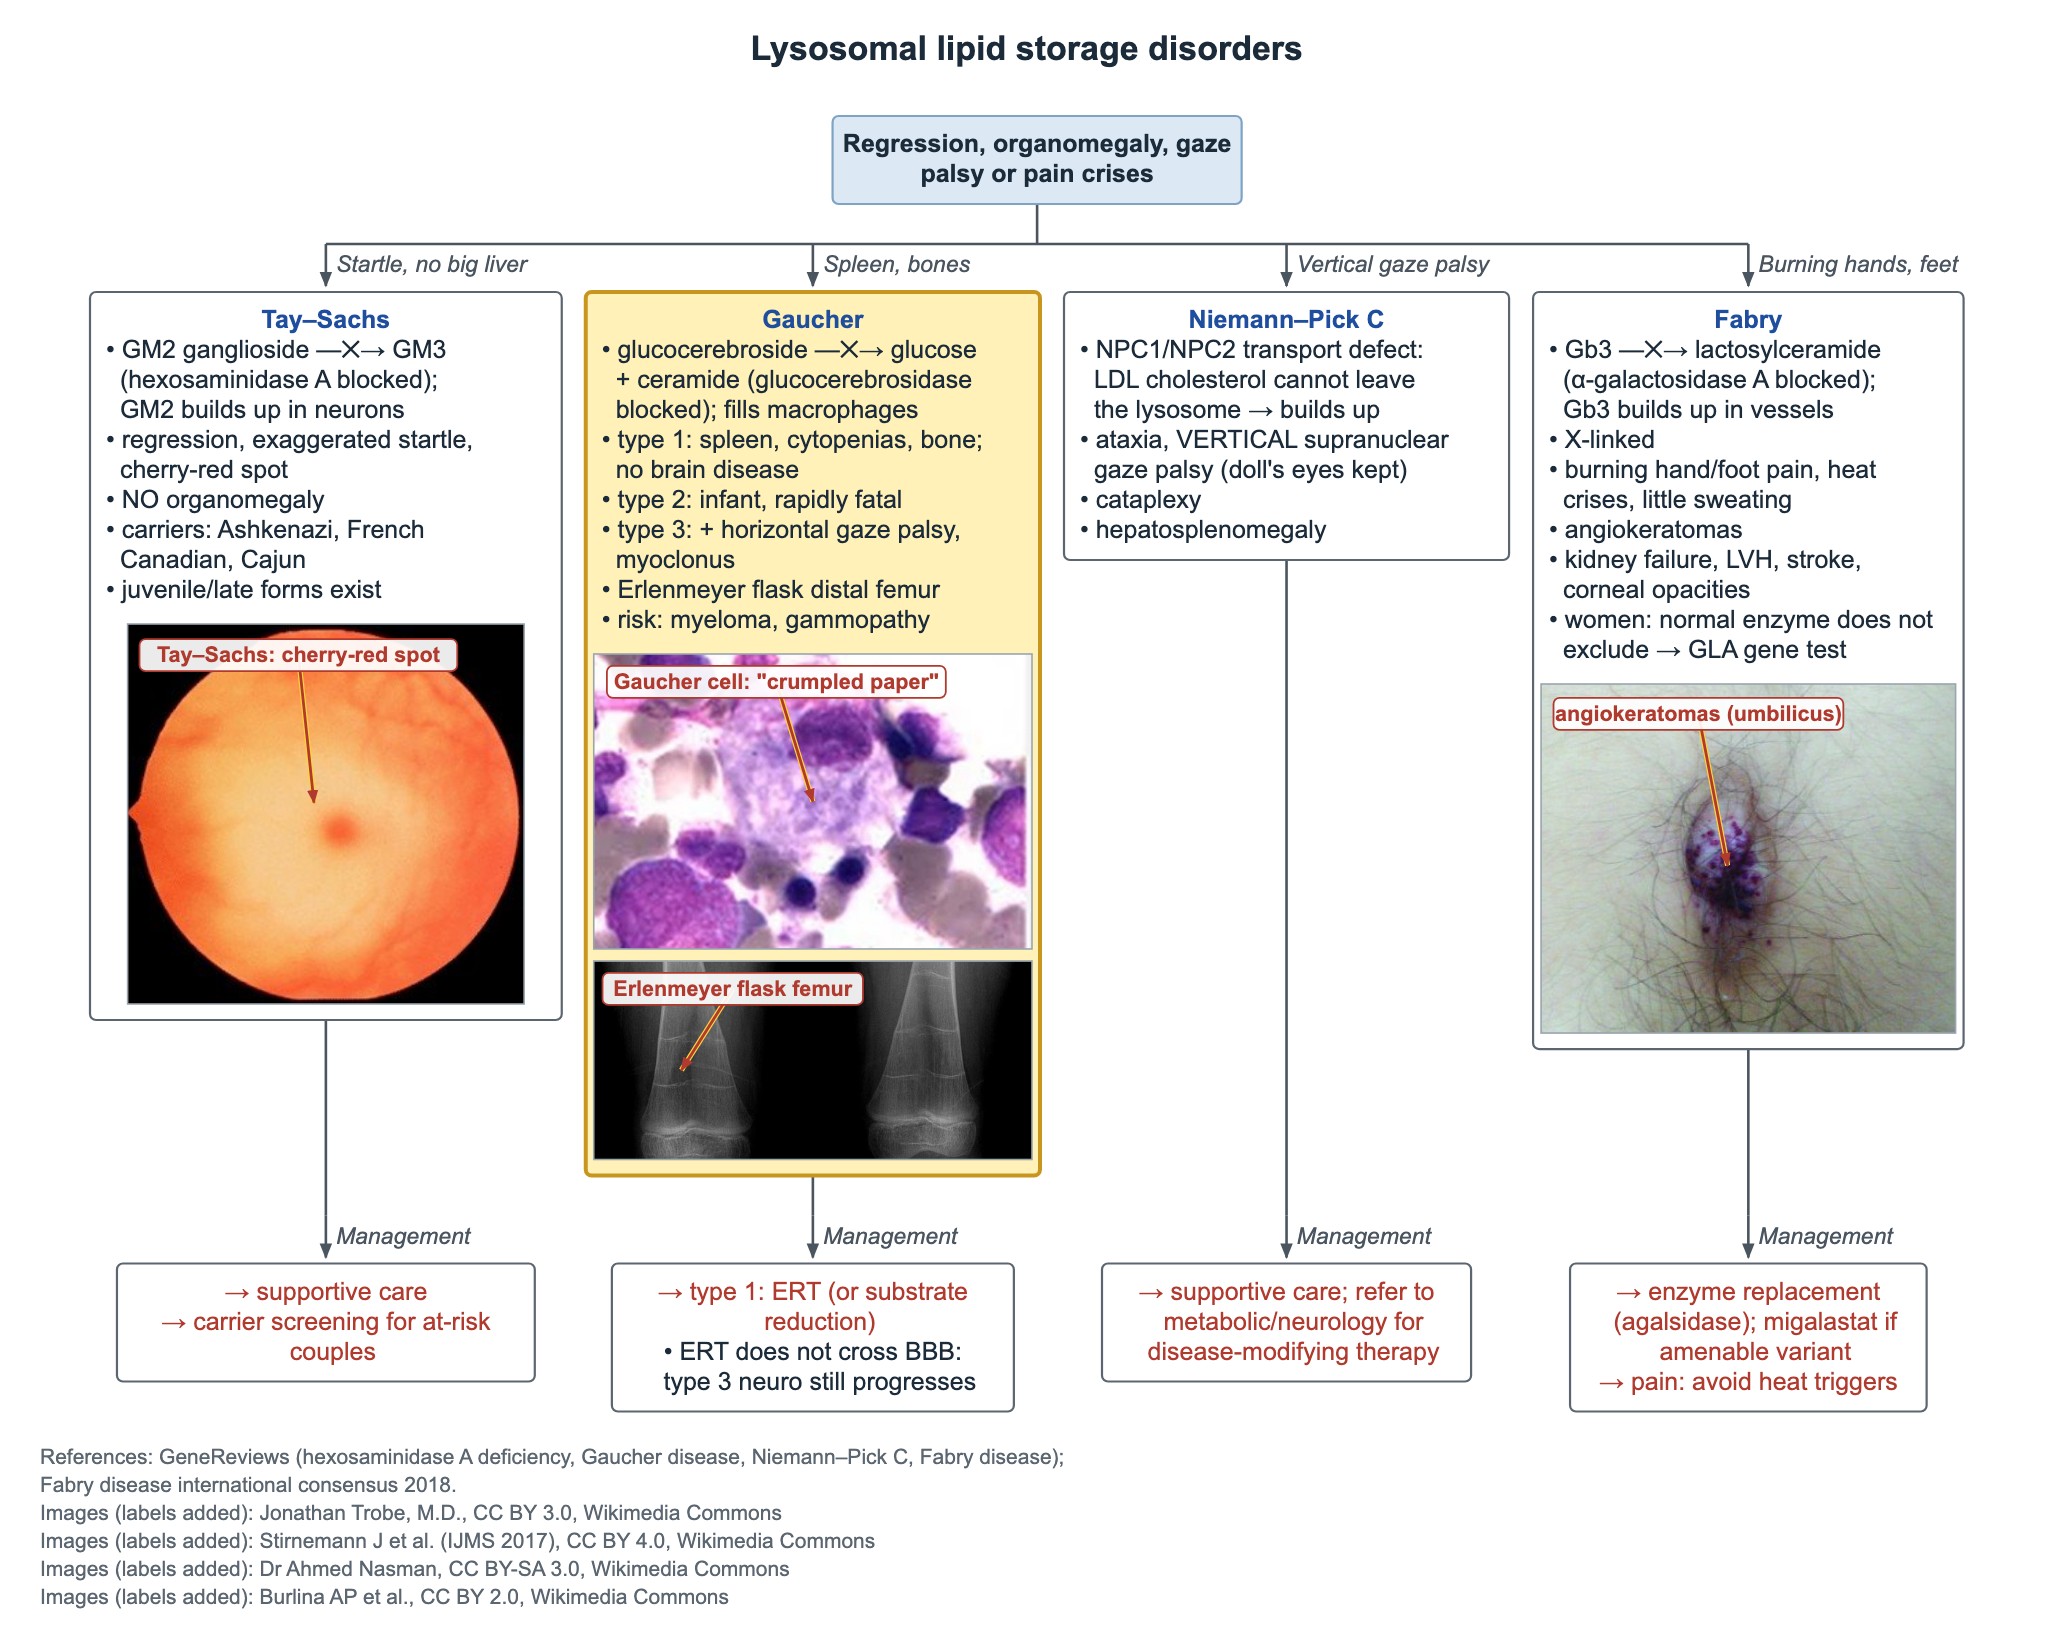
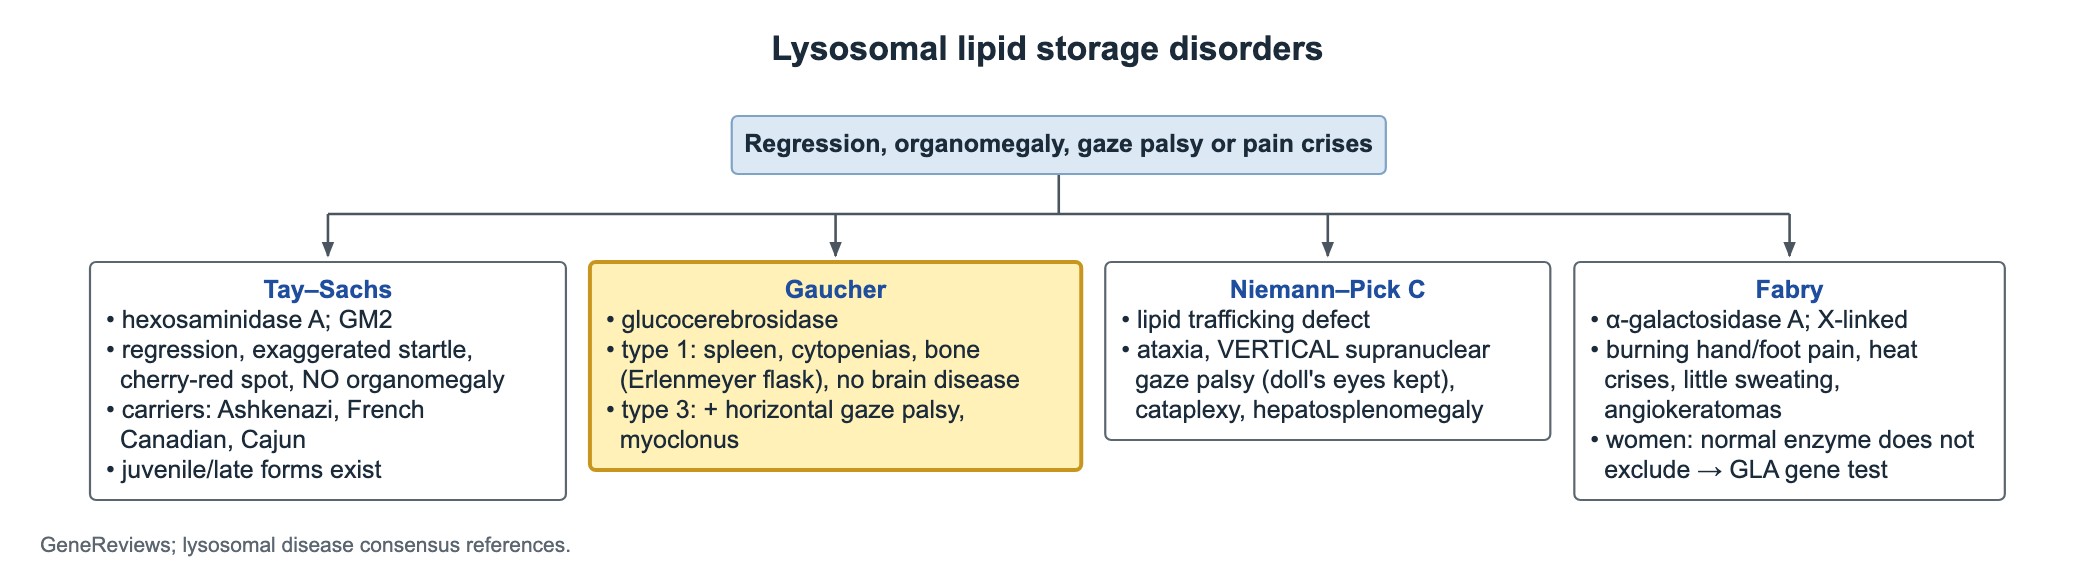
- Morbus Gaucher: Glukozerebrosidase-Mangel (GBA1), autosomal-rezessiv; große Milz, Zytopenien, Knochenkrisen, Erlenmeyerkolben-Deformität des Femurs.
- Gaucher Typ 1 hat keine primäre Hirnbeteiligung; Typ 2 ist infantil und rasch tödlich; Typ 3 zeigt zusätzlich horizontale Blicklähmung und Myoklonien.
- Gaucher Typ 1: Enzymersatztherapie (Substratreduktion ist eine Option); die ERT überwindet die Blut-Hirn-Schranke nicht.
- Tay-Sachs: Hexosaminidase A, GM2-Gangliosid; Regression, übersteigerte Schreckreaktion, kirschroter Fleck und KEINE Organomegalie.
- Niemann-Pick C: Ataxie, vertikale supranukleäre Blicklähmung, Kataplexie und Hepatosplenomegalie.
- Morbus Fabry: X-chromosomaler Alpha-Galaktosidase-A-Mangel; brennende Schmerzen in Händen und Füßen, wenig Schwitzen, Angiokeratome.
- Eine symptomatische Frau mit normaler Alpha-Galaktosidase-A-Aktivität braucht trotzdem einen GLA-Gentest.
Morbus Gaucher
Morbus Gaucher ist ein Glukozerebrosidase-(Beta-Glukosidase-)Mangel durch GBA1-Varianten mit autosomal-rezessivem Erbgang. Glukozerebrosid füllt die Makrophagen, die im Knochenmarkausstrich wie zerknittertes Papier aussehen. Es ist die häufigste lysosomale Speicherkrankheit, und Typ 1 ist in aschkenasisch-jüdischen Familien häufig.
- Massive Milz, große Leber, Anämie und niedrige Thrombozyten.
- Knochen: Schmerzen und Knochenkrisen, Osteonekrose, Osteopenie, pathologische Frakturen.
- Röntgen: Erlenmeyerkolben-artige Auftreibung des distalen Femurs.
- Assoziierte Risiken: polyklonale und monoklonale Gammopathie sowie multiples Myelom.
- Diagnose: niedrige Glukozerebrosidase-Aktivität in Leukozyten, bestätigt durch GBA1-Gentest.
Gaucher Typ 1, 2 und 3
| Typ | Beginn | Hirnbeteiligung | Leitmerkmale |
|---|---|---|---|
| Typ 1 (nicht neuronopathisch) | Jedes Alter | Keine primäre neurologische Erkrankung | Milz, Zytopenien, Knochenerkrankung |
| Typ 2 (akut neuronopathisch) | Säuglingsalter | Schwer, rasch progredient | Meist tödlich in der frühen Kindheit |
| Typ 3 (subakut neuronopathisch) | Kindheit | Langsamer | Horizontale Blicklähmung, myoklonische Anfälle, plus Merkmale von Typ 1 |
Behandlung des Morbus Gaucher
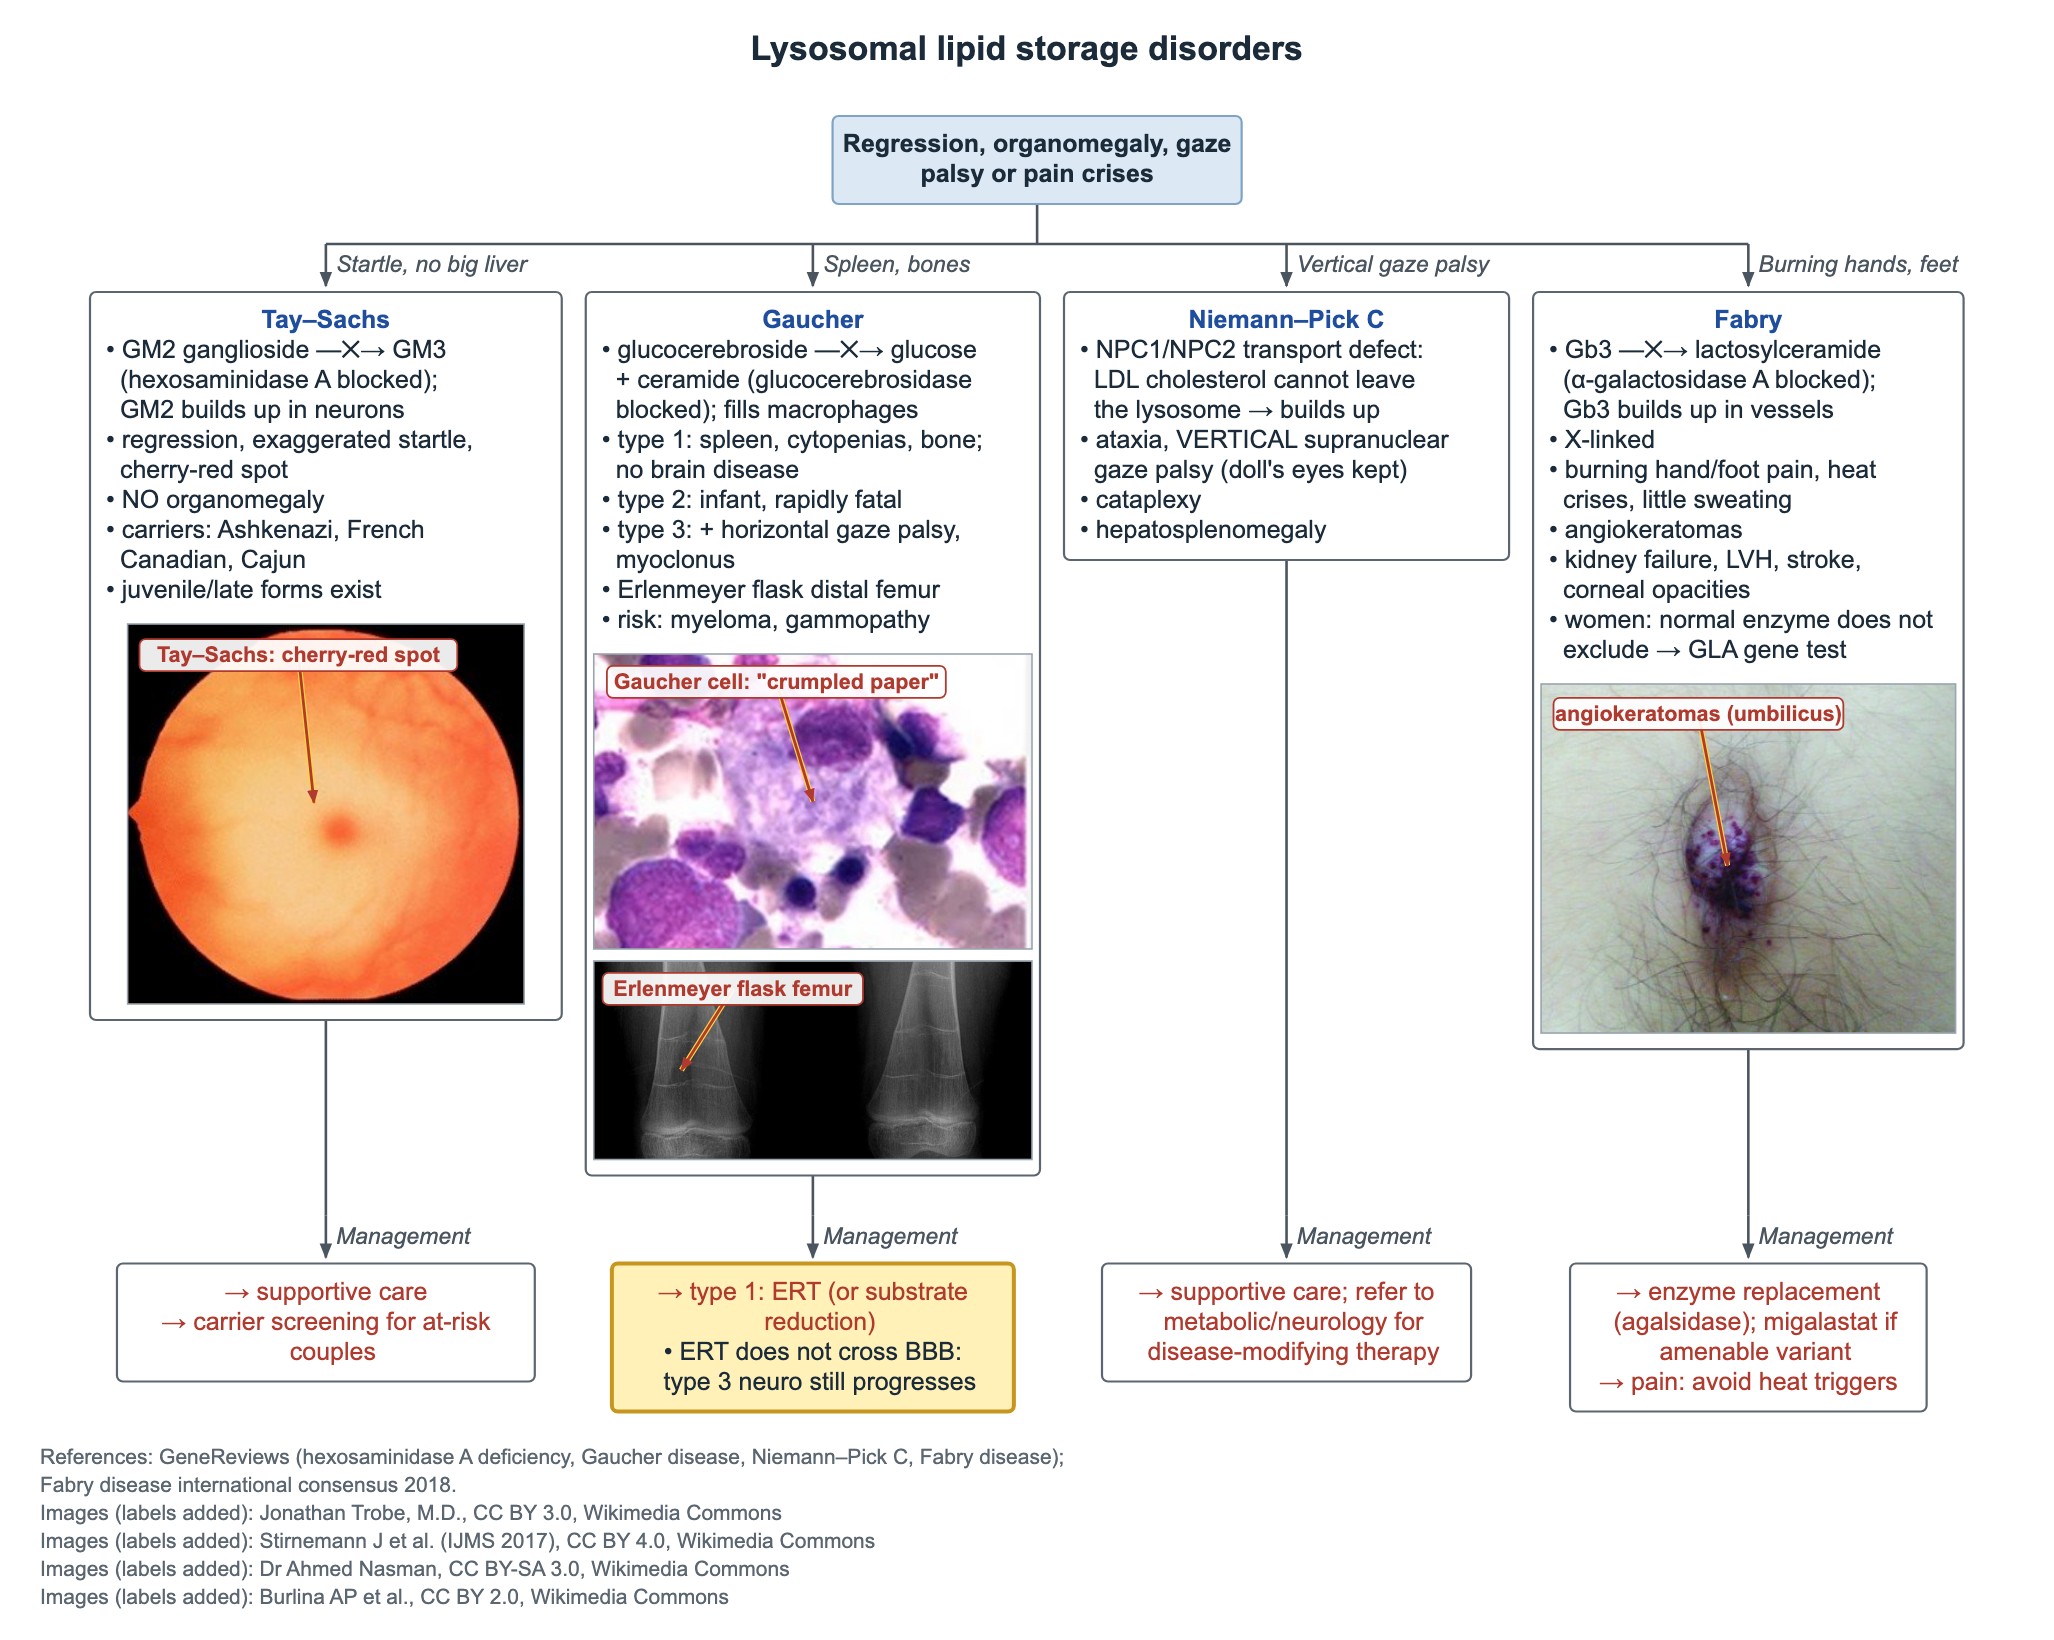
- Typ 1: Enzymersatztherapie (z. B. Imiglucerase) ist Therapie der ersten Wahl; die Substratreduktionstherapie ist eine Option.
- Die Behandlung verkleinert Milz und Leber, hebt die Blutwerte an und verringert die Knochenerkrankung.
- Die Enzymersatztherapie überwindet die Blut-Hirn-Schranke nicht, daher schreitet die neurologische Erkrankung bei Typ 3 weiter fort.
Morbus Tay-Sachs
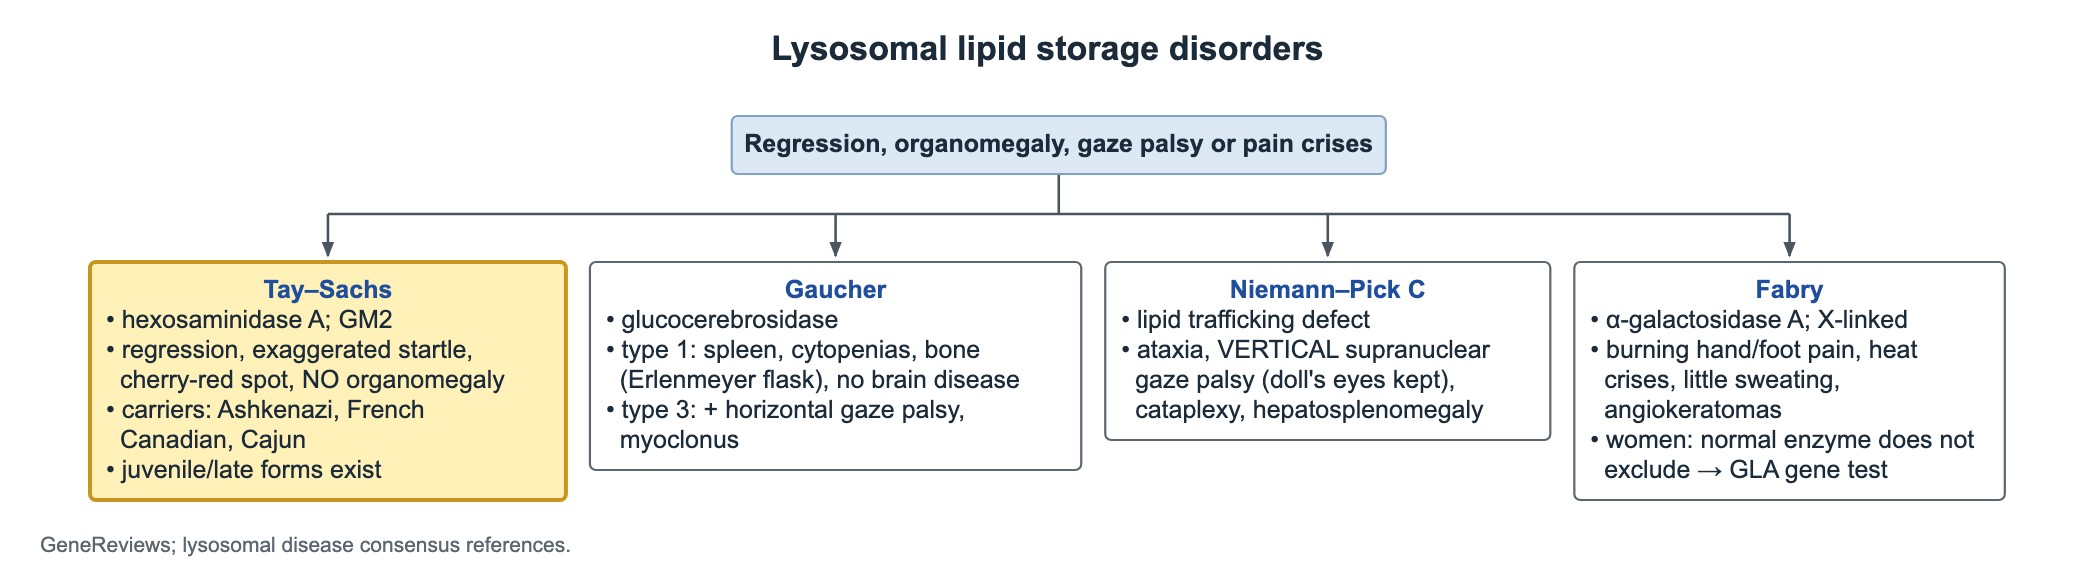
Tay-Sachs ist ein Hexosaminidase-A-Mangel (HEXA) mit autosomal-rezessivem Erbgang. GM2-Gangliosid reichert sich in den Neuronen an.
- Säugling, der Meilensteine verliert, mit übersteigerter Schreckreaktion auf Geräusche und einem kirschroten Fleck an der Makula.
- Leber und Milz sind nicht vergrößert, was die Erkrankung von vielen anderen Speicherkrankheiten unterscheidet.
- Es gibt auch juvenile und spät beginnende Formen.
- Hohe Überträgerraten: aschkenasisch-jüdische, frankokanadische und Cajun-Bevölkerung in Louisiana.
- Die Versorgung ist unterstützend; Paaren mit Risiko wird ein Überträgerscreening angeboten.
Niemann-Pick-Krankheit Typ C
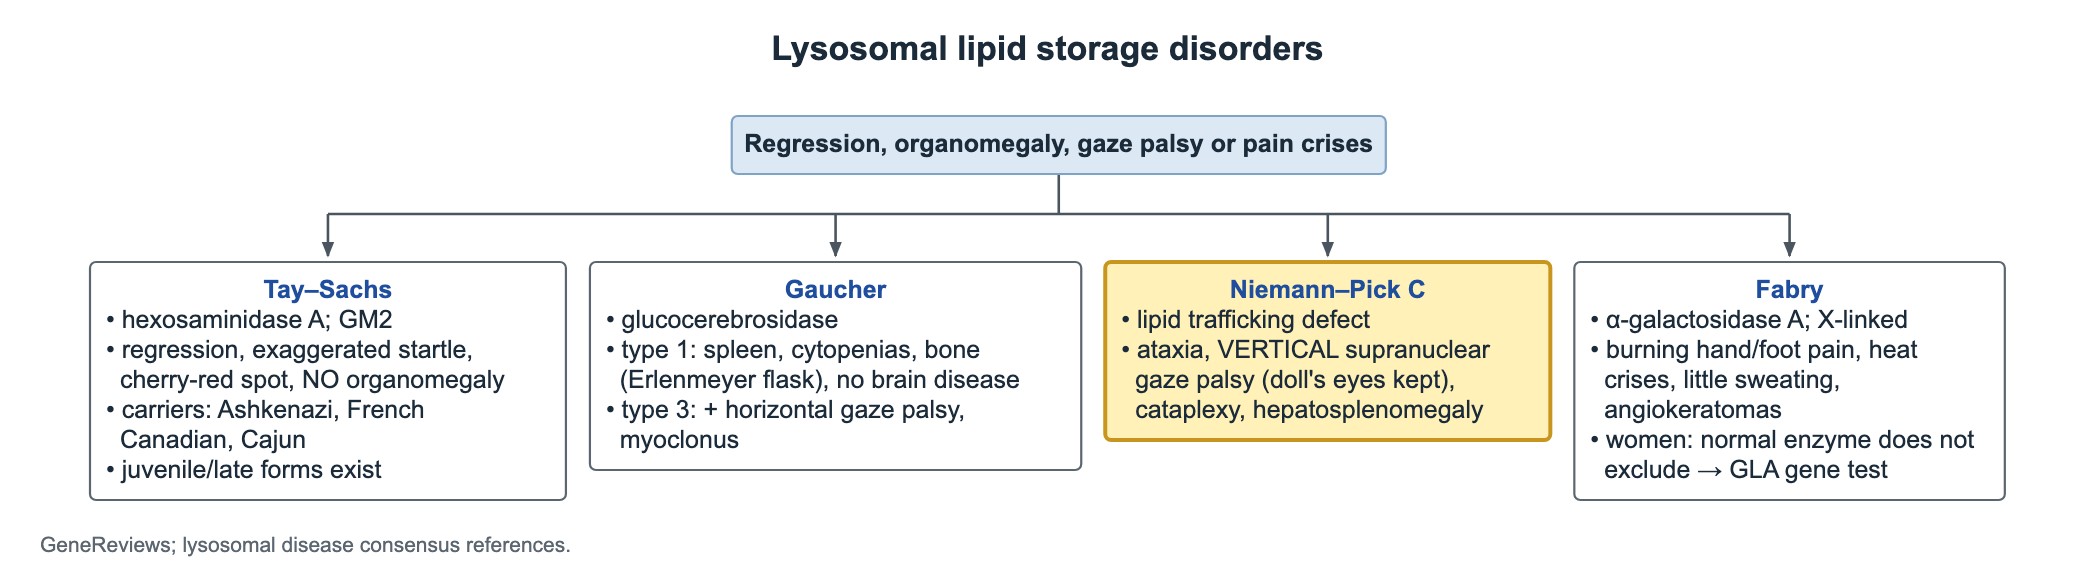
Niemann-Pick Typ C ist ein Defekt von NPC1 oder NPC2, die Cholesterin aus dem Lysosom transportieren. Das Grundproblem ist ein gestörter intrazellulärer Lipidtransport, nicht ein fehlendes Abbauenzym.
- Kind mit Ataxie und vertikaler supranukleärer Blicklähmung: willkürliche vertikale Augenbewegungen gehen verloren, während reflektorische Puppenkopf-Augenbewegungen relativ erhalten bleiben.
- Kataplexie: plötzlicher Verlust des Muskeltonus, ausgelöst durch Lachen oder Emotionen.
- Hepatosplenomegalie, manchmal mit neonataler Cholestase.
- Unterstützende Versorgung und Überweisung an Stoffwechsel- und Neurologieteams für eine krankheitsmodifizierende Therapie.
Morbus Fabry
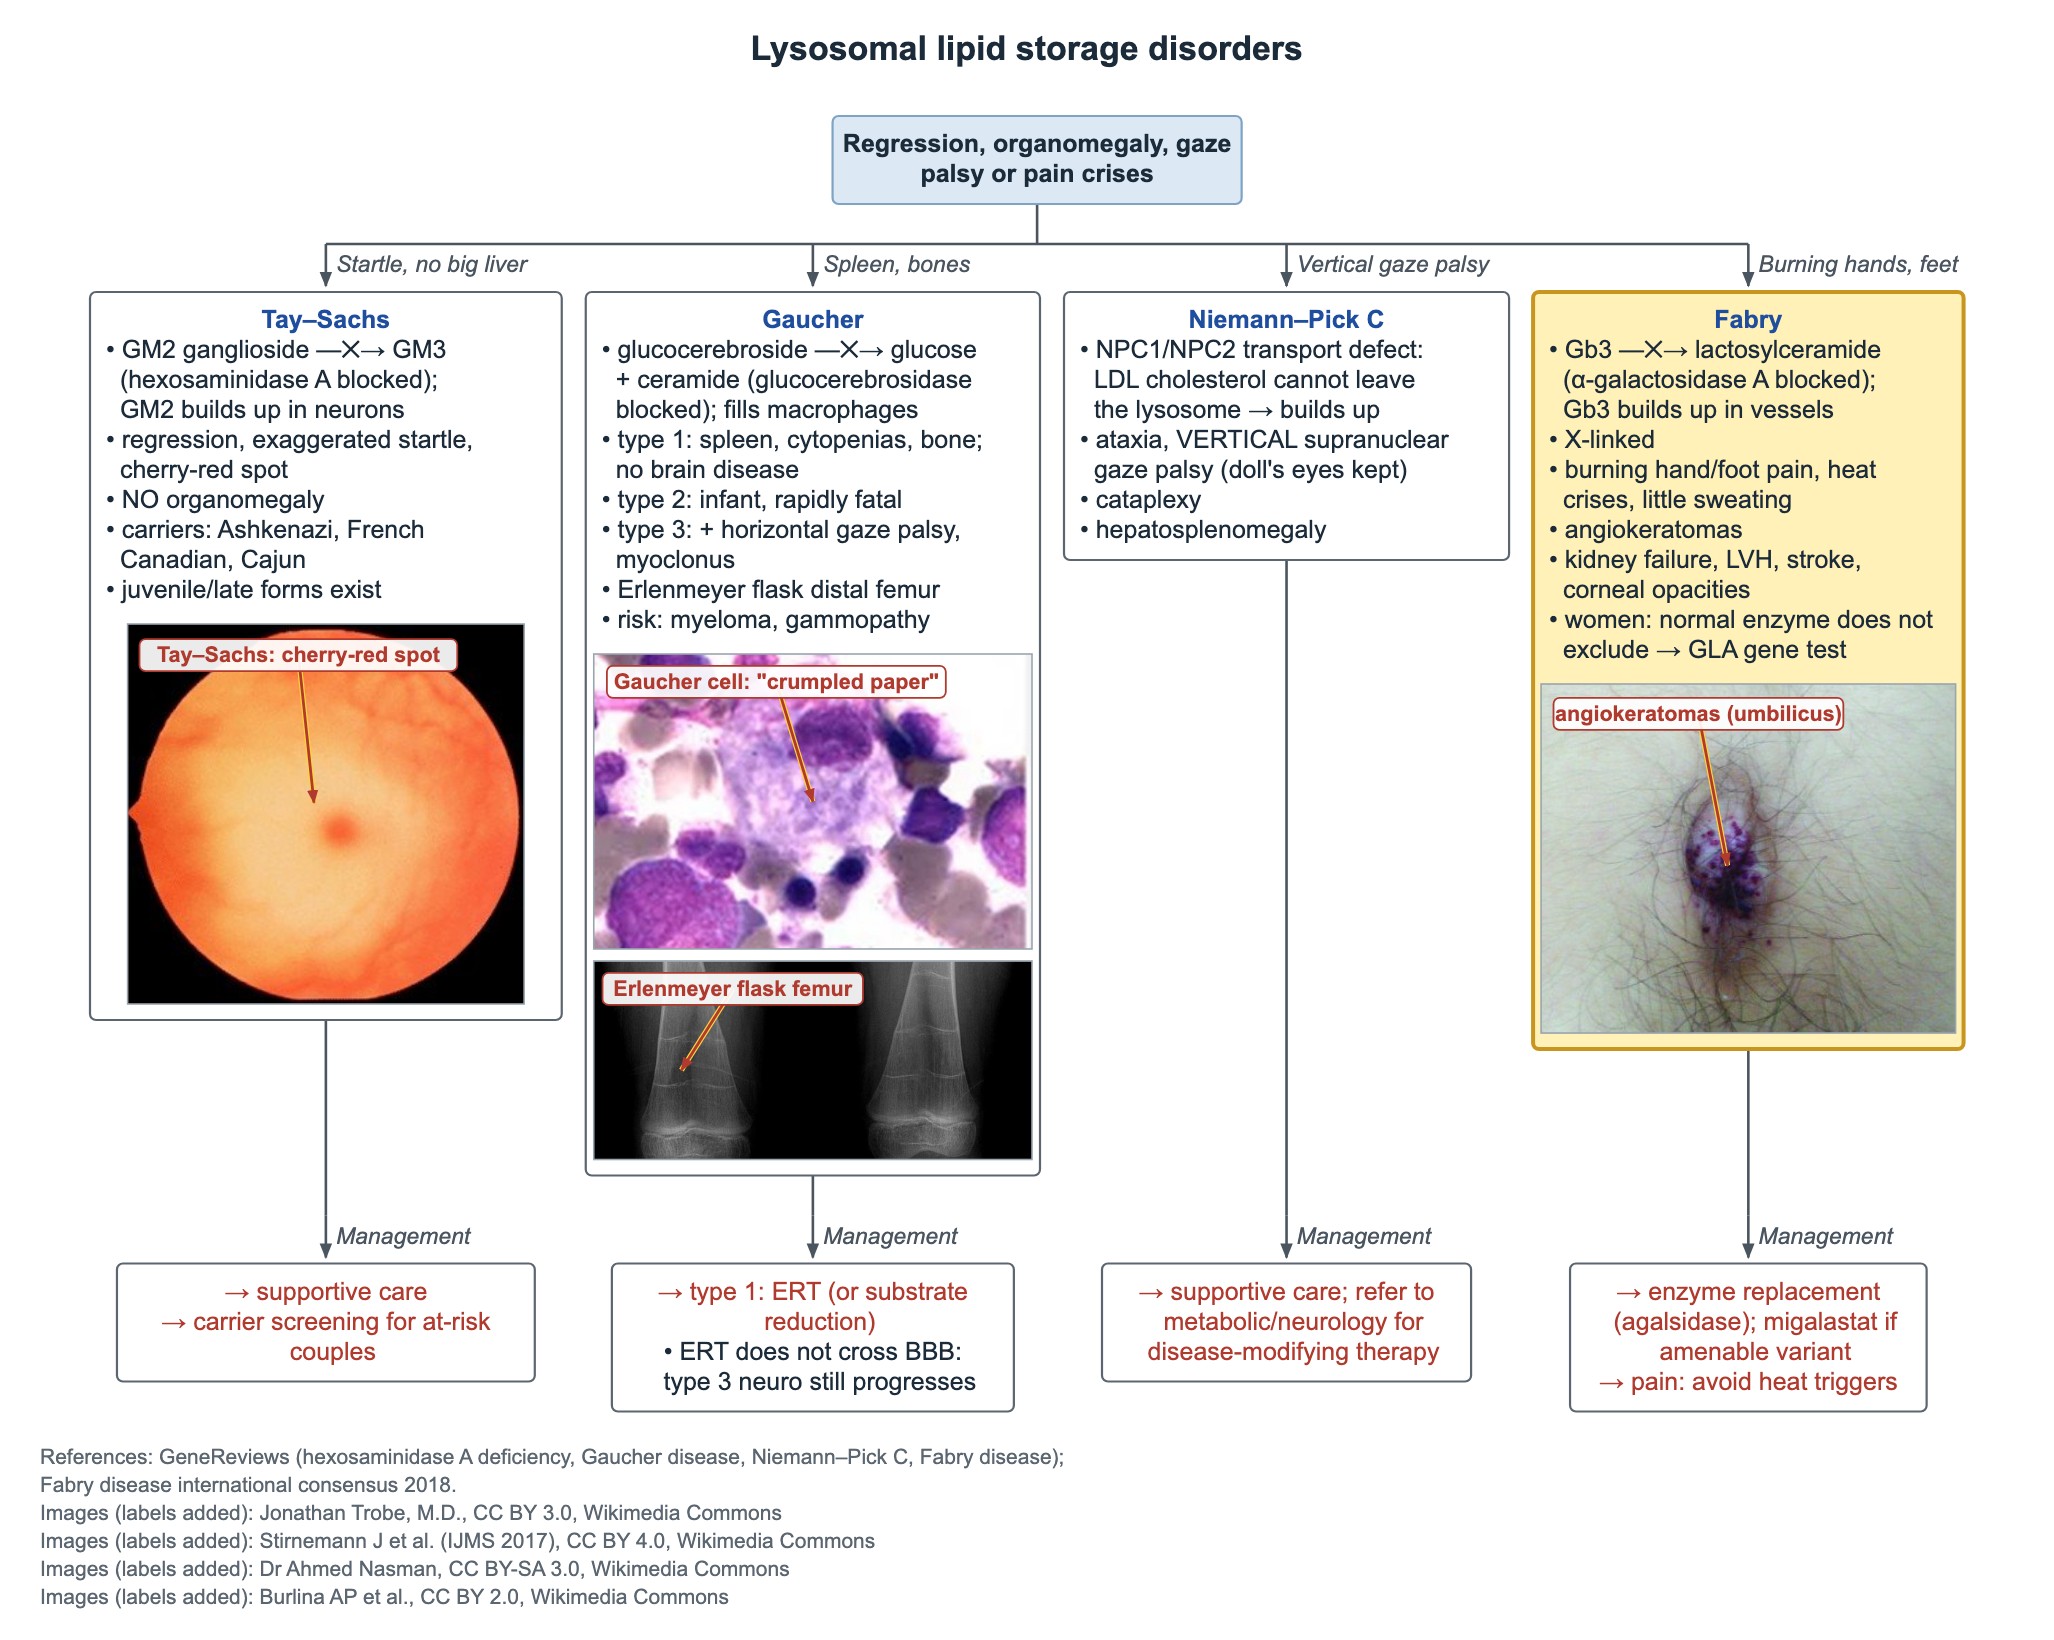
Morbus Fabry ist ein Alpha-Galaktosidase-A-Mangel (GLA) mit X-chromosomalem Erbgang. Globotriaosylceramid (Gb3) reichert sich in Blutgefäßen, Nerven, Nieren und Herz an. Jungen sind meist am stärksten betroffen, aber auch viele Frauen haben Symptome.
- Kind oder Jugendlicher mit brennenden Schmerzen in Händen und Füßen, Schmerzkrisen ausgelöst durch Hitze, Fieber oder Belastung, und wenig Schwitzen.
- Angiokeratome: kleine dunkelrote vaskuläre Hautflecken, oft um den Nabel und im Badehosenbereich.
- Hornhauttrübungen in der Spaltlampenuntersuchung.
- Spätere Organschäden: Nierenversagen, linksventrikuläre Hypertrophie und Schlaganfall.
- Frauen können eine normale Enzymaktivität haben, daher schließt ein normaler Wert Fabry nicht aus; das GLA-Gen testen.
- Behandlung: Enzymersatz (Agalsidase) oder Migalastat bei geeigneten Varianten; Hitze als Auslöser meiden.
Häufige Fragen
Was ist der Unterschied zwischen Tay-Sachs und Niemann-Pick?
Beide können einen kirschroten Fleck zeigen, aber Tay-Sachs hat keine Leber- oder Milzvergrößerung. Niemann-Pick C zeigt sich mit Ataxie, vertikaler Blicklähmung, Kataplexie und Hepatosplenomegalie.
Behandelt die Enzymersatztherapie den neurologischen Morbus Gaucher?
Nein. Das Enzym überwindet die Blut-Hirn-Schranke nicht; es behandelt Milz, Blut und Knochen, aber nicht die Hirnerkrankung bei Typ 3.
Können Frauen einen Morbus Fabry haben?
Ja. Er wird X-chromosomal vererbt, aber viele heterozygote Frauen haben Symptome. Ihre Enzymaktivität kann normal sein, daher ist ein GLA-Gentest nötig.
Dieses Thema lernen
Quellen
- GeneReviews: Morbus Gaucher
- GeneReviews: Hexosaminidase-A-Mangel
- Konsensus-Leitlinien zum klinischen Management der Niemann-Pick-Krankheit Typ C (Orphanet J Rare Dis 2018)
- Morbus Fabry neu betrachtet: Empfehlungen zu Management und Behandlung (Mol Genet Metab 2018)
Für Pedemy in eigenen Worten nach den obigen Quellen geschrieben; geprüft November 2026. Nur zur Bildung, keine medizinische Beratung; prüfen Sie Dosen und lokale Protokolle, bevor Sie Patienten behandeln. Pedemy ist unabhängig und nicht mit den genannten Organisationen verbunden oder von ihnen empfohlen.