

Wichtigster Entscheidungsbaum
Mukopolysaccharidosen
Das Wichtigste
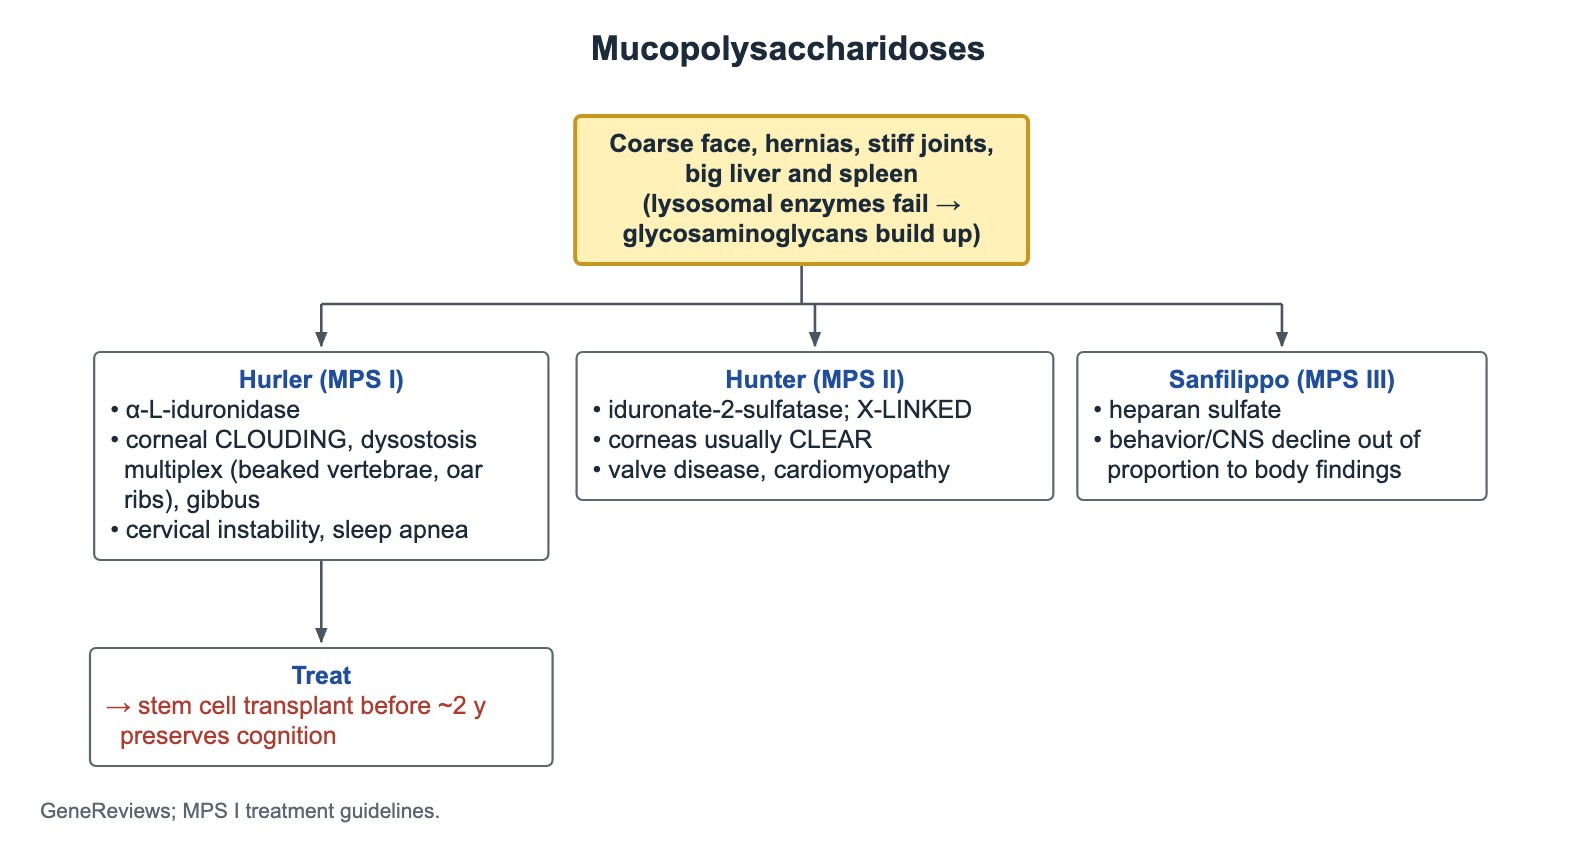
- MPS: defekte lysosomale Enzyme können Glykosaminoglykane nicht abbauen → grobes Gesicht, Hernien, steife Gelenke, große Leber und Milz.
- Hurler (MPS I): Alpha-L-Iduronidase-Mangel; Hornhauttrübung, Dysostosis multiplex und Gibbus.
- Hurler-Röntgen: schnabelförmige untere Brust- und obere Lendenwirbel, ruderförmige Rippen, projektilförmige Phalangen.
- Schwere MPS I: hämatopoetische Stammzelltransplantation, idealerweise vor etwa 2 Jahren, erhält die Kognition.
- Hunter (MPS II): Iduronat-2-Sulfatase-Mangel, X-chromosomal, Hornhaut meist klar, Klappenerkrankung.
- Sanfilippo (MPS III): Heparansulfat; Verhaltens- und Hirnabbau unverhältnismäßig zu milden körperlichen Befunden.
- Risiken bei MPS I: zervikale Instabilität mit Rückenmarkkompression und obstruktive Schlafapnoe.
Was die Mukopolysaccharidosen gemeinsam haben
Jede MPS beruht auf dem Mangel eines lysosomalen Enzyms, das Glykosaminoglykane (GAG) abbaut. GAG lagern sich in Haut, Knochen, Gelenken, Herzklappen, Atemwegen, Leber, Milz und bei manchen Typen im Gehirn ab.
- Grobe Gesichtszüge, Nabel- und Leistenhernien, steife Gelenke, Hepatosplenomegalie.
- Die meisten Typen sind autosomal-rezessiv; das Hunter-Syndrom (MPS II) ist X-chromosomal.
- Suchtest: Glykosaminoglykane im Urin; Bestätigung durch Enzymaktivität und Gentest.
Hurler-Syndrom (MPS I)
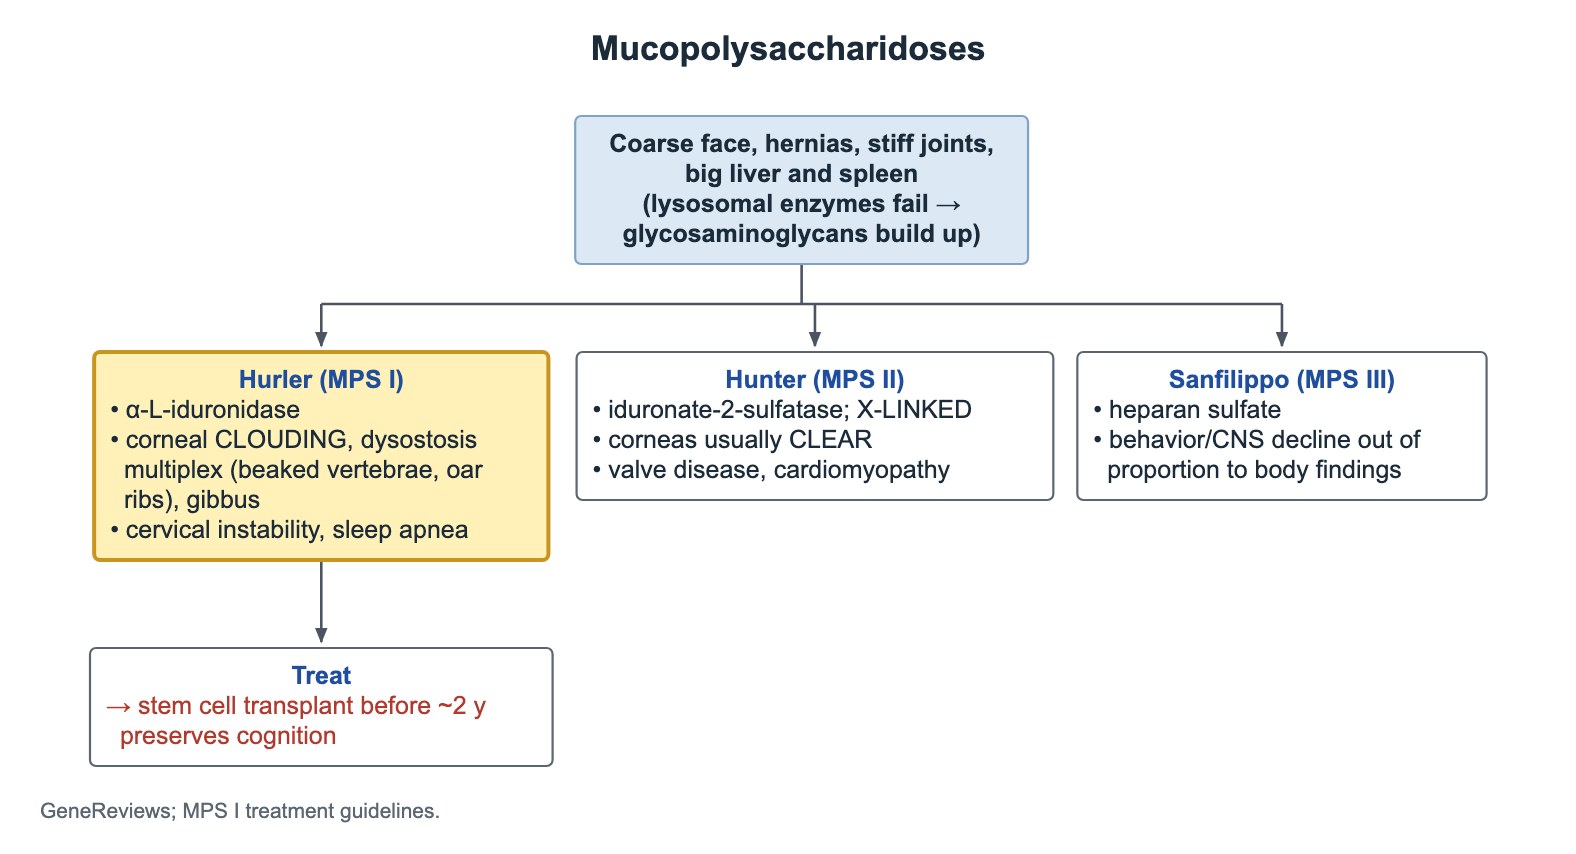
Das Hurler-Syndrom ist die schwere Form der MPS I und wird durch einen Alpha-L-Iduronidase-Mangel verursacht. Ein Kleinkind entwickelt grobe Gesichtszüge, Hernien, Hepatosplenomegalie und Hornhauttrübung; die Entwicklung verlangsamt sich und bildet sich dann zurück.
- Hornhauttrübung.
- Dysostosis multiplex im Röntgen: schnabelförmige untere Brust- und obere Lendenwirbel, ruderförmige Rippen, projektilförmige Phalangen.
- Gibbus (scharfe Abknickung der Wirbelsäule) und steife Gelenke.
- Anomalien der Halswirbelsäule, einschließlich atlantoaxialer Instabilität: Risiko einer Rückenmarkkompression, besonders während einer Narkose.
- Große Zunge, große Tonsillen und Adenoide sowie verdickte Atemwegsgewebe: obstruktive Schlafapnoe und wiederkehrende Beschwerden der oberen Atemwege.
- Herzklappenerkrankungen und Hörverlust sind ebenfalls häufig.
Behandlung der schweren MPS I
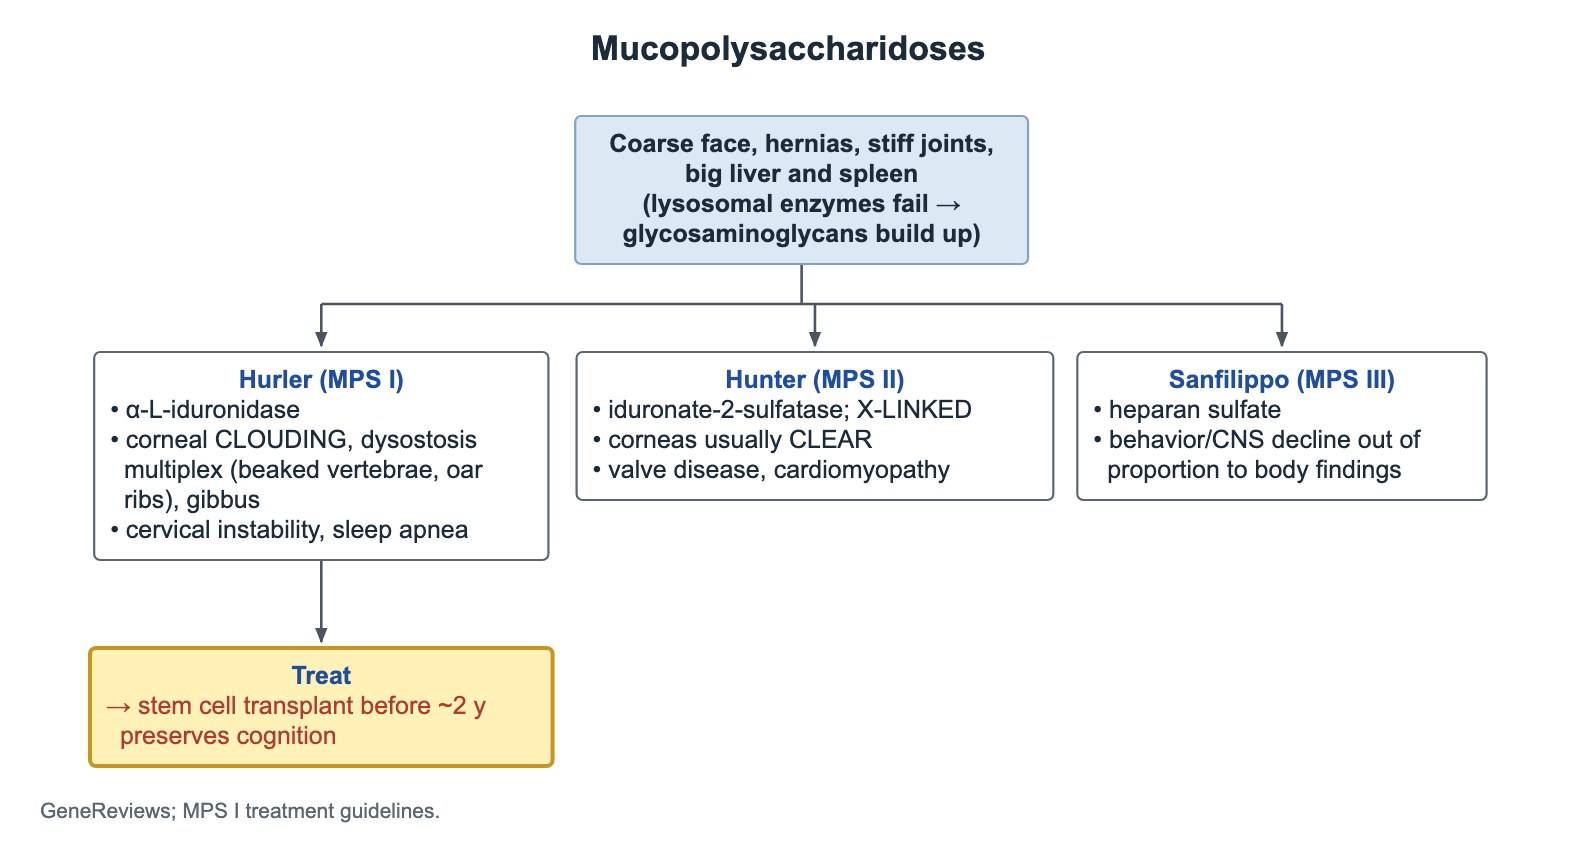
- Die hämatopoetische Stammzelltransplantation erhält die Kognition, wenn sie früh erfolgt, idealerweise vor etwa 2 Jahren.
- Die Enzymersatztherapie (Laronidase) behandelt die körperlichen Befunde, überwindet aber die Blut-Hirn-Schranke nicht; sie wird oft rund um die Transplantation und bei attenuierter MPS I eingesetzt.
- MPS I steht auf dem US-Neugeborenenscreening-Panel, was eine Transplantation vor Eintritt von Schäden ermöglicht.
Hunter-Syndrom (MPS II)
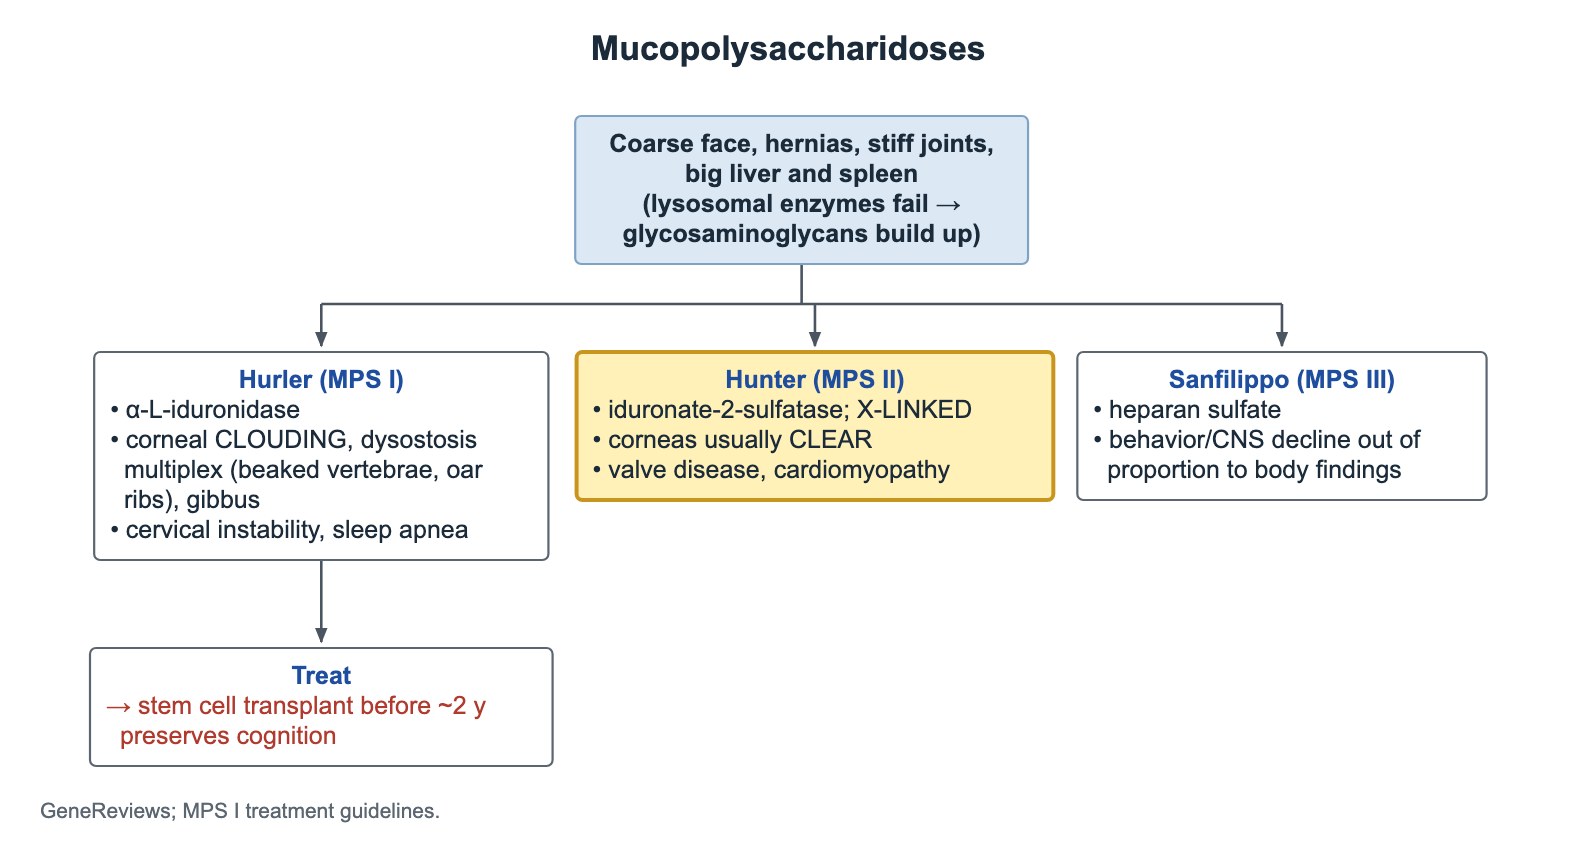
- Iduronat-2-Sulfatase-Mangel, X-chromosomal, daher sind Jungen betroffen.
- Ein MPS-Bild mit klarer Hornhaut: Hornhauttrübung ist typisch für Hurler und fehlt bei Hunter meist.
- Herz: verdickte, insuffiziente Mitral- und Aortenklappen sowie Myokardhypertrophie.
- Für die körperliche Erkrankung steht eine Enzymersatztherapie zur Verfügung.
Sanfilippo-Syndrom (MPS III)
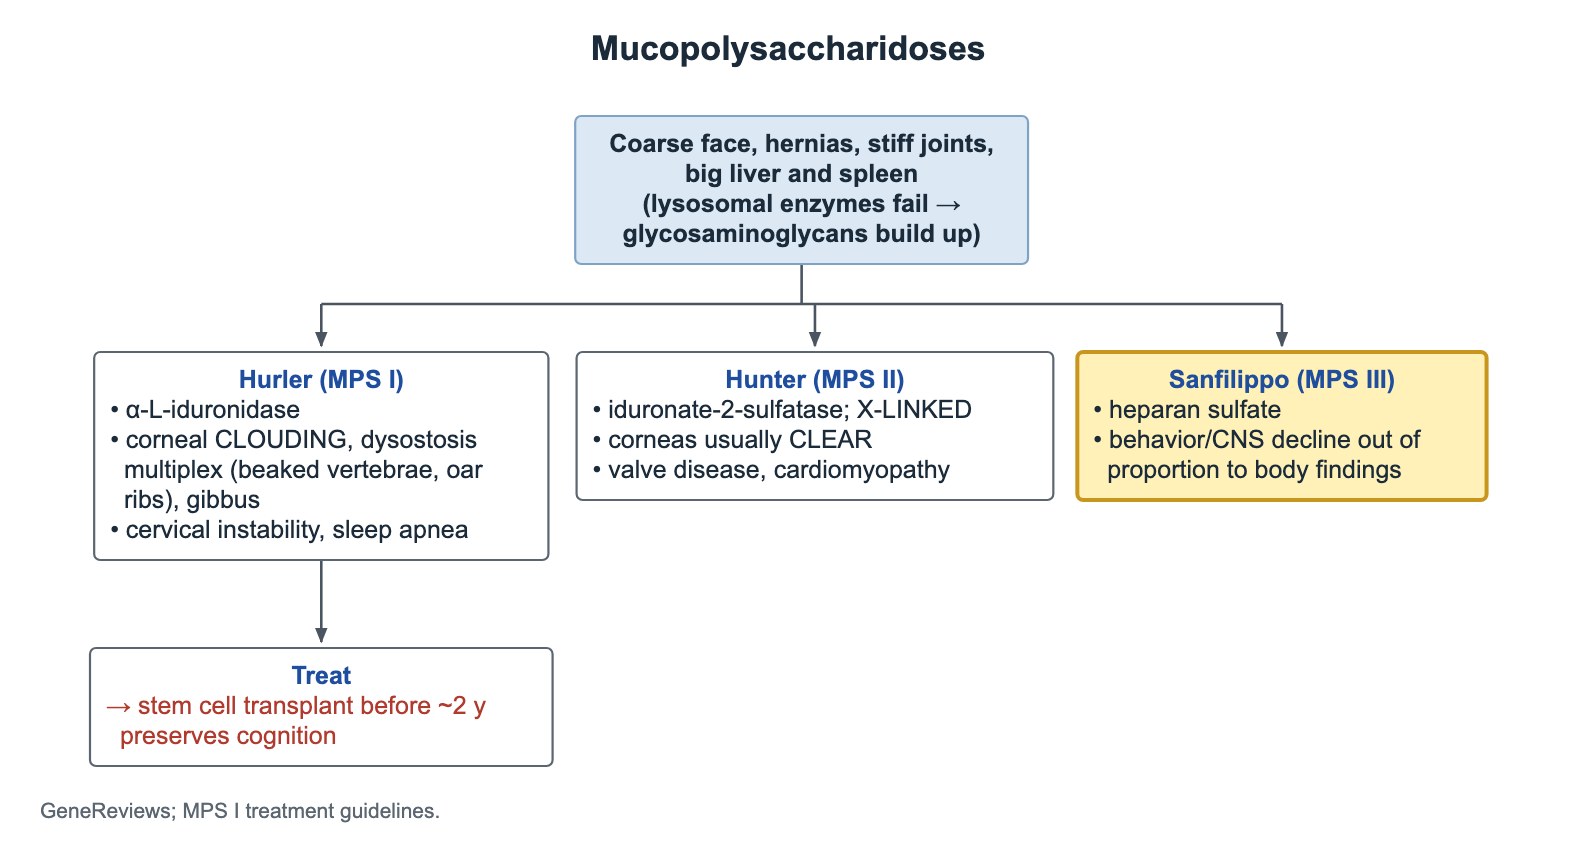
- Gestörter Abbau von Heparansulfat.
- Abbau von Gehirnfunktion und Verhalten (Hyperaktivität, Schlafstörungen, Sprachverlust) unverhältnismäßig zu milden körperlichen Befunden.
- Die körperlichen Merkmale sind diskret, daher wird die Diagnose oft verzögert gestellt.
Häufige Fragen
Wie unterscheidet man das Hurler- vom Hunter-Syndrom?
Hurler (MPS I) ist autosomal-rezessiv und hat eine getrübte Hornhaut. Hunter (MPS II) ist X-chromosomal, betrifft Jungen und hat meist eine klare Hornhaut.
Welche Behandlung erhält die Kognition beim Hurler-Syndrom?
Die hämatopoetische Stammzelltransplantation, idealerweise vor etwa 2 Jahren. Ein Enzymersatz allein erreicht das Gehirn nicht.
Dieses Thema lernen
Quellen
- Mukopolysaccharidose I: Leitlinien zu Management und Therapie (Pediatrics 2009)
- Leitlinien zur HSZT- und EET-Behandlung der MPS I (Orphanet J Rare Dis 2011)
- GeneReviews: Mukopolysaccharidose Typ I
- HRSA: Recommended Uniform Screening Panel
Für Pedemy in eigenen Worten nach den obigen Quellen geschrieben; geprüft November 2026. Nur zur Bildung, keine medizinische Beratung; prüfen Sie Dosen und lokale Protokolle, bevor Sie Patienten behandeln. Pedemy ist unabhängig und nicht mit den genannten Organisationen verbunden oder von ihnen empfohlen.