

Wichtigster Entscheidungsbaum
Hautbefund: neurokutane Syndrome
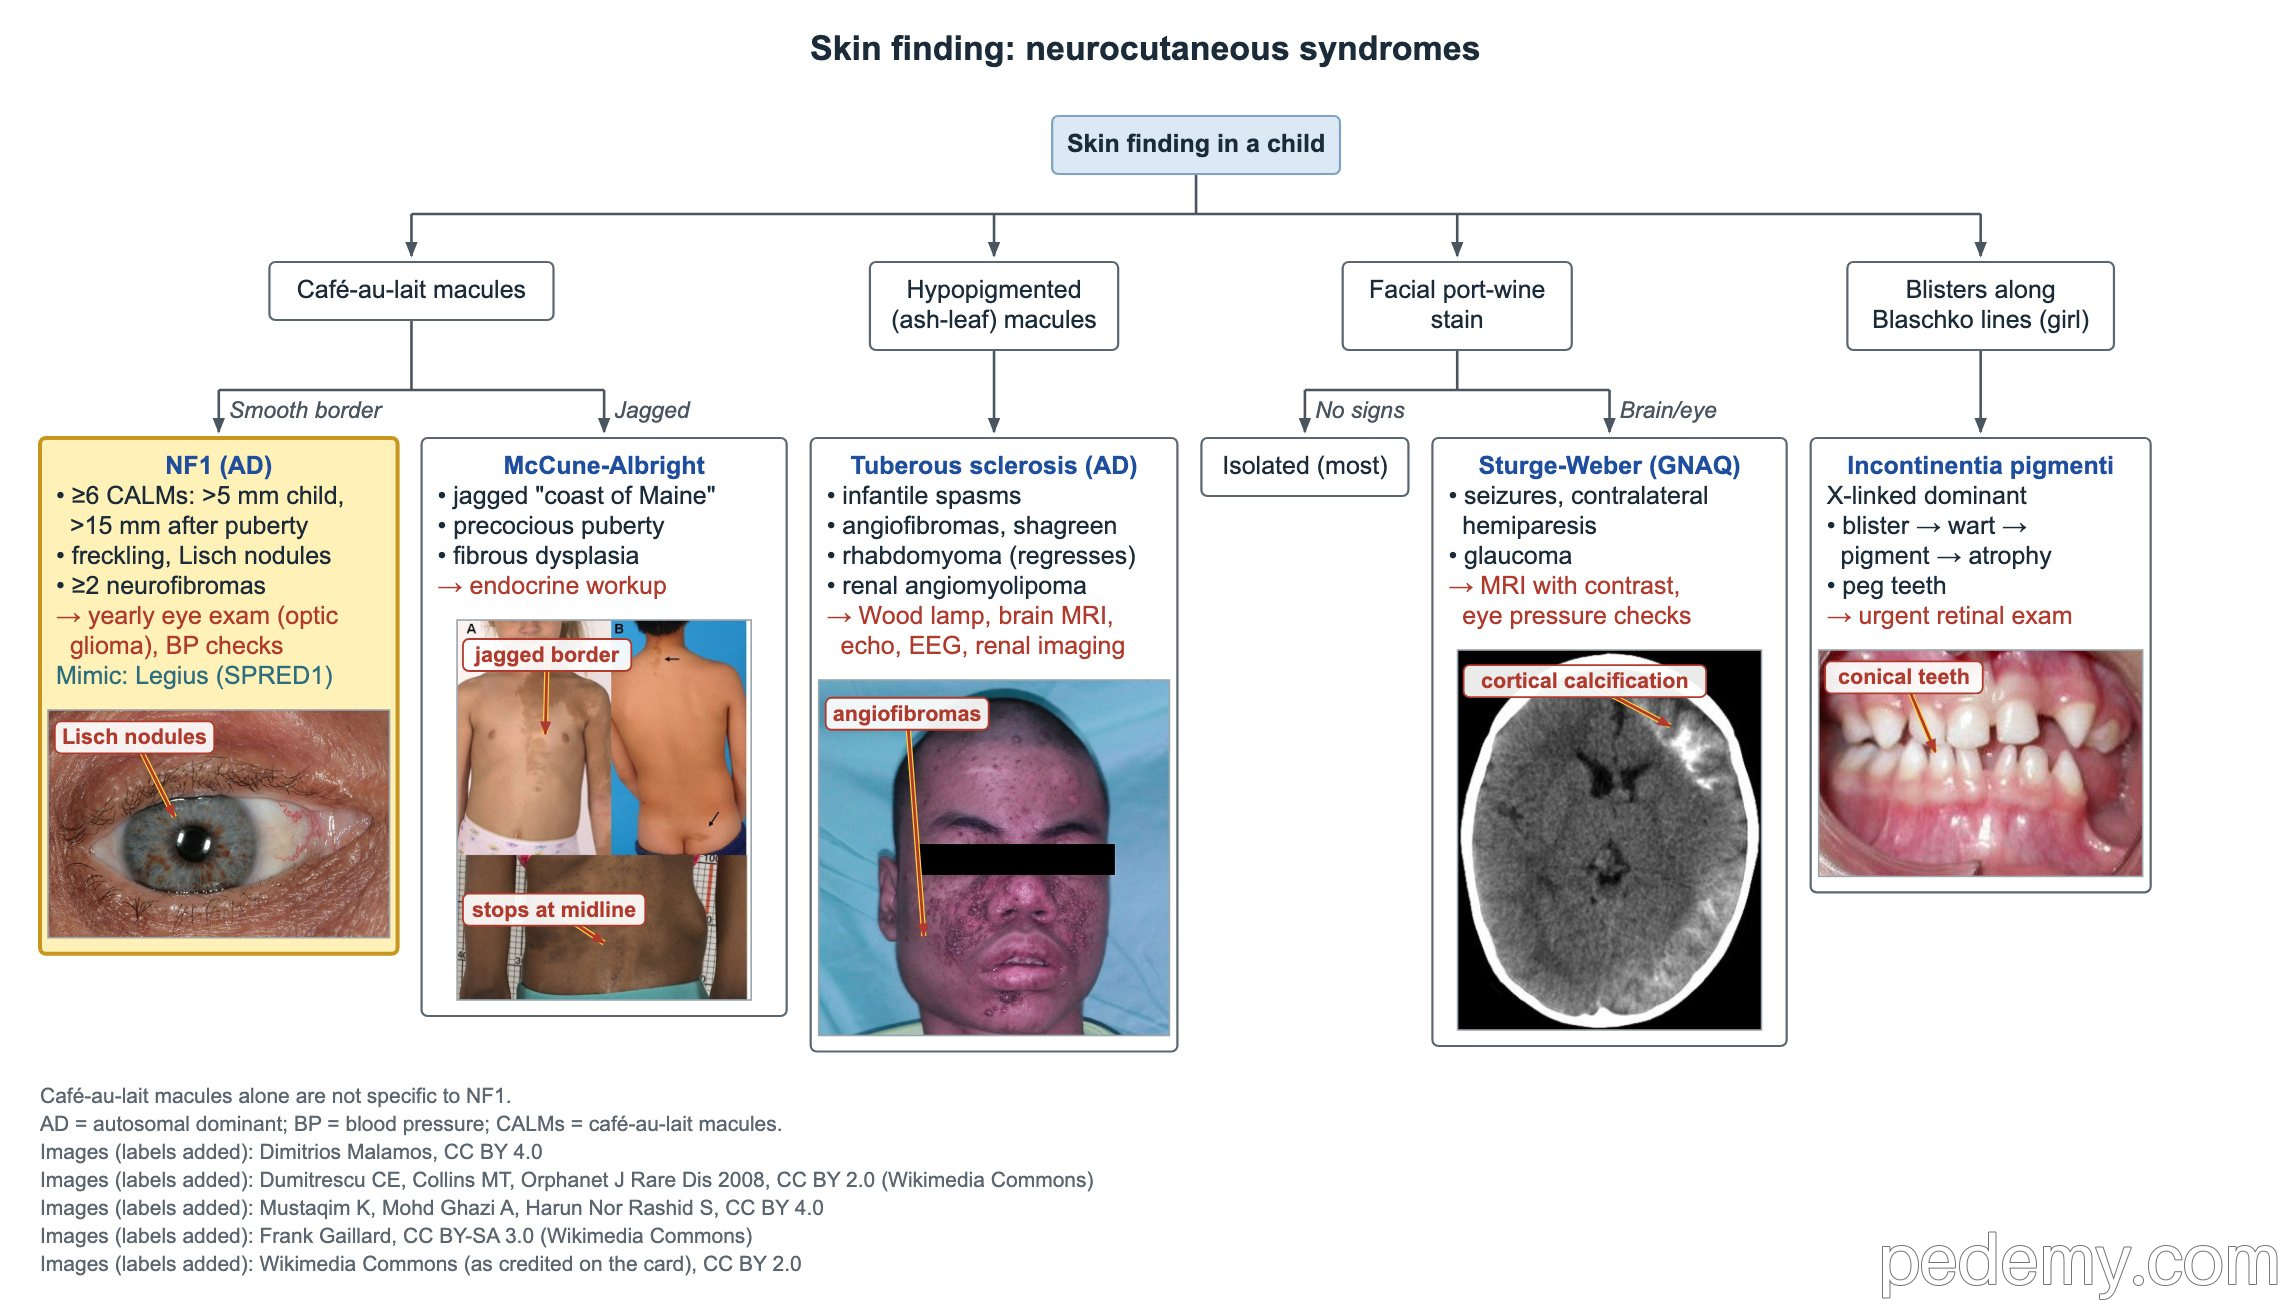
Das Wichtigste
- NF1-Kriterium Café-au-lait: 6 oder mehr Flecken, >5 mm vor der Pubertät oder >15 mm nach der Pubertät.
- NF1 erfordert 2 Kriterien ohne Familienanamnese oder 1, wenn ein Elternteil NF1 hat; autosomal-dominant, Gen NF1 auf 17q11.2.
- Kinder mit NF1: Blutdruck bei jedem Besuch; Augenuntersuchungen jährlich bis etwa zum Alter von 8 Jahren, dann alle 2 Jahre.
- BNS-Anfälle (infantile Spasmen) + eschenlaubförmige Flecken → tuberöse-Sklerose-Komplex: Wood-Lampe, MRT des Gehirns, Echokardiografie, EEG und Nierenbildgebung.
- Sturge-Weber: Naevus flammeus im Gesicht + ipsilaterale leptomeningeale Gefäßfehlbildung (somatisches GNAQ); Glaukom, Krampfanfälle, kontralaterale Hemiparese.
- Incontinentia pigmenti ist X-chromosomal-dominant: Blasen → verruköse Läsionen → Pigment → Atrophie; dringende Netzhautuntersuchung.
- WAGR (Deletion 11p13, WT1 + PAX6): Nierensonografie alle 3 Monate bis zum Alter von 7 Jahren, um einen Wilms-Tumor früh zu erkennen.
Neurofibromatose Typ 1: Diagnose
Der Baum ordnet ein Kind nach dem Hautbefund. Glatt begrenzte Café-au-lait-Flecken sprechen für NF1; Café-au-lait-Flecken allein sind jedoch nicht spezifisch für NF1.
NF1 ist autosomal-dominant; etwa die Hälfte der Fälle entsteht de novo. Das NF1-Gen auf 17q11.2 kodiert Neurofibromin, einen Tumorsuppressor, der RAS abschaltet (ein RAS-GAP).
- 6 oder mehr Café-au-lait-Flecken: >5 mm vor der Pubertät, >15 mm nach der Pubertät.
- Sommersprossenartige Pigmentierung in Axilla oder Leiste (Crowe-Zeichen).
- 2 oder mehr Neurofibrome beliebigen Typs oder 1 plexiformes Neurofibrom.
- Optikusgliom.
- 2 oder mehr Lisch-Knötchen (Iris-Hamartome) oder 2 oder mehr Aderhautauffälligkeiten.
- Eine charakteristische Knochenläsion: Keilbeindysplasie, anterolaterale Tibiaverbiegung oder Pseudarthrose eines Röhrenknochens.
- Eine pathogene NF1-Variante mit 50% Allelfraktion in normalem Gewebe.
| Situation | Erforderliche Kriterien |
|---|---|
| Kein Elternteil mit NF1 | 2 oder mehr der aufgeführten Merkmale |
| Elternteil erfüllt NF1-Kriterien | 1 oder mehr der aufgeführten Merkmale |
| Nur Café-au-lait-Flecken und Sommersprossen | An Legius-Syndrom (SPRED1) denken; ein Gentest unterscheidet beide |
NF1: Komplikationen und Verlaufskontrollen
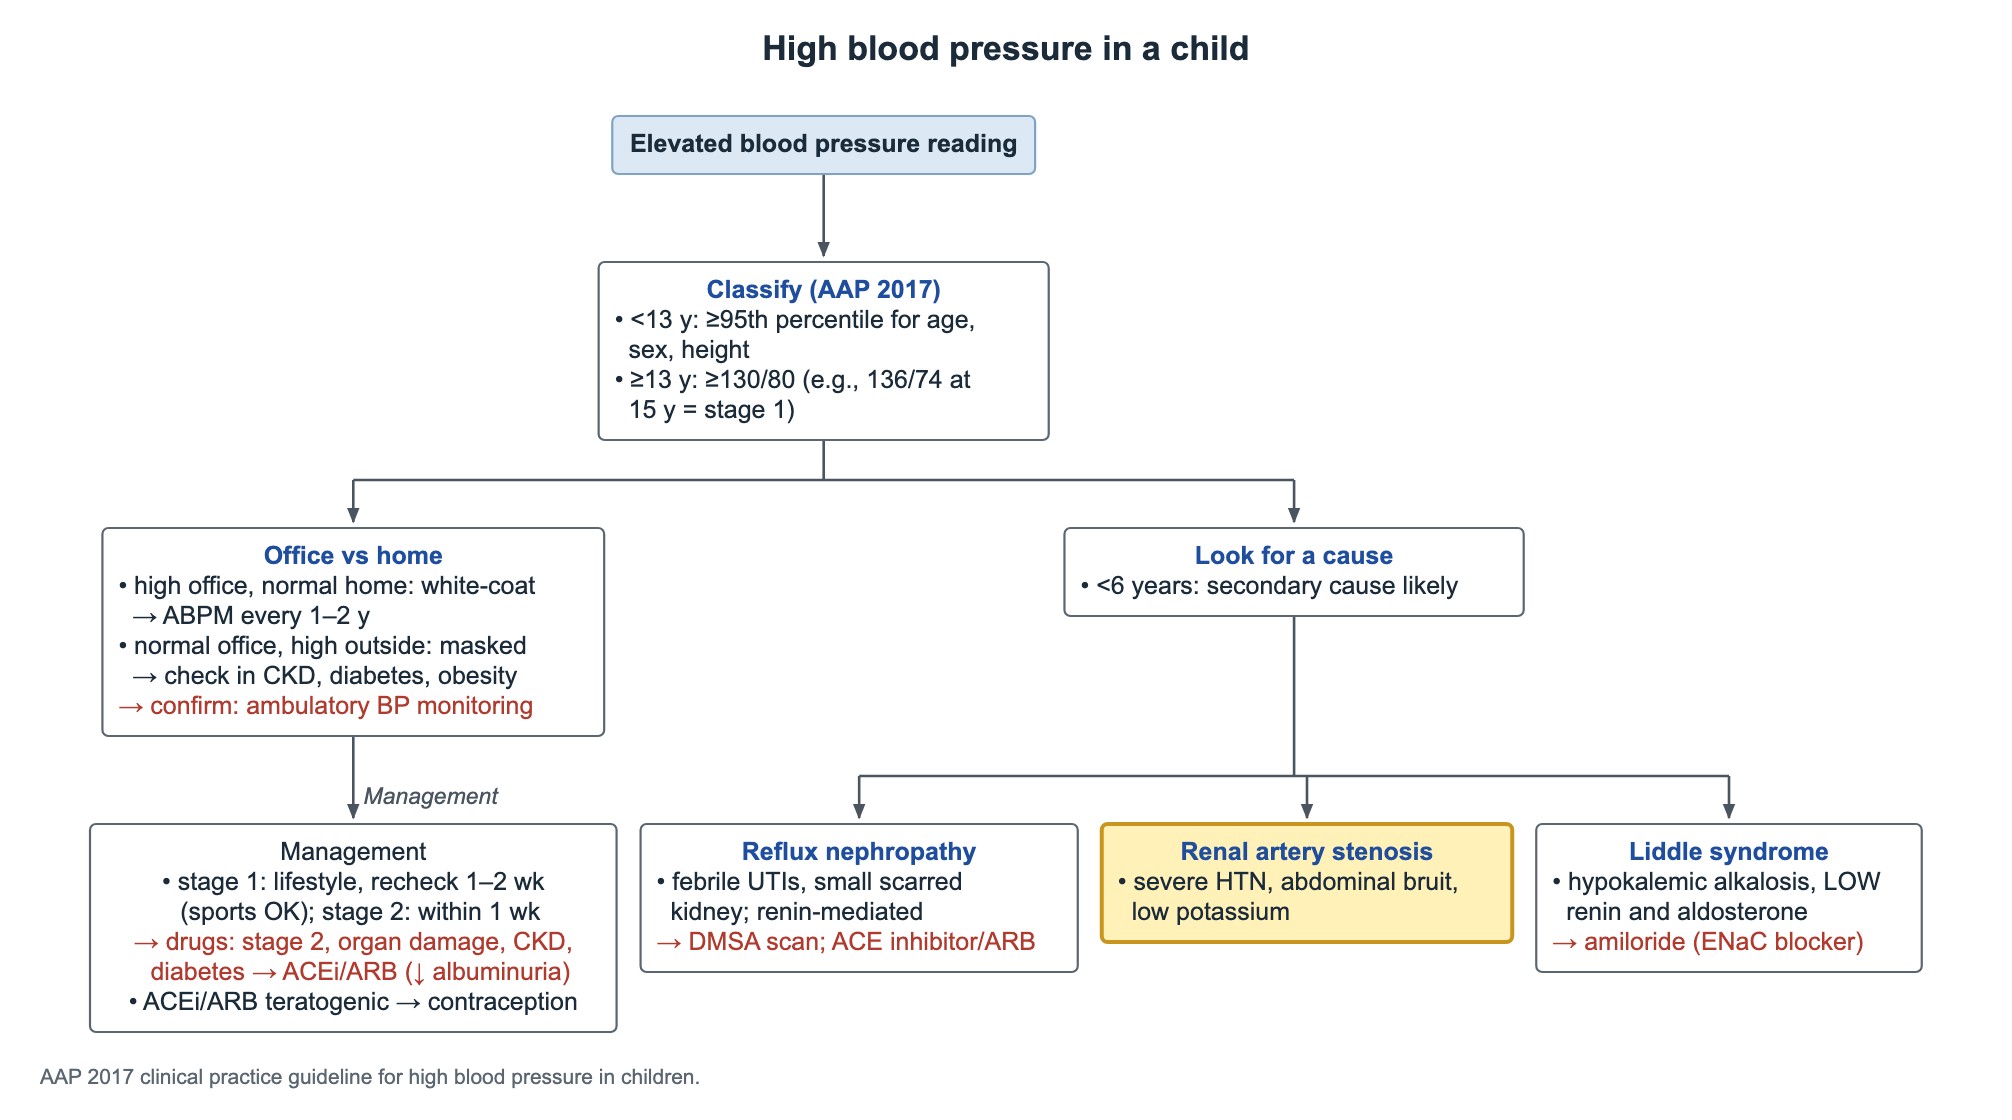
Den Blutdruck bei jedem Besuch messen. Bei NF1 spricht ein hoher Wert mit abdominellem Strömungsgeräusch für eine Nierenarterienstenose; bei Kopfschmerzen, Schwitzen oder Herzklopfen an ein Phäochromozytom denken und freie Plasmametanephrine bestimmen. Bei normalem Blutdruck nicht auf Phäochromozytom screenen.
- Augen: augenärztliche Untersuchung jährlich bis etwa zum Alter von 8 Jahren, dann alle 2 Jahre, um ein Optikusgliom zu erkennen.
- Ein Chiasmagliom kann eine zentrale Pubertas praecox verursachen: Wachstum und Pubertät bei jedem Besuch dokumentieren.
- Die MRT zeigt oft T2-hyperintense Herde (fokale Signalanomalien, früher UBOs genannt); ohne Symptome ist keine Routine-MRT nötig.
- Lernstörungen und ADHS sind die häufigsten neurologischen Entwicklungsprobleme; Skoliose ist die häufigste Skelettkomplikation.
- Plexiforme Neurofibrome können in maligne periphere Nervenscheidentumoren übergehen: neue Schmerzen oder schnelles Wachstum erfordern eine dringende Bildgebung.
- Frauen mit NF1 haben ein höheres Brustkrebsrisiko: jährliches Brustscreening ab dem Alter von 30 Jahren.
Tuberöse-Sklerose-Komplex
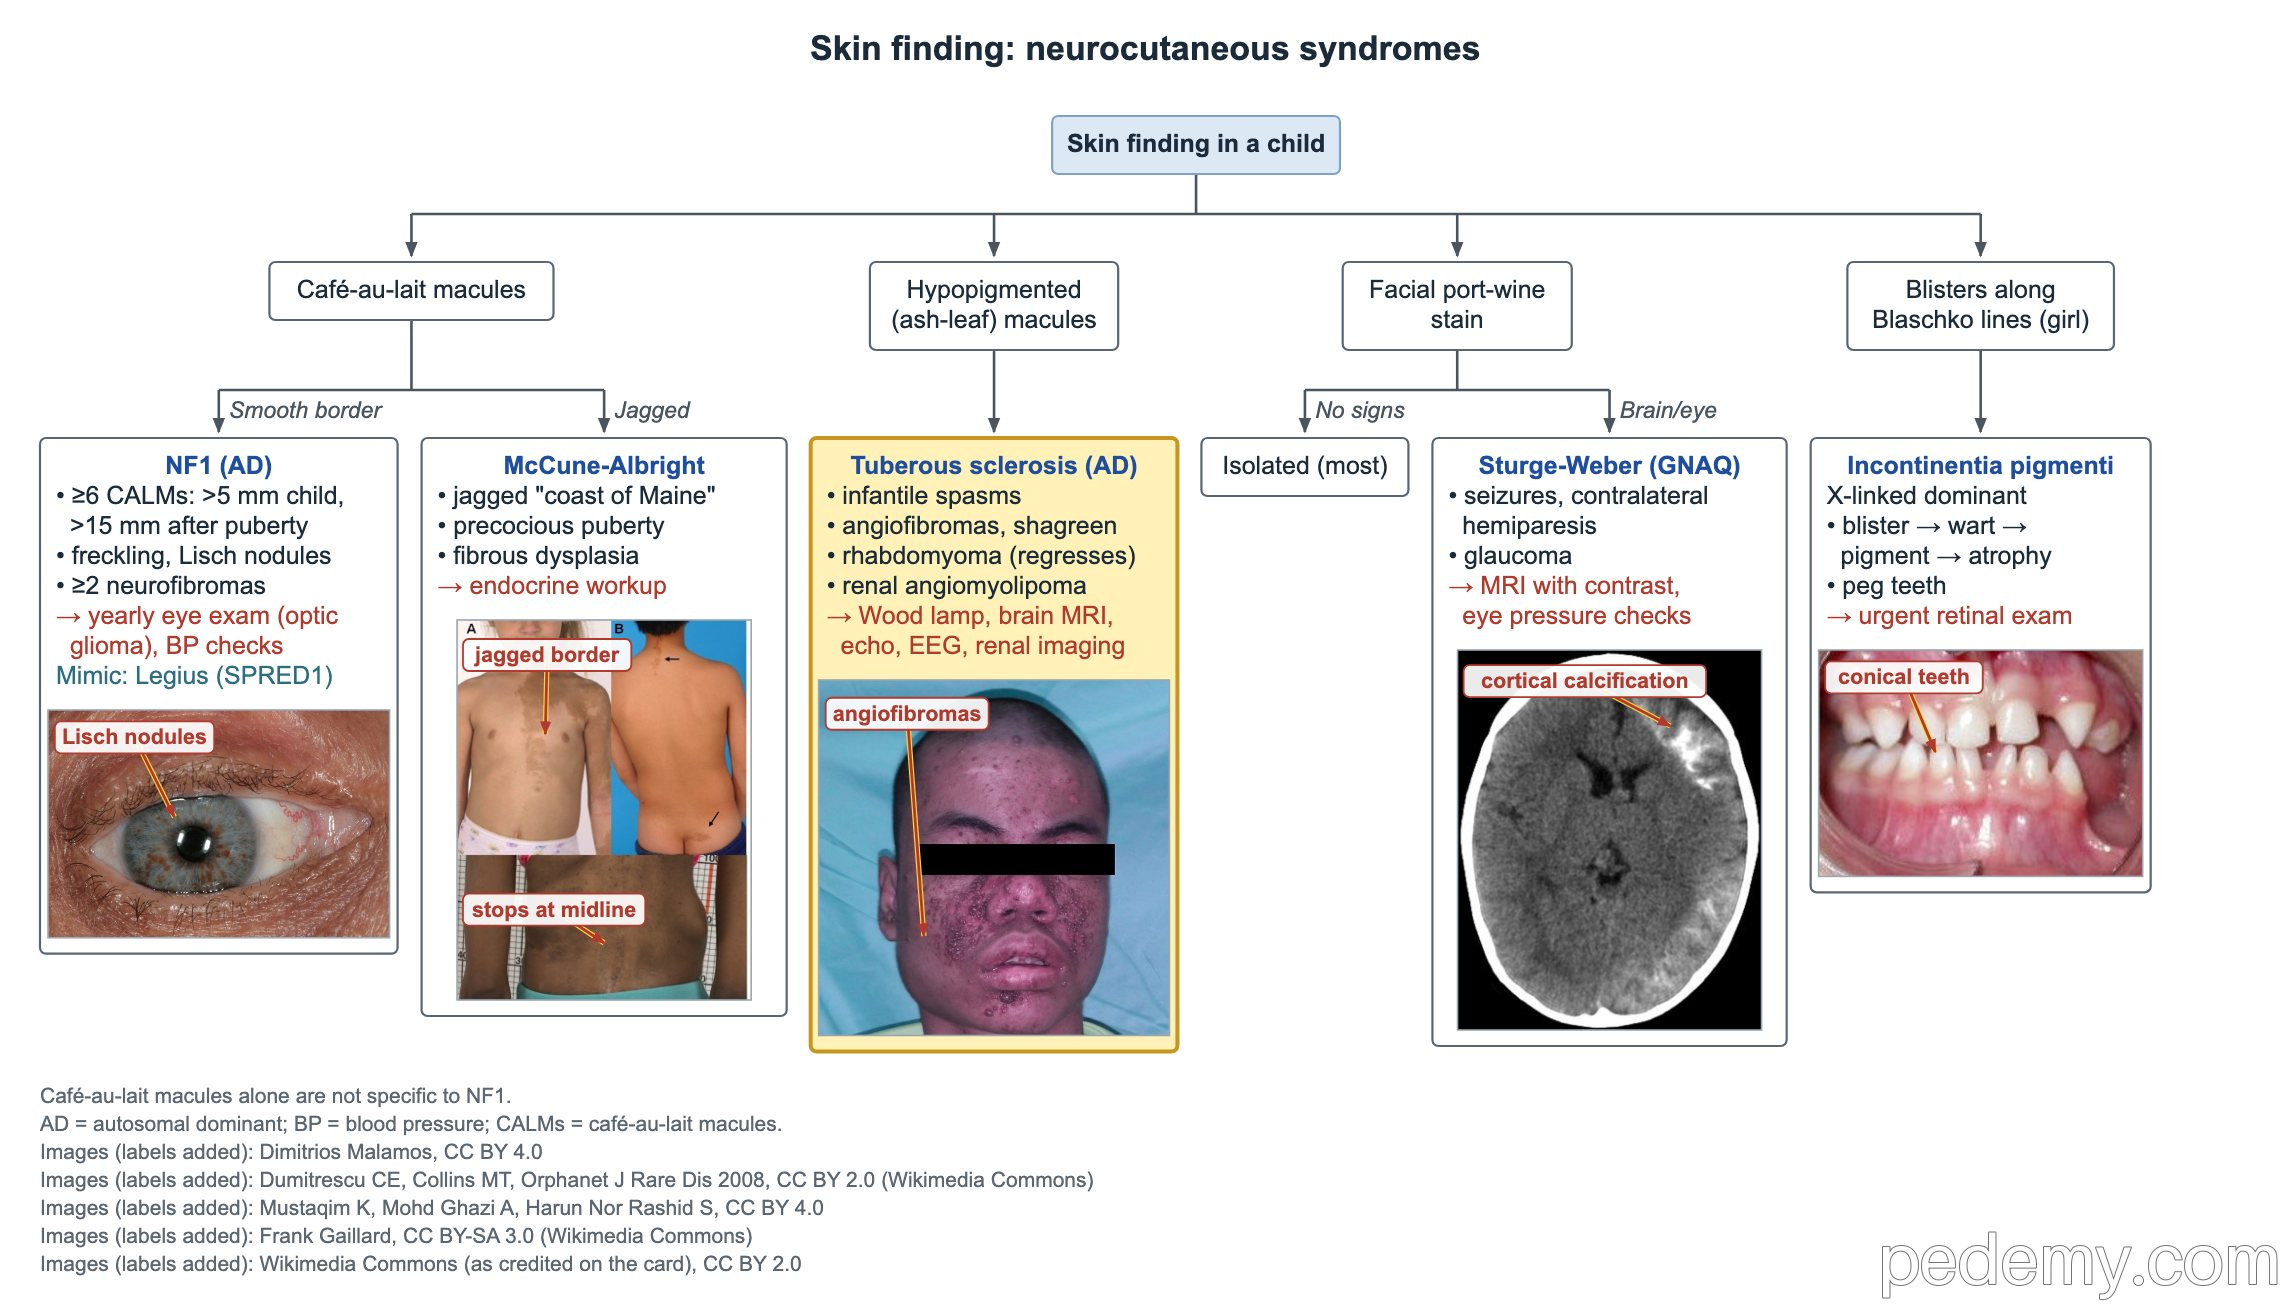
BNS-Anfälle mit hypopigmentierten (eschenlaubförmigen) Flecken sollten eine Abklärung auf TSC auslösen. Eine Wood-Lampe hilft, blasse Flecken auf heller Haut zu finden.
TSC ist autosomal-dominant, mit vielen De-novo-Fällen. TSC1 kodiert Hamartin und TSC2 Tuberin; beide hemmen den mTOR-Signalweg.
- Haut: eschenlaubförmige Flecken, faziale Angiofibrome, Chagrinlederfleck (Bindegewebsplaque, oft am unteren Rücken), unguale Fibrome.
- Gehirn: kortikale Tubera, subependymale Knötchen und subependymales Riesenzellastrozytom (SEGA) nahe dem Foramen Monroi, das einen Hydrozephalus verursachen kann.
- Herz: kardiale Rhabdomyome, oft schon pränatal entdeckt; sie bilden sich meist in den ersten Jahren zurück, können aber Ausflussobstruktion und Arrhythmien verursachen.
- Niere: Angiomyolipome sind der typische Nierentumor; auch Zysten kommen vor.
- Abklärung: MRT des Gehirns, EEG, Echokardiografie und EKG, Nierenbildgebung, Augen- und Hautuntersuchung; Bildgebung von Gehirn und Nieren alle 1–3 Jahre wiederholen.
- Vigabatrin ist Mittel der ersten Wahl bei BNS-Anfällen bei TSC; mTOR-Inhibitoren behandeln SEGA und Angiomyolipome.
Sturge-Weber-Syndrom und Naevus flammeus
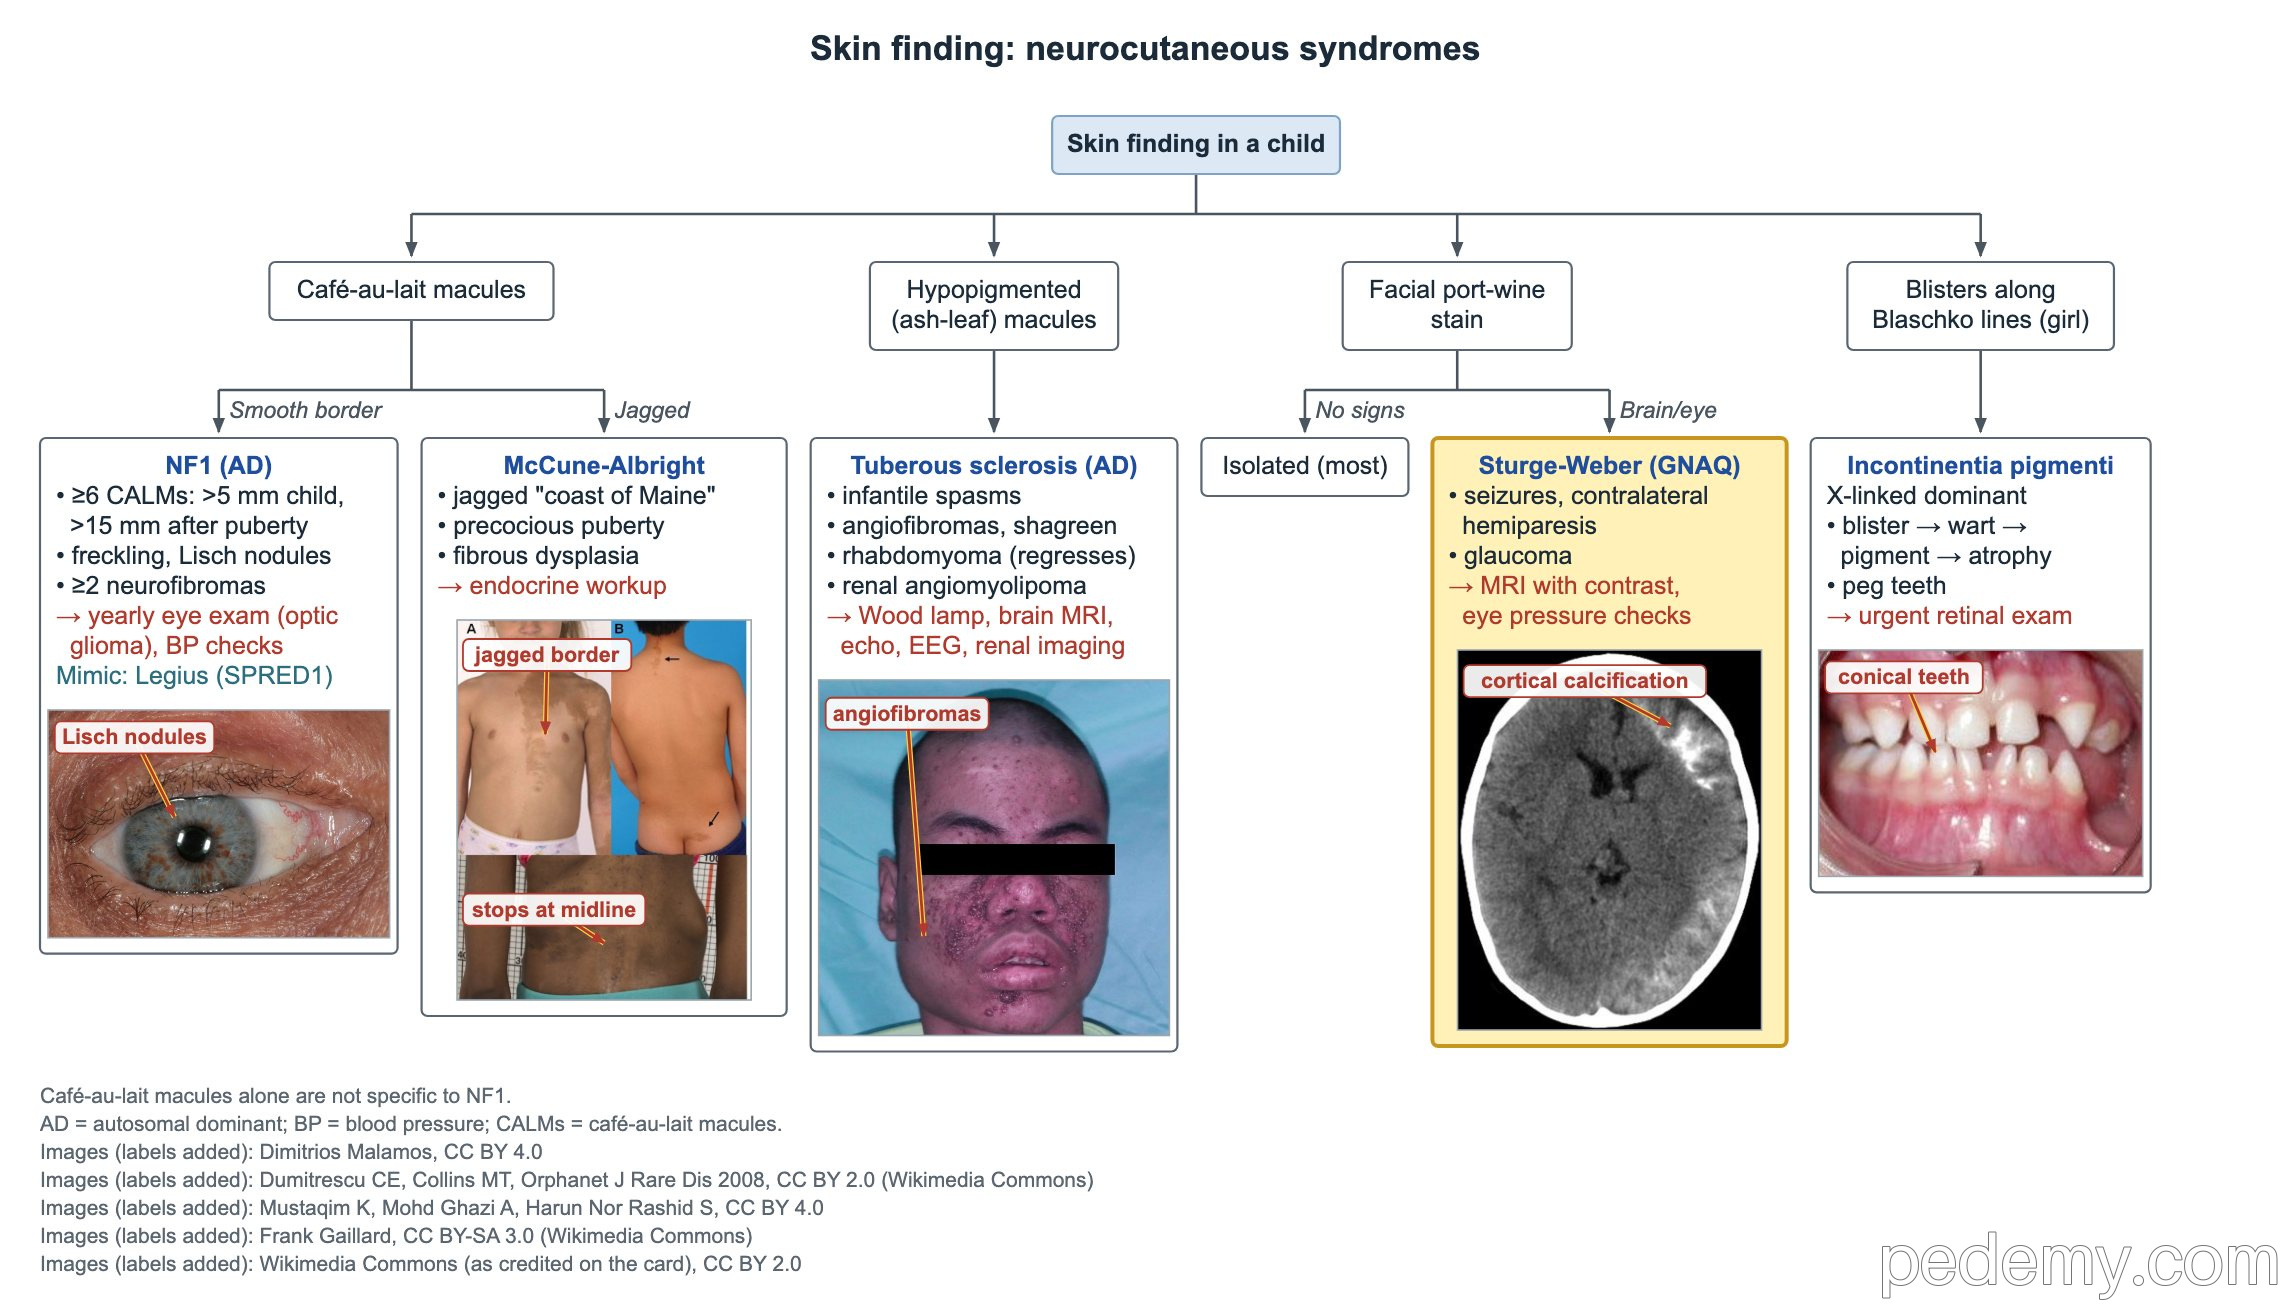
Das Sturge-Weber-Syndrom ist ein Naevus flammeus im Gesicht mit ipsilateraler leptomeningealer Gefäßfehlbildung, oft mit Augenbeteiligung. Ursache ist eine somatische (nicht vererbte) GNAQ-Variante.
Die meisten Naevi flammei im Gesicht sind isoliert und kein Sturge-Weber-Syndrom. Das Risiko ist am höchsten, wenn der Fleck Stirn oder Oberlid bedeckt.
- Gehirn: Krampfanfälle, Entwicklungsverzögerung und Hemiparese auf der dem Fleck gegenüberliegenden Seite.
- Bildgebung: die MRT mit Kontrastmittel zeigt die leptomeningeale Fehlbildung; die CT kann schienenartige (tram-track) Verkalkungen der Gyri zeigen.
- Auge: das Glaukom ist die wichtige Komplikation; den Augendruck regelmäßig kontrollieren.
Incontinentia pigmenti und McCune-Albright-Syndrom
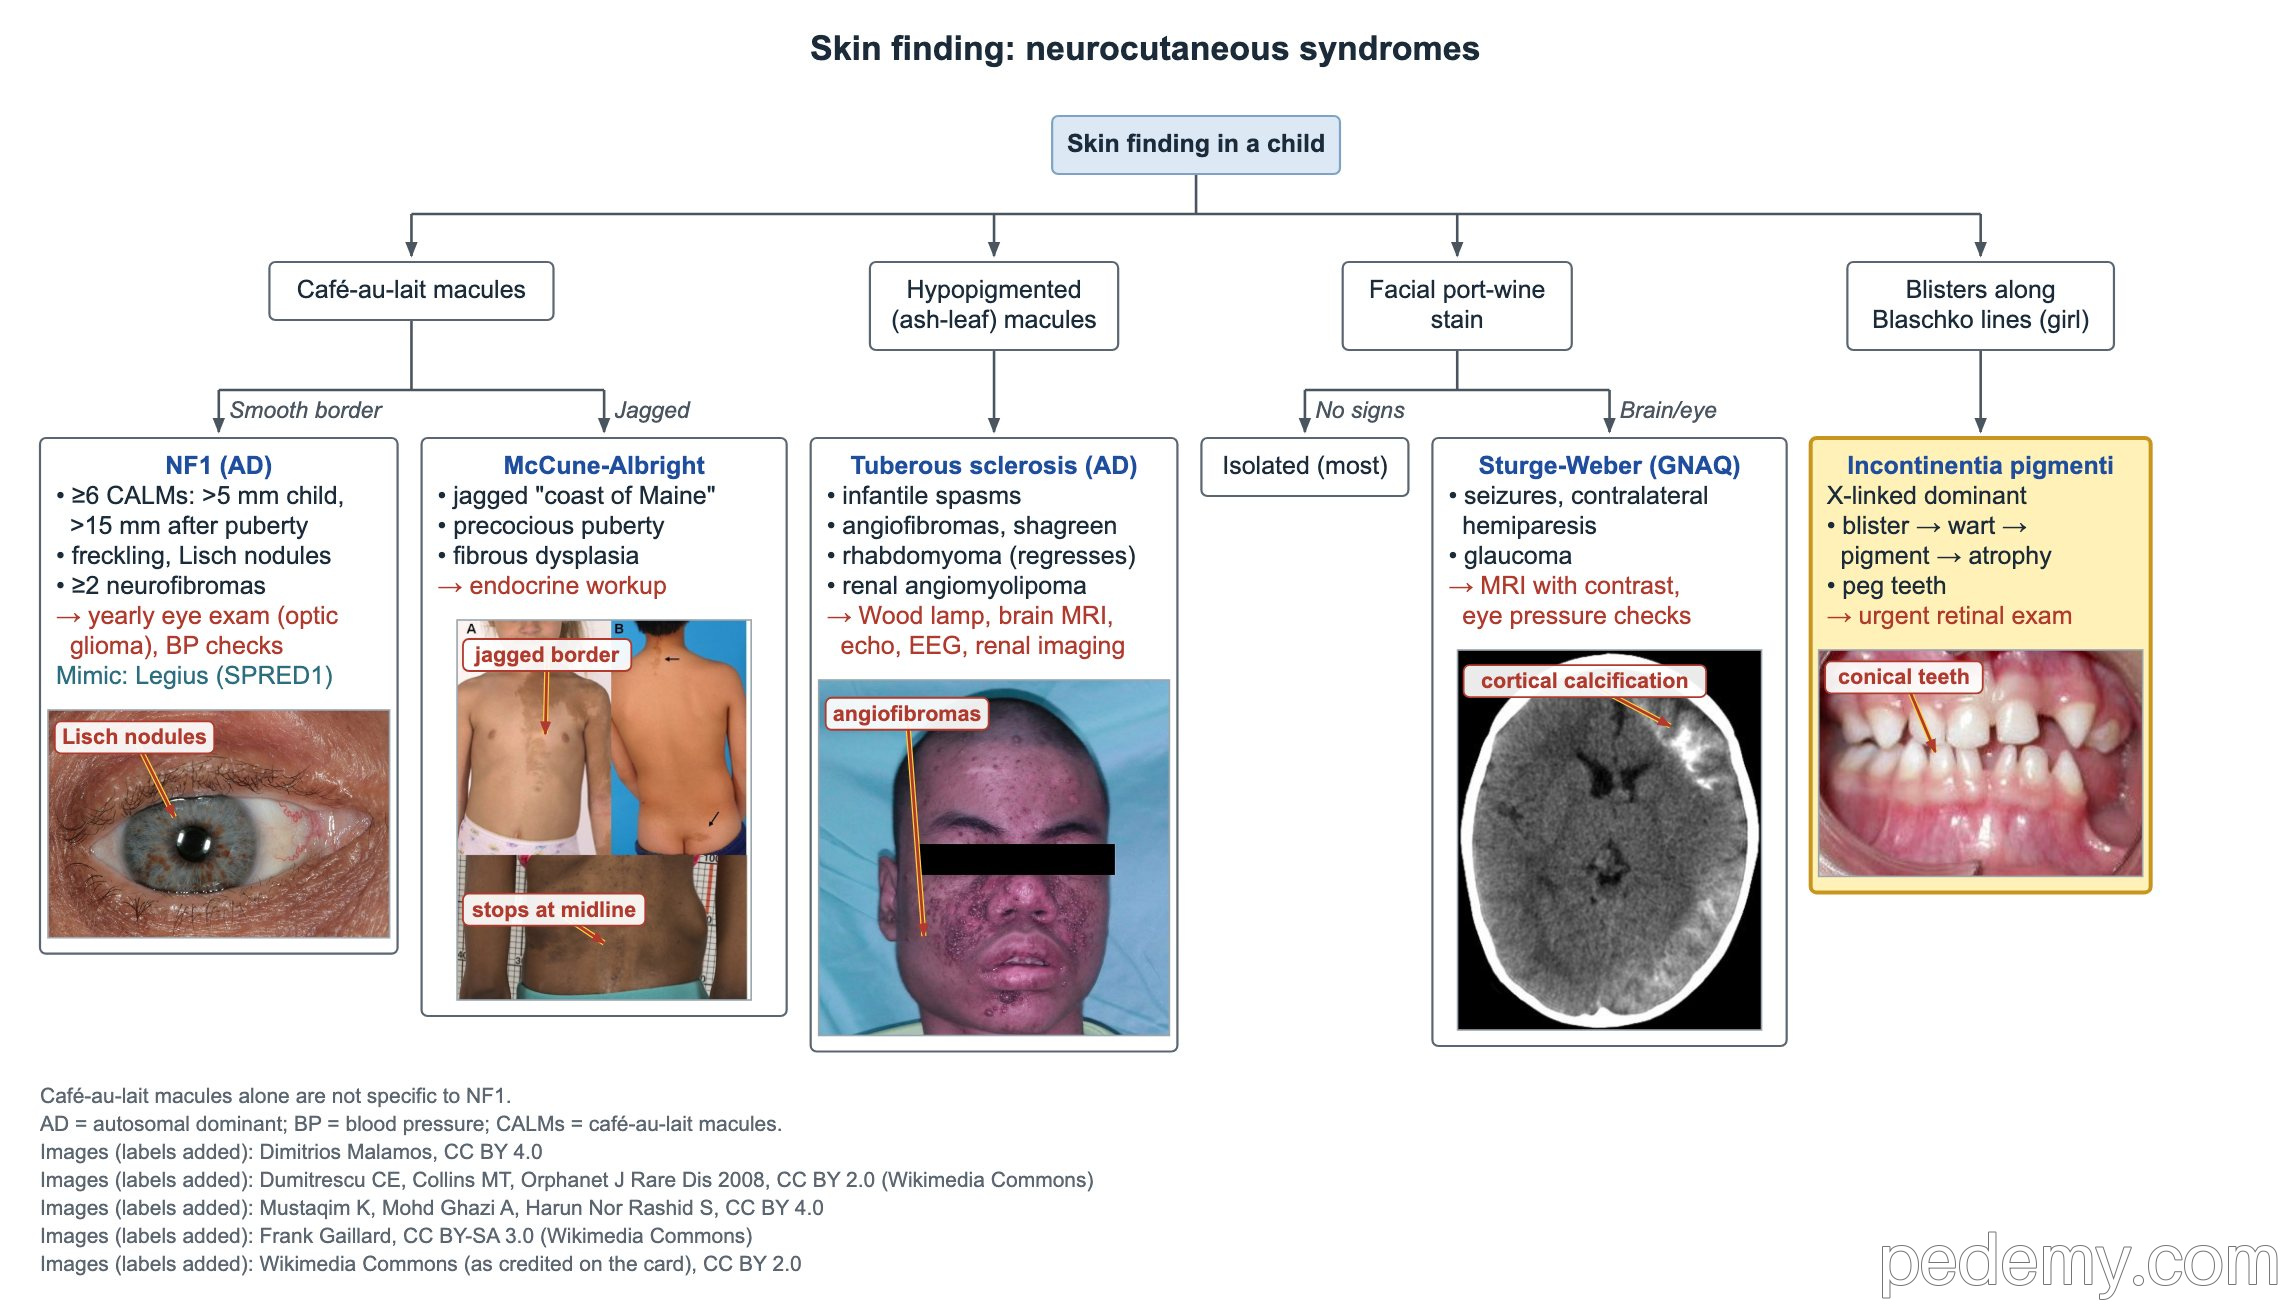
Incontinentia pigmenti betrifft hauptsächlich Mädchen, weil sie X-chromosomal-dominant und bei Jungen meist letal ist. Die Hautläsionen folgen den Blaschko-Linien und durchlaufen Stadien: Blasen, dann verruköse Läsionen, dann wirbelförmige Pigmentierung, dann blasse atrophe Streifen.
- Zähne: fehlende Zähne sowie stift- oder zapfenförmige Zähne.
- Augen: eine Neovaskularisation der Netzhaut kann zur Netzhautablösung führen, daher ist nach der Diagnose eine dringende Netzhautuntersuchung nötig.
- Jedes Kind braucht eine zahnärztliche, augenärztliche und neurologische Untersuchung.
- McCune-Albright-Syndrom: Café-au-lait-Flecken mit zackigen Rändern („Küste von Maine“), fibröse Knochendysplasie und Pubertas praecox; Ursache ist eine somatische GNAS-Variante.
Von-Hippel-Lindau und NF2-assoziierte Schwannomatose
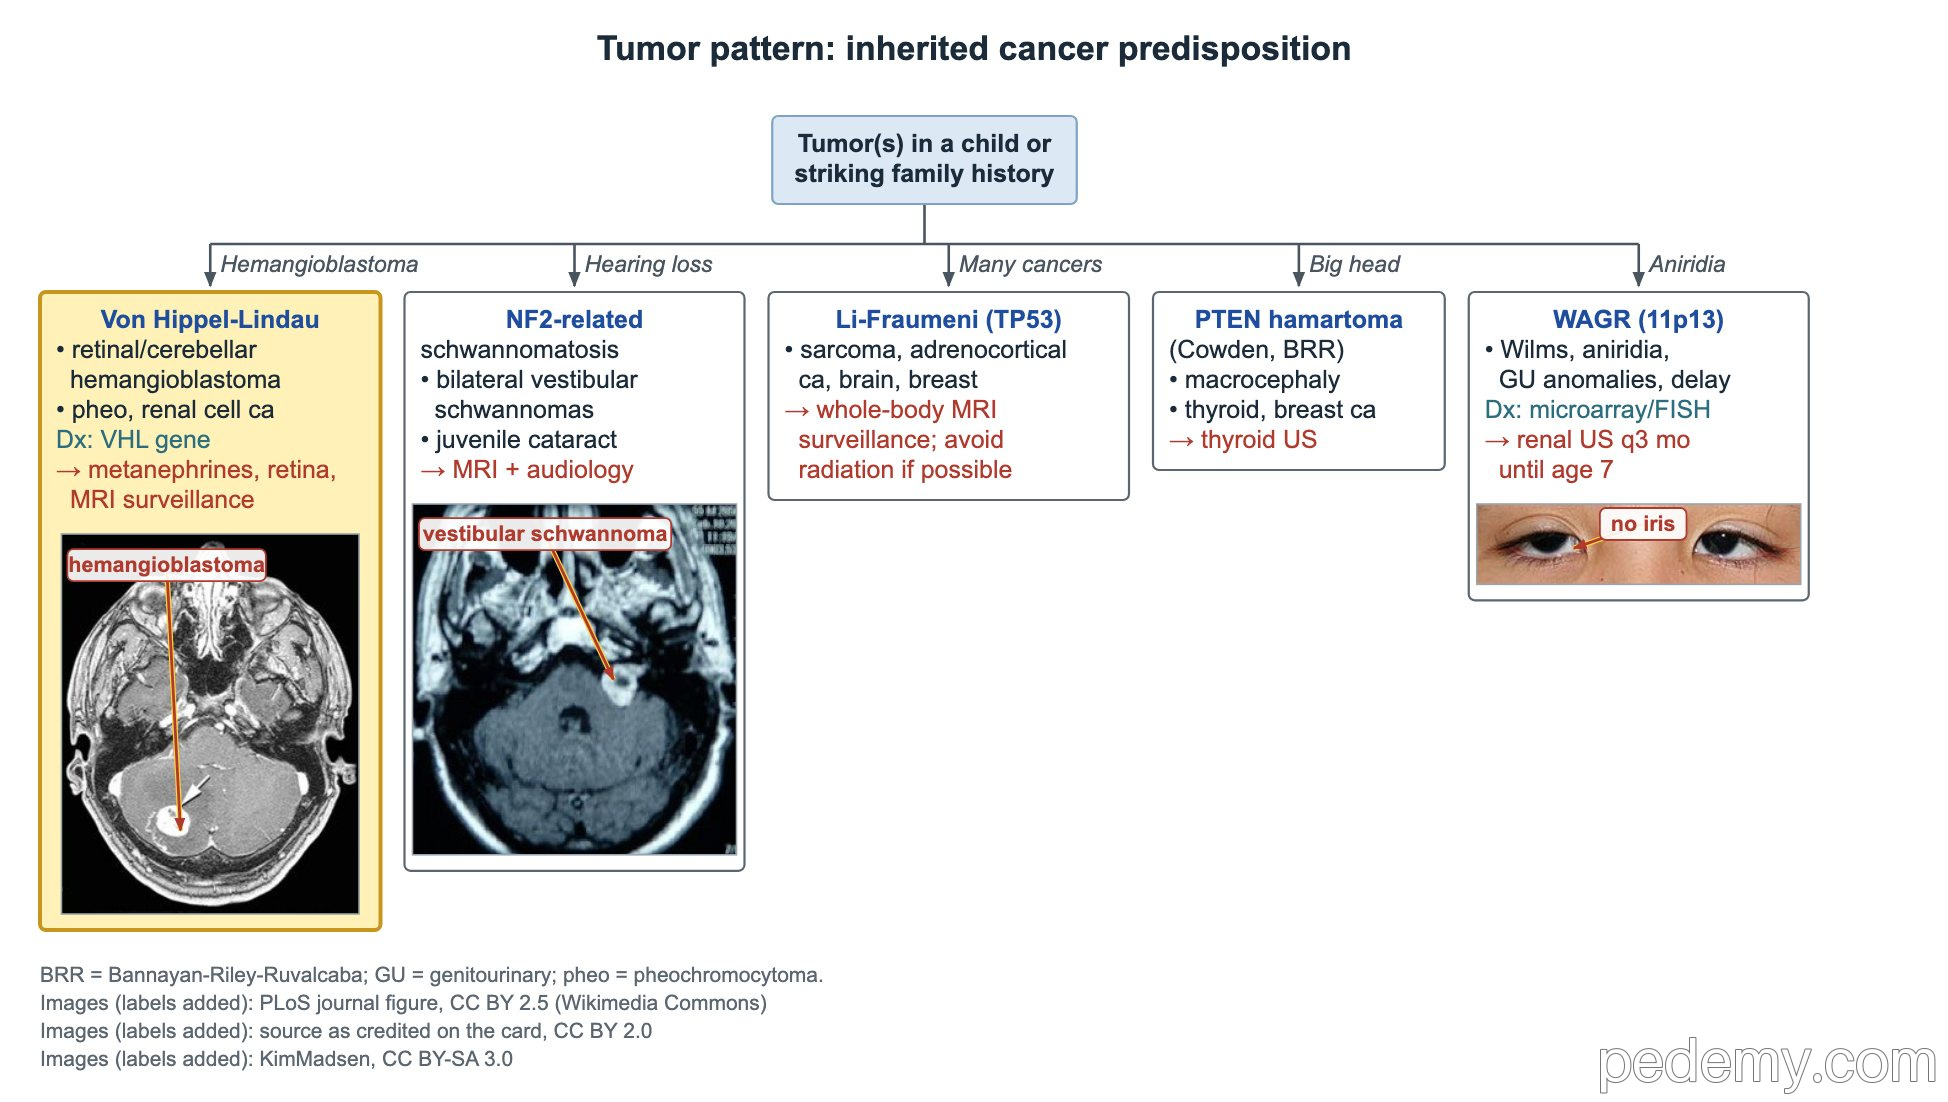
Ein Hämangioblastom von Netzhaut oder Kleinhirn mit Phäochromozytom oder Nierenzellkarzinom bedeutet Von-Hippel-Lindau-Erkrankung. VHL ist autosomal-dominant, eine neue (De-novo-)Variante ist aber möglich, daher schließt eine negative Familienanamnese sie nicht aus.
Bestätigung durch VHL-Gentest. Die Überwachung umfasst Plasmametanephrine, Netzhautuntersuchungen und MRT, beginnend im Kindesalter.
- VHL-Tumoren: Hämangioblastome von Netzhaut und ZNS, Phäochromozytom, Nierenzellkarzinom (der wichtige maligne Nierentumor), Pankreastumoren und -zysten.
- Die NF2-assoziierte Schwannomatose (früher NF2) ist autosomal-dominant: bilaterale Vestibularisschwannome verursachen bei jungen Erwachsenen Hörverlust, Tinnitus und Gleichgewichtsstörungen.
- Im Kindesalter kann sich die NF2-assoziierte Schwannomatose zuerst als juvenile Katarakt zeigen.
- Verlaufskontrolle bei NF2-assoziierter Schwannomatose: MRT und Audiometrie.
Li-Fraumeni, PTEN, WAGR und Carney-Komplex
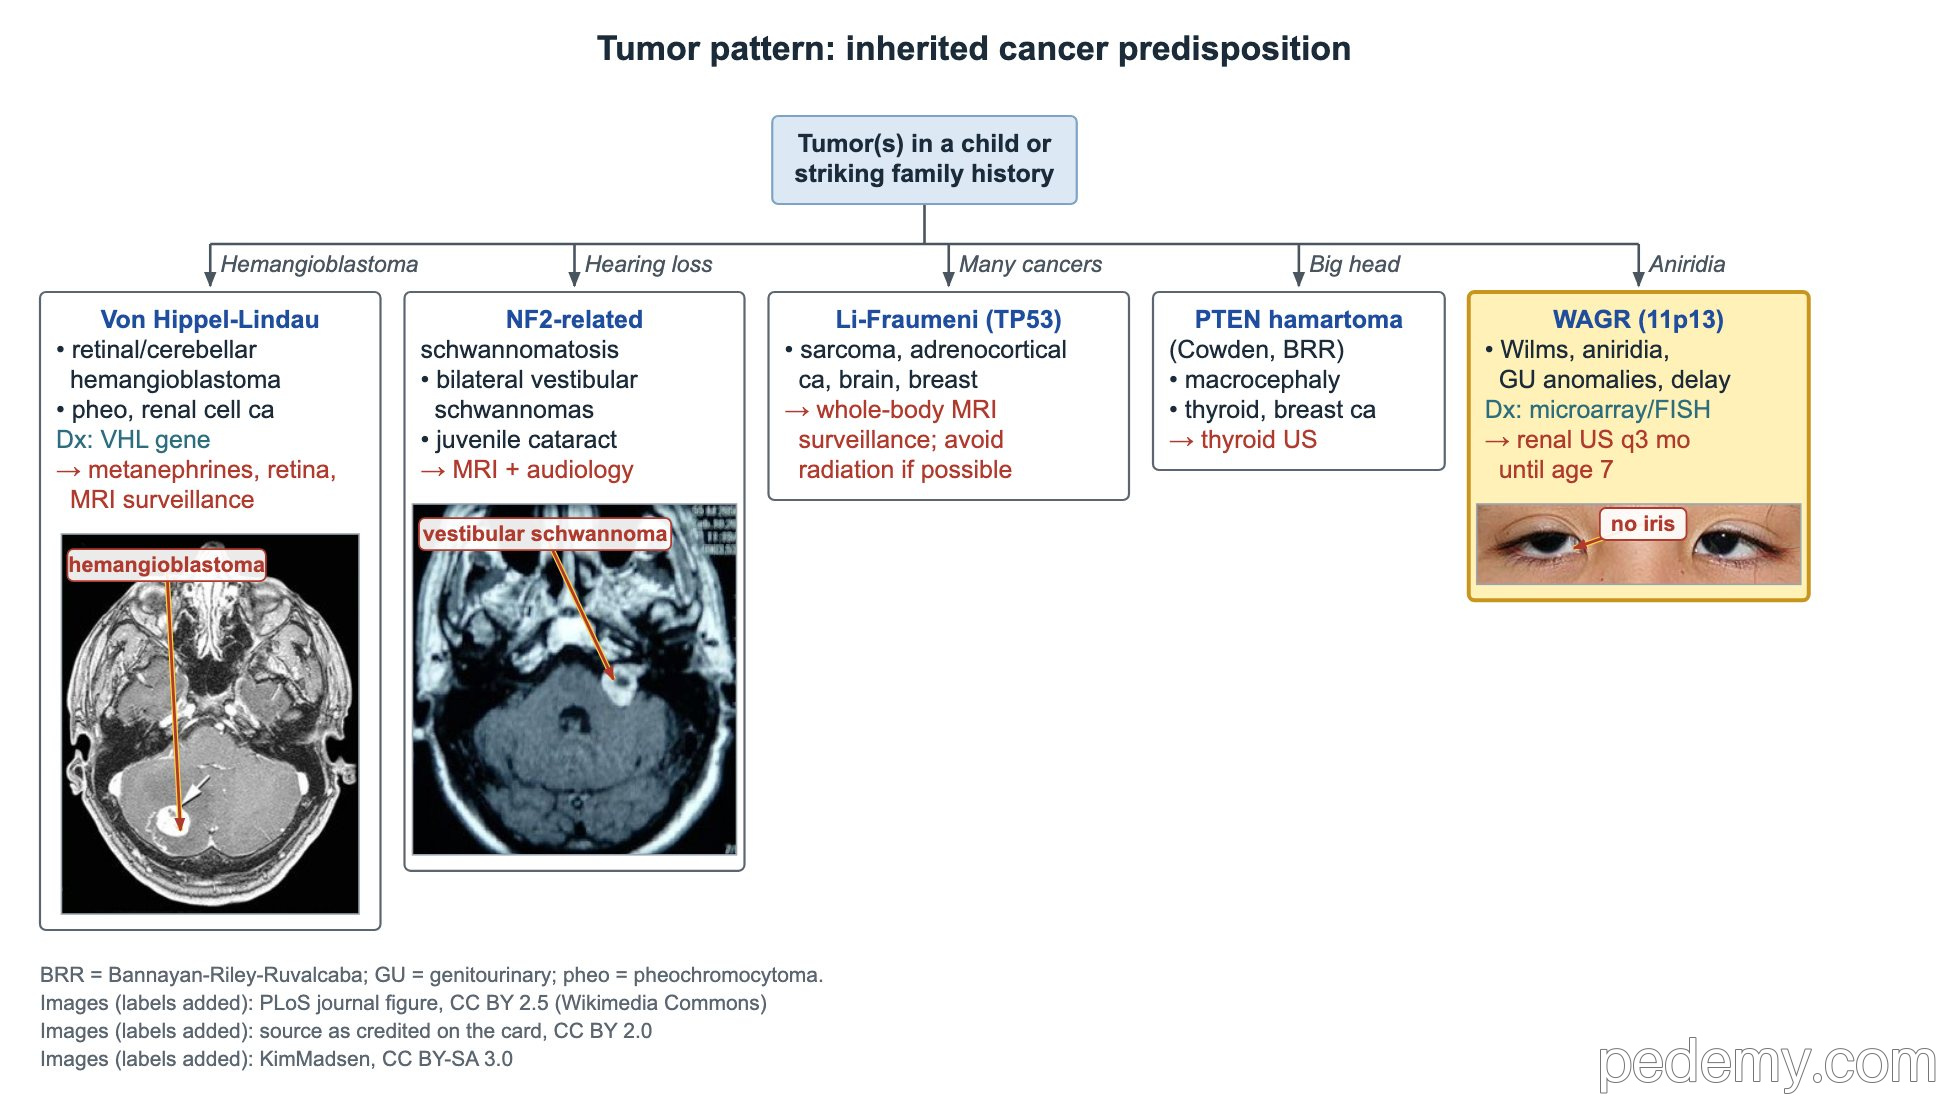
WAGR ist eine zusammenhängende Deletion auf 11p13, die WT1 (Wilms-Tumor) und PAX6 (Aniridie) entfernt. Ein Kind mit Aniridie braucht eine Mikroarray-Analyse oder FISH auf die Deletion, und Kinder mit WAGR erhalten alle 3 Monate bis zum Alter von 7 Jahren eine Nierensonografie.
| Syndrom | Hinweise | Kernpunkt |
|---|---|---|
| WAGR (11p13) | Wilms-Tumor, Aniridie, urogenitale Anomalien (Hypospadie, Kryptorchismus), Intelligenzminderung | Nierensonografie alle 3 Monate bis zum Alter von 7 Jahren |
| Li-Fraumeni (TP53) | Sarkom, Nebennierenrindenkarzinom, Hirntumoren, früher Brustkrebs | Überwachung mit Ganzkörper-MRT; Strahlung möglichst vermeiden |
| PTEN-Hamartom-Tumor-Syndrom | Makrozephalie, hamartomatöse Polypen, pigmentierte Flecken am Penis (Bannayan–Riley–Ruvalcaba); Papillome, Schilddrüsen- und Brustkrebs (Cowden) | Überwachung mit Schilddrüsensonografie |
| Carney-Komplex (PRKAR1A) | Fleckige Pigmentierung, kardiale Myxome, ACTH-unabhängiges Cushing-Syndrom | Regelmäßige Echokardiografie auf Myxome |
Häufige Fragen
Wie viele Café-au-lait-Flecken sprechen für NF1?
Sechs oder mehr, jeweils größer als 5 mm vor der Pubertät oder größer als 15 mm nach der Pubertät. Flecken allein sind nicht spezifisch: auch das Legius-Syndrom und andere Erkrankungen können sie verursachen.
Wie oft brauchen Kinder mit NF1 Augenuntersuchungen?
Jährlich bis etwa zum Alter von 8 Jahren, dann alle 2 Jahre, um nach einem Optikusgliom zu suchen.
Bedeutet jeder Naevus flammeus ein Sturge-Weber-Syndrom?
Nein. Die meisten sind isoliert. Das Risiko ist am höchsten bei einem Fleck an Stirn oder Oberlid; dann sind Augendruckkontrollen und eine Abklärung einer Hirnbeteiligung nötig.
Dieses Thema lernen
Quellen
- Revidierte Diagnosekriterien für NF1 und Legius-Syndrom: internationaler Konsens (Genet Med 2021)
- AAP Clinical Report: Gesundheitsvorsorge für Kinder mit Neurofibromatose Typ 1 (Pediatrics 2019)
- Aktualisierte internationale TSC-Diagnosekriterien und Überwachungsempfehlungen (Pediatr Neurol 2021)
- Aktualisierte Diagnosekriterien und Nomenklatur für NF2 und Schwannomatose (Genet Med 2022)
Für Pedemy in eigenen Worten nach den obigen Quellen geschrieben; geprüft November 2026. Nur zur Bildung, keine medizinische Beratung; prüfen Sie Dosen und lokale Protokolle, bevor Sie Patienten behandeln. Pedemy ist unabhängig und nicht mit den genannten Organisationen verbunden oder von ihnen empfohlen.