

Wichtigster Entscheidungsbaum
Knochen- und Weichteiltumoren im Röntgen: LCH
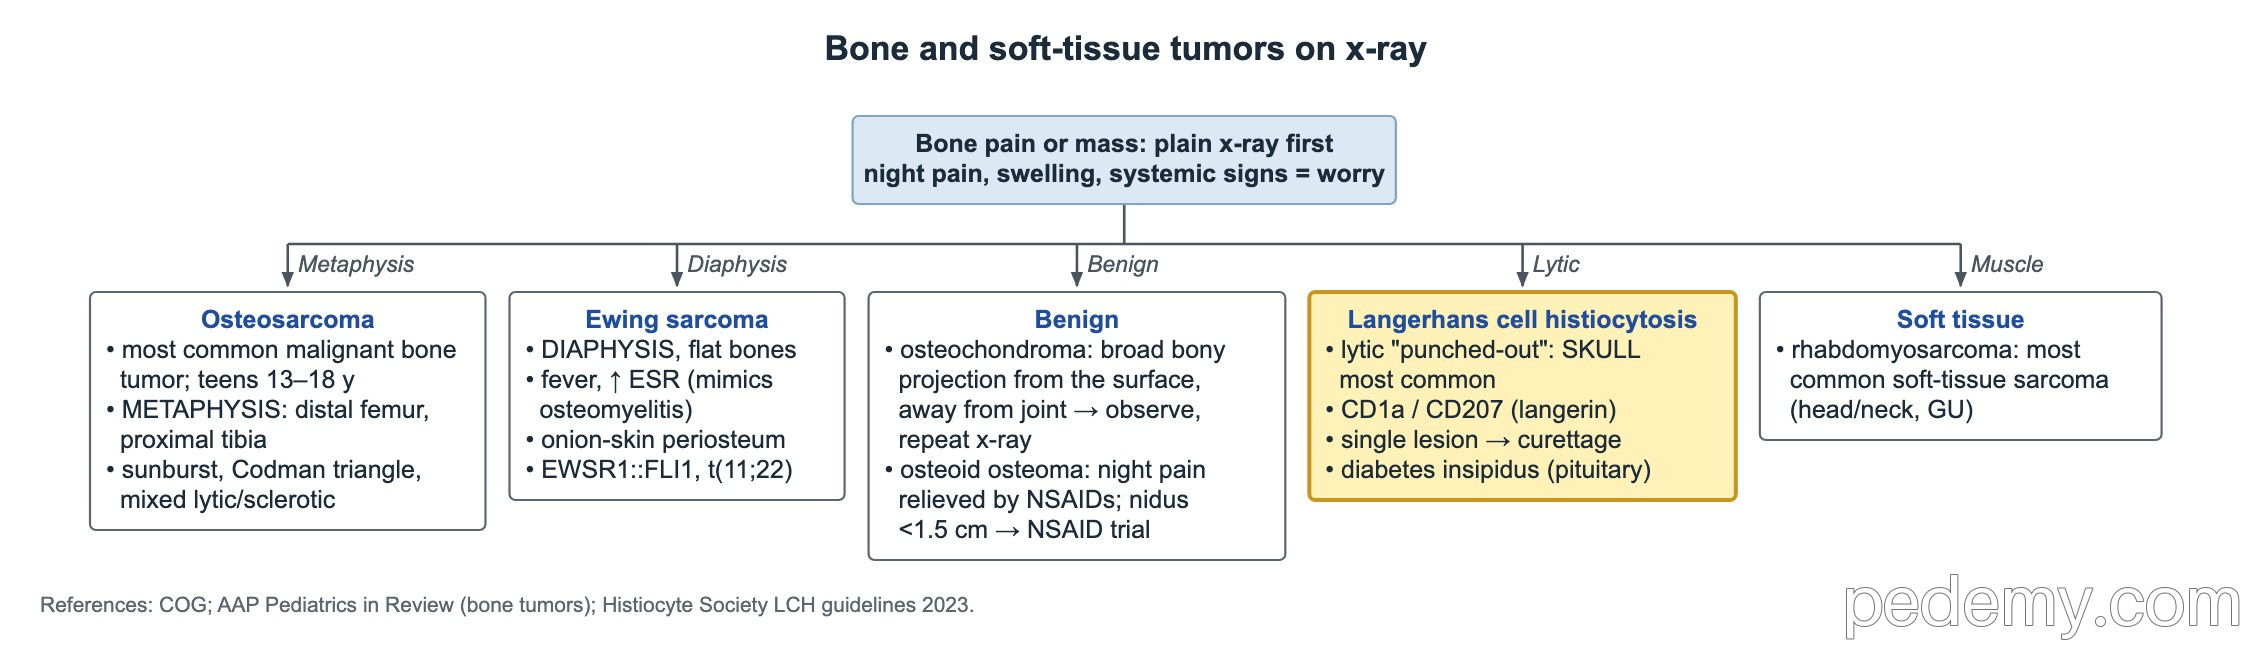
Das Wichtigste
- Der Schädel ist die häufigste Lokalisation lytischer Knochenläsionen bei LCH.
- Die Läsionen wirken im Röntgenbild wie ausgestanzt, ohne sklerotischen Randsaum.
- Die Biopsie sichert die LCH: CD1a- und/oder CD207-(Langerin-)Färbung der Läsionszellen, zusammen mit der Morphologie beurteilt.
- Polyurie mit verdünntem Urin bei einem Kind mit LCH → zentraler Diabetes insipidus (AVP-Mangel).
- Eine solitäre Knochenläsion wird meist mit Kürettage behandelt, mit oder ohne intraläsionales Steroid.
- Eine Multisystemerkrankung erfordert eine systemische Chemotherapie, meist Vinblastin plus Prednison.
LCH erkennen
Die LCH geht von abnormen myeloischen dendritischen Zellen aus, meist getrieben durch BRAF V600E oder andere Mutationen im MAPK-Signalweg. Sie kann als solitäre Knochenläsion auftreten oder Haut, Knochenmark, Leber, Milz, Lunge und Hypophyse betreffen.
Knochen ist die häufigste Lokalisation, und der Schädel ist der am häufigsten betroffene Knochen. Die Läsion ist lytisch und wie ausgestanzt. Ein schuppiger oder seborrhoeähnlicher Ausschlag bei einem Säugling, Ohrsekretion und ein Schädeldefekt sprechen zusammen stark für eine LCH.
- Die Diagnose erfordert eine Biopsie: CD1a- und/oder CD207-(Langerin-)positive Zellen.
- Staging: Blutbild, Leberwerte, Urinosmolalität und ein Skelettstatus oder PET-CT.
Zentraler Diabetes insipidus
Die LCH kann den Hypophysenstiel infiltrieren. Neue Polyurie, Durst und verdünnter Urin bedeuten einen zentralen Diabetes insipidus, heute auch AVP-Mangel genannt. Er kann vor, mit oder nach den Knochenläsionen auftreten und ist meist dauerhaft.
Läsionen an Schädelbasis, Orbita, Mastoid und Keilbein tragen ein höheres Risiko für eine Beteiligung von zentralem Nervensystem und Hypophyse.
- Serumnatrium und -osmolalität zusammen mit der Urinosmolalität bestimmen.
- Eine MRT des Gehirns mit Beurteilung des Hypophysenstiels durchführen.
- Mit Desmopressin behandeln; nach weiteren Hypophysenhormonmängeln suchen, besonders Wachstumshormon.
Behandlung
- Solitäre Knochenläsion: Kürettage, mit oder ohne intraläsionales Steroid; manche heilen bereits nach der Biopsie allein.
- Multifokaler Knochenbefall, Risikolokalisationen oder Multisystemerkrankung: Vinblastin plus Prednison für 12 Monate.
- Risikoorgane (Knochenmark, Leber, Milz) sagen eine schlechtere Prognose voraus.
- BRAF- oder MEK-Inhibitoren sind Optionen bei refraktärer Erkrankung.
Häufige Fragen
Welcher Knochen ist bei der Langerhans-Zell-Histiozytose am häufigsten betroffen?
Der Schädel. Die Läsion ist im Röntgenbild lytisch und wie ausgestanzt.
Warum verursacht die LCH einen Diabetes insipidus?
Die LCH kann Hypophysenstiel und Hypophysenhinterlappen infiltrieren, sodass weniger Vasopressin (AVP) freigesetzt wird. Das Kind scheidet große Mengen verdünnten Urins aus.
Dieses Thema lernen
Quellen
- LCH-Leitlinien für Patienten bis 18 Jahre (Pediatr Blood Cancer 2013)
- Konsensusempfehlungen der Histiocyte Society zur LCH bei Erwachsenen (Blood 2022)
- NCI PDQ: Behandlung der Langerhans-Zell-Histiozytose
Für Pedemy in eigenen Worten nach den obigen Quellen geschrieben; geprüft November 2026. Nur zur Bildung, keine medizinische Beratung; prüfen Sie Dosen und lokale Protokolle, bevor Sie Patienten behandeln. Pedemy ist unabhängig und nicht mit den genannten Organisationen verbunden oder von ihnen empfohlen.