

Árbol de decisión principal
Errores innatos de la inmunidad 2: linfocitos T y fagocitos
Puntos clave
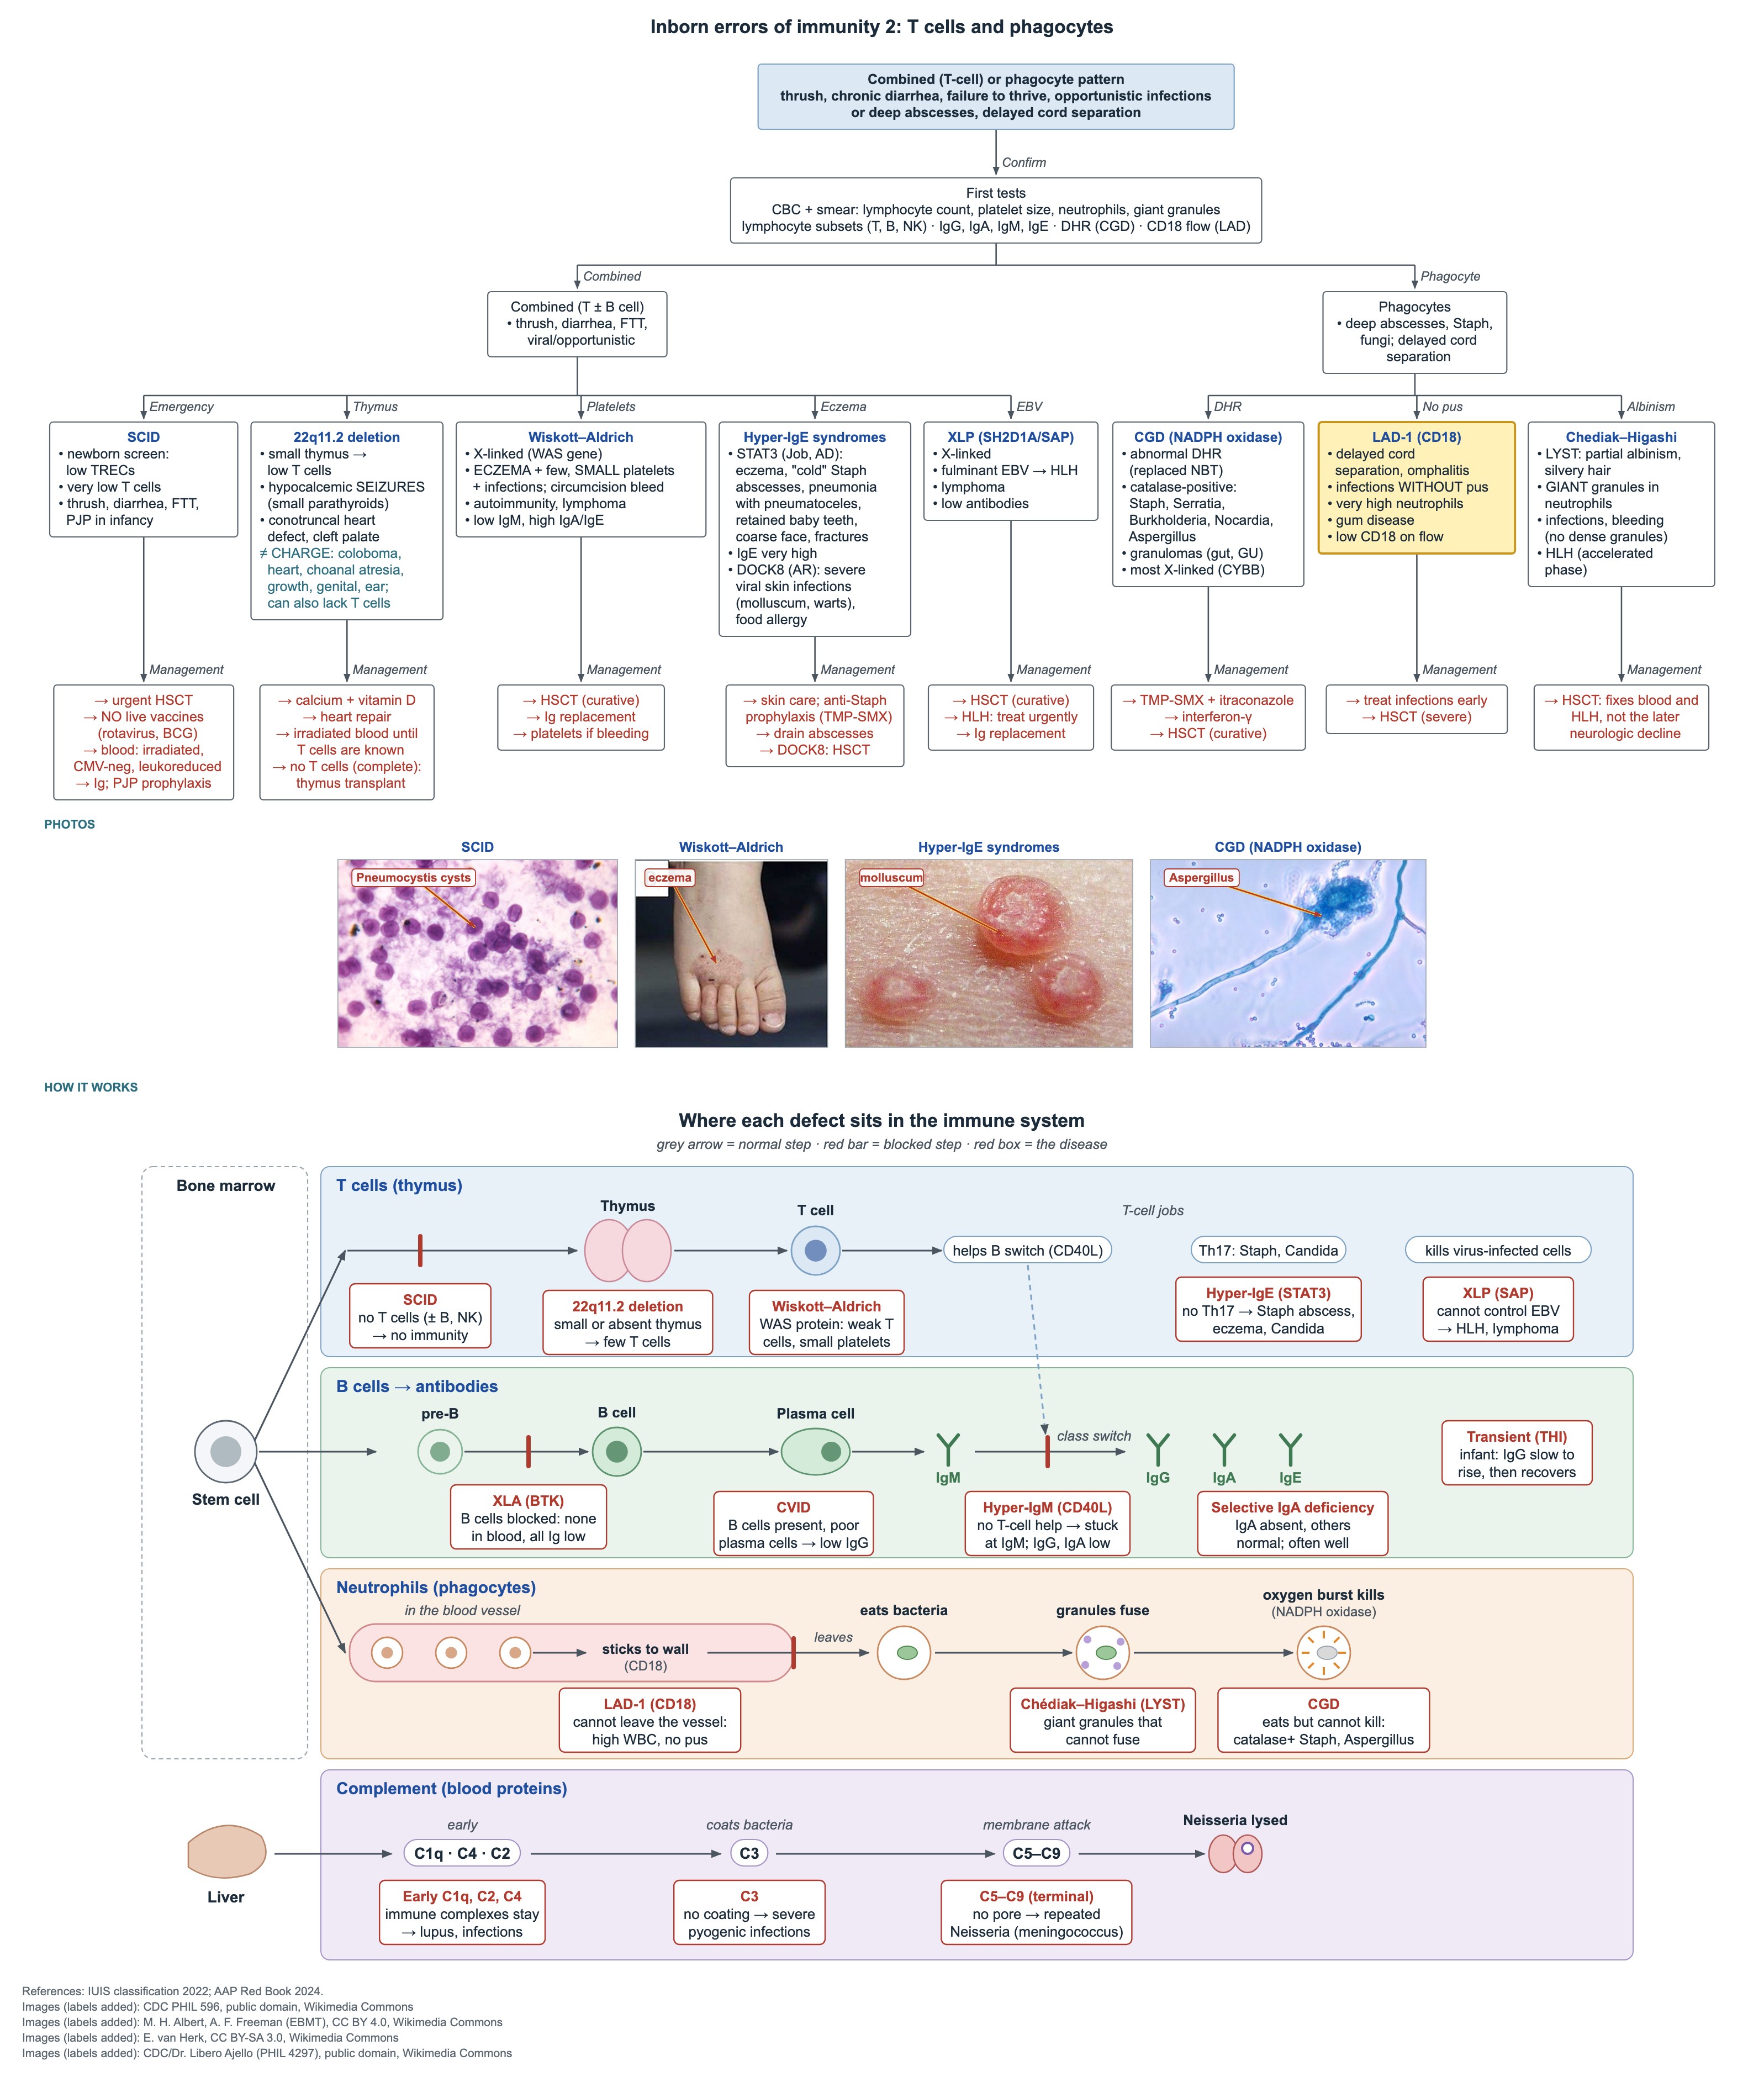
- LAD-1 (CD18): caída tardía del cordón umbilical, infecciones con poco pus y neutrofilia marcada incluso sin infección.
- EGC: microorganismos catalasa positivos (Staphylococcus, Serratia, Burkholderia, Nocardia, Aspergillus); cribado con citometría de flujo DHR.
- La EGC es con mayor frecuencia ligada al X (CYBB); la profilaxis de por vida es TMP-SMX más itraconazol.
- Chédiak–Higashi (LYST): albinismo parcial, cabello plateado, gránulos gigantes en neutrófilos, sangrado por ausencia de gránulos densos plaquetarios.
- Chédiak–Higashi: la HLH es la principal amenaza; el trasplante de células madre cura los problemas hematológicos e inmunitarios, pero no el deterioro neurológico posterior.
- CH50 bajo con AH50 normal = vía clásica temprana (C1q, C2, C4); ambos bajos = C3, componentes terminales o consumo.
- Déficit del complemento terminal (C5–C9): enfermedad meningocócica recurrente; administre MenACWY y MenB con refuerzos.
Deficiencia de adhesión leucocitaria tipo 1 (LAD-1)
Los neutrófilos no pueden adherirse a la pared vascular porque falta o está disminuida la CD18 (una integrina beta-2). Permanecen en la sangre, por lo que el recuento es alto pero se forma poco pus en el sitio de la infección.
- Caída tardía del cordón umbilical, a menudo con onfalitis.
- Infecciones bacterianas graves de piel, mucosas y tejidos blandos con poco pus y mala cicatrización.
- Neutrofilia marcada que persiste incluso entre infecciones.
- Enfermedad gingival grave (gingivitis, periodontitis) en niños mayores.
- Diagnóstico: CD18 baja en neutrófilos por citometría de flujo.
- Manejo: tratar pronto las infecciones; trasplante de células madre en la enfermedad grave.
Enfermedad granulomatosa crónica (EGC)
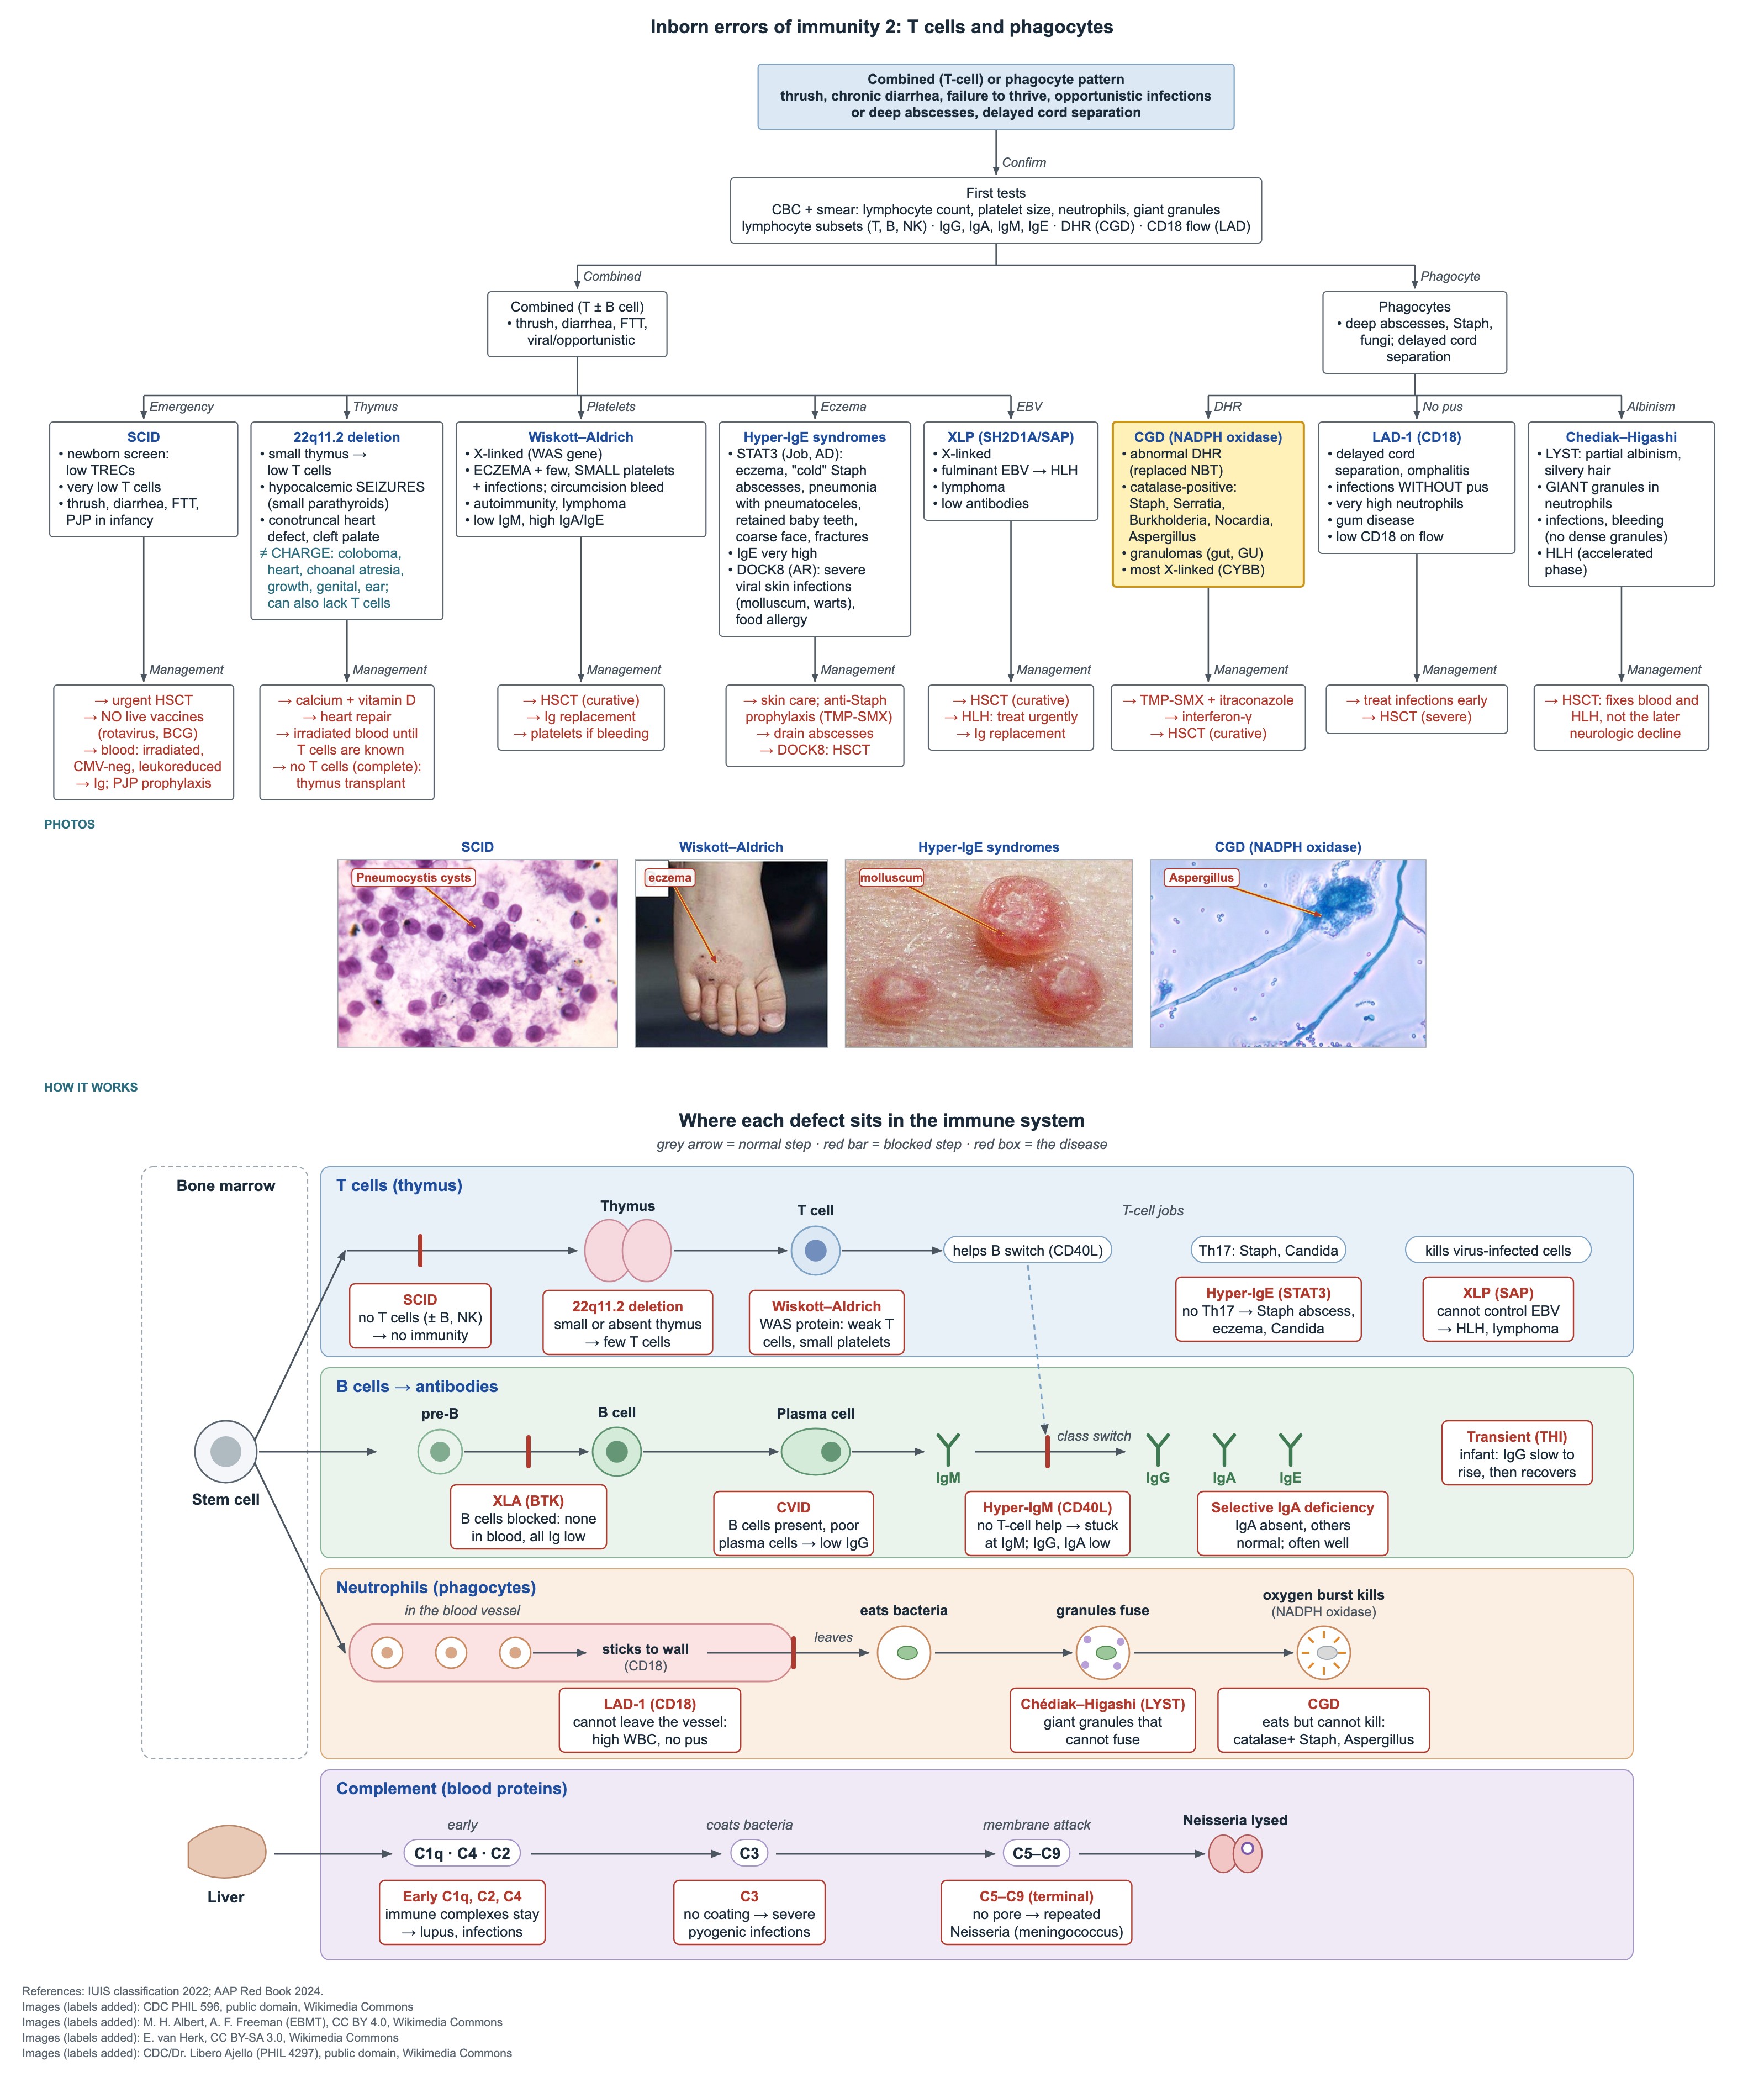
Los fagocitos engloban las bacterias, pero no pueden destruirlas porque la NADPH oxidasa no genera el estallido oxidativo. Los microorganismos productores de catalasa degradan el poco peróxido que ellos mismos producen, por lo que estos gérmenes causan infecciones profundas y recurrentes.
- Microorganismos típicos: Staphylococcus aureus, Serratia, Burkholderia cepacia, Nocardia y Aspergillus.
- Localizaciones típicas: abscesos pulmonares, hepáticos y cutáneos, linfadenitis, osteomielitis.
- Los granulomas pueden obstruir el tubo digestivo o las vías urinarias; la colitis puede parecerse a la enfermedad de Crohn.
- Herencia: con mayor frecuencia ligada al X (CYBB, gp91phox); el resto son autosómicas recesivas.
- Prueba de cribado: prueba de estallido oxidativo con dihidrorrodamina (DHR) por citometría de flujo, que ha reemplazado a la prueba de NBT.
- Un lactante de 6 semanas con neumonía que empeora y cuyo aspirado cultiva Aspergillus tiene EGC hasta que se demuestre lo contrario: solicite DHR.
EGC: profilaxis y curación
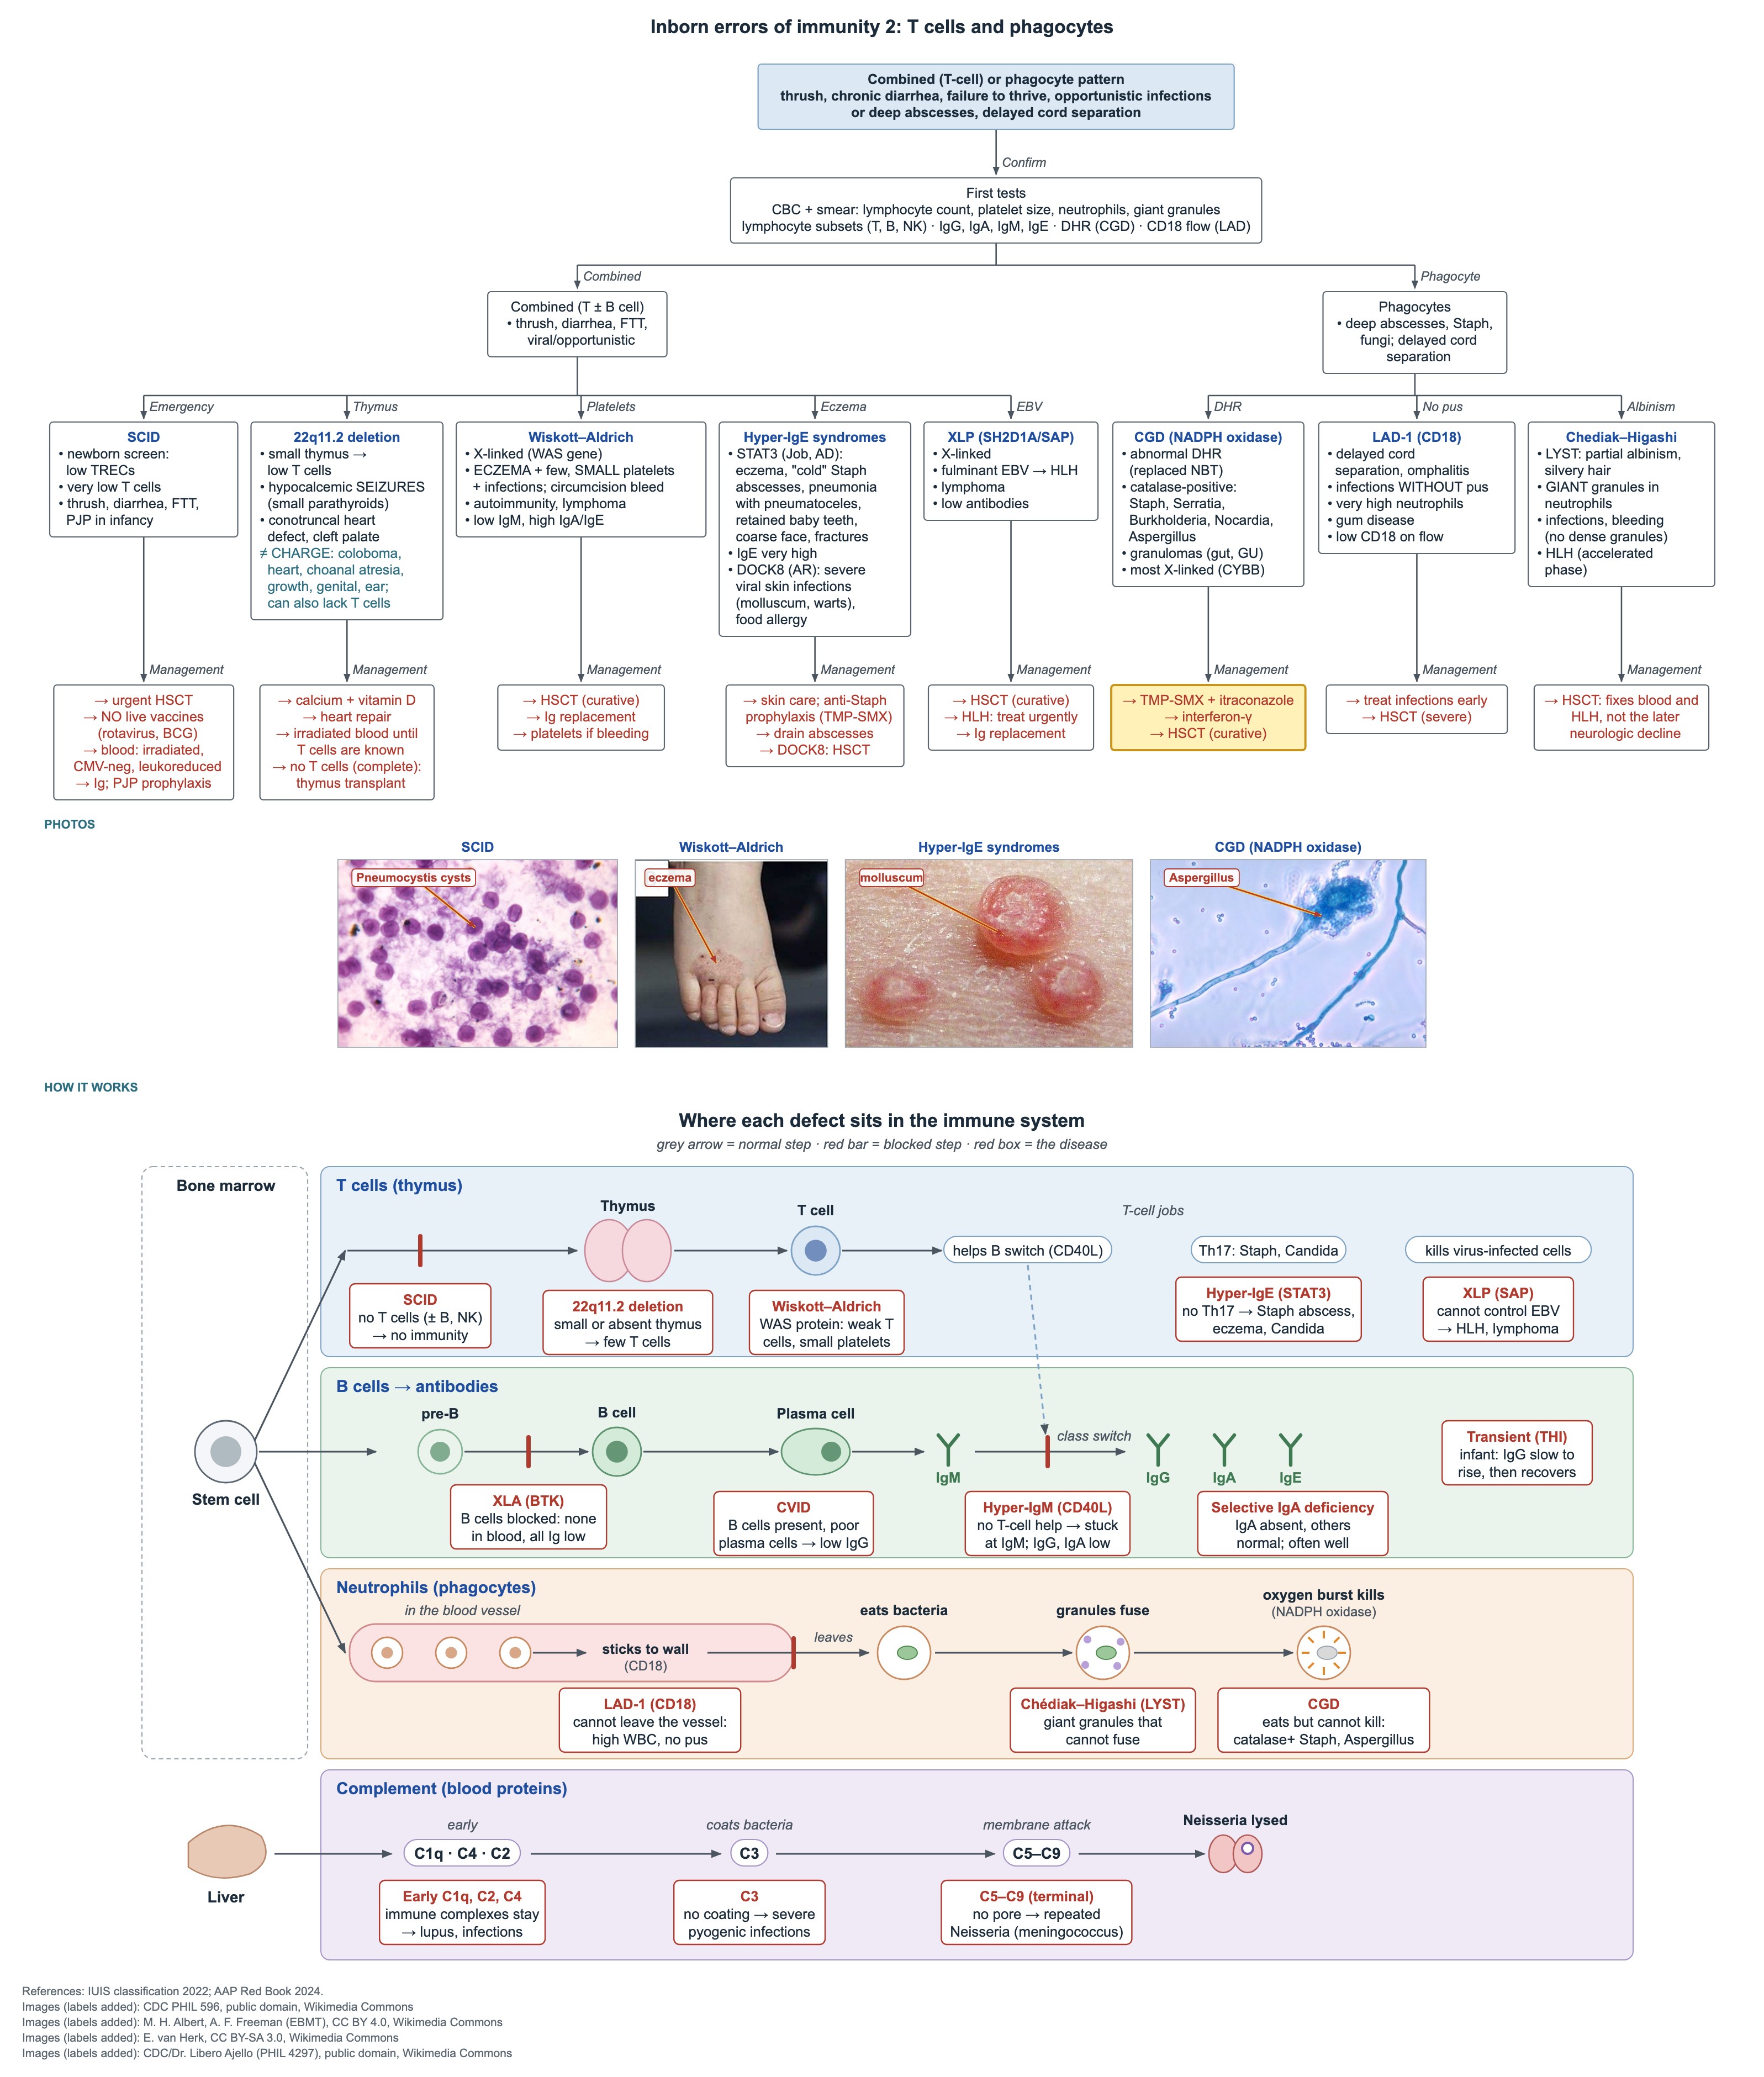
- Profilaxis antibacteriana de por vida con trimetoprima-sulfametoxazol.
- Profilaxis antifúngica de por vida con itraconazol.
- A menudo se añaden inyecciones de interferón gamma para reducir las infecciones graves.
- Trate cualquier fiebre con prontitud y busque activamente un absceso o una infección fúngica.
- El trasplante de células madre hematopoyéticas es curativo.
Síndrome de Chédiak–Higashi
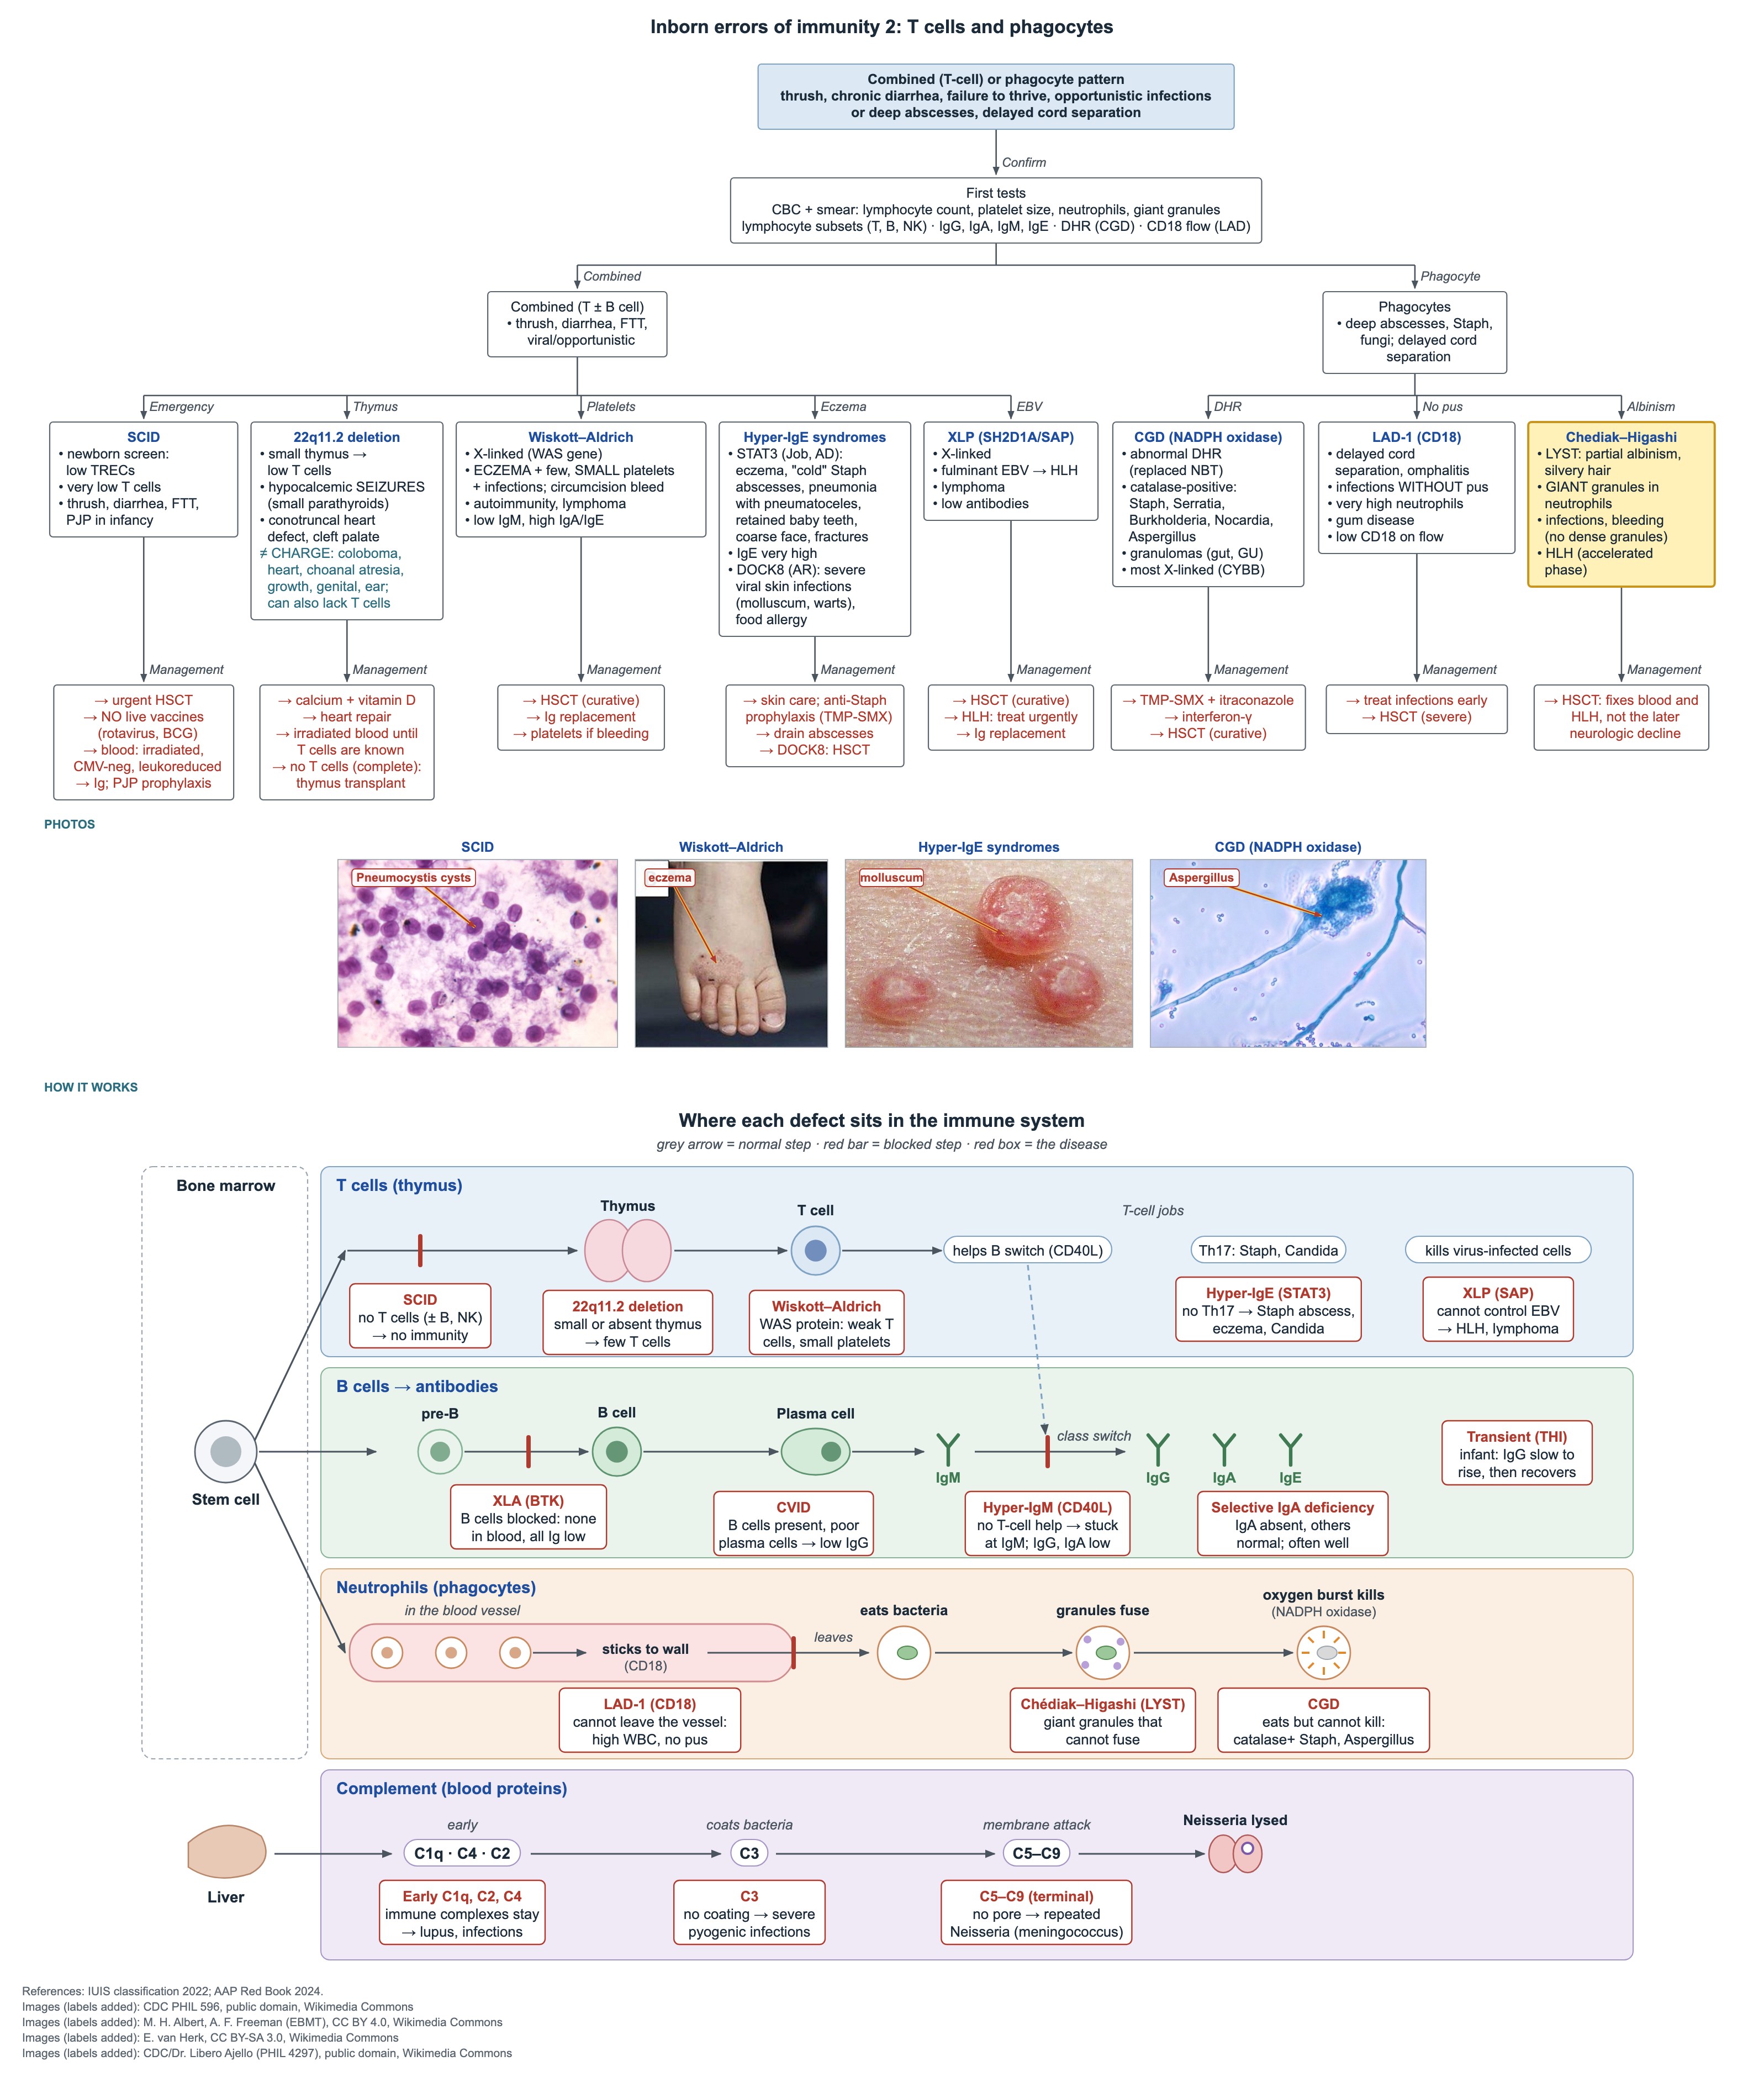
Un defecto autosómico recesivo en LYST (regulador del tráfico lisosomal) impide la fusión normal de los gránulos. Los neutrófilos contienen gránulos gigantes que no pueden usar, y los gránulos de melanina y de las plaquetas también son anormales.
- Albinismo oculocutáneo parcial y cabello plateado.
- Infecciones piógenas recurrentes, sobre todo cutáneas y respiratorias.
- Pista en el frotis periférico: gránulos gigantes en neutrófilos y otros granulocitos.
- Hematomas fáciles con recuento plaquetario normal: las plaquetas carecen de gránulos densos (delta).
- Fase acelerada: fiebre, esplenomegalia, citopenias y ferritina muy alta indican linfohistiocitosis hemofagocítica (HLH).
- En etapas posteriores: problemas neurológicos progresivos como neuropatía, ataxia y deterioro cognitivo.
Chédiak–Higashi: tratamiento
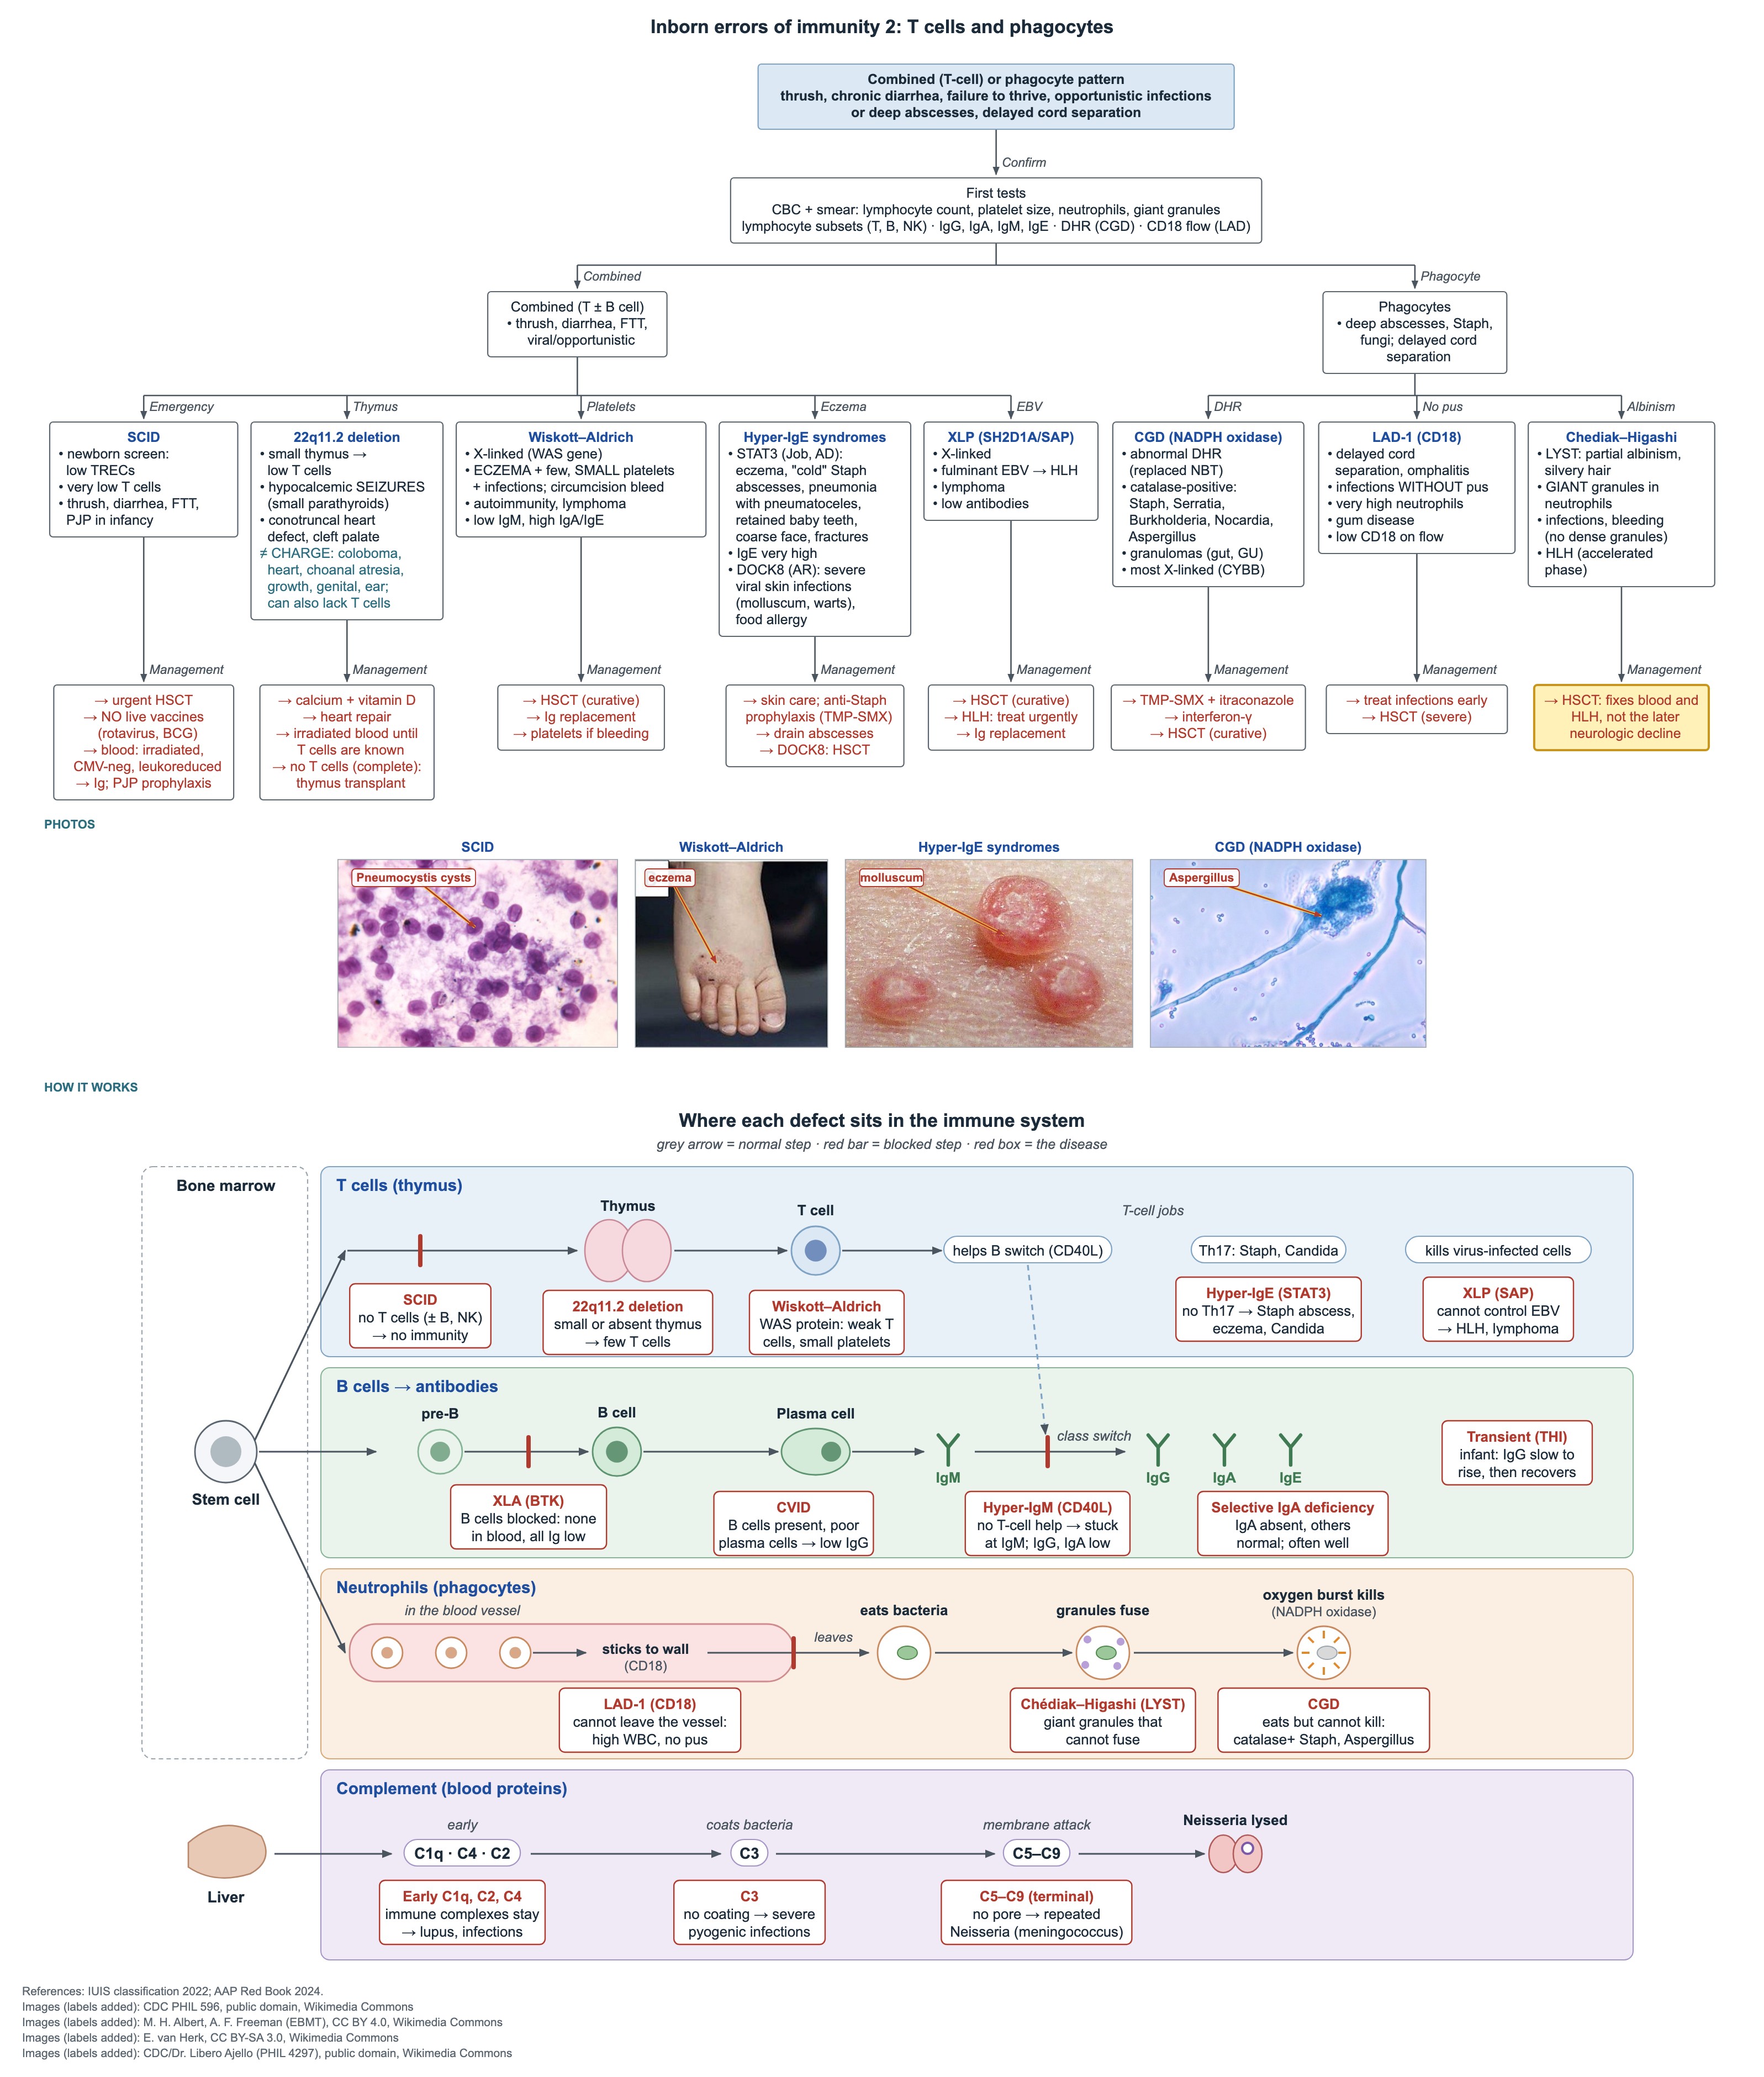
El trasplante de células madre hematopoyéticas es la única cura. Realizado antes de que comience la HLH, corrige las infecciones, la tendencia al sangrado y el riesgo de HLH.
No detiene la neurodegeneración posterior, porque las neuronas no proceden de la médula del donante. El seguimiento neurológico continúa tras un trasplante exitoso.
La HLH se trata de forma urgente con terapia dirigida contra la HLH como puente al trasplante.
Pruebas del complemento y defectos de la vía clásica temprana
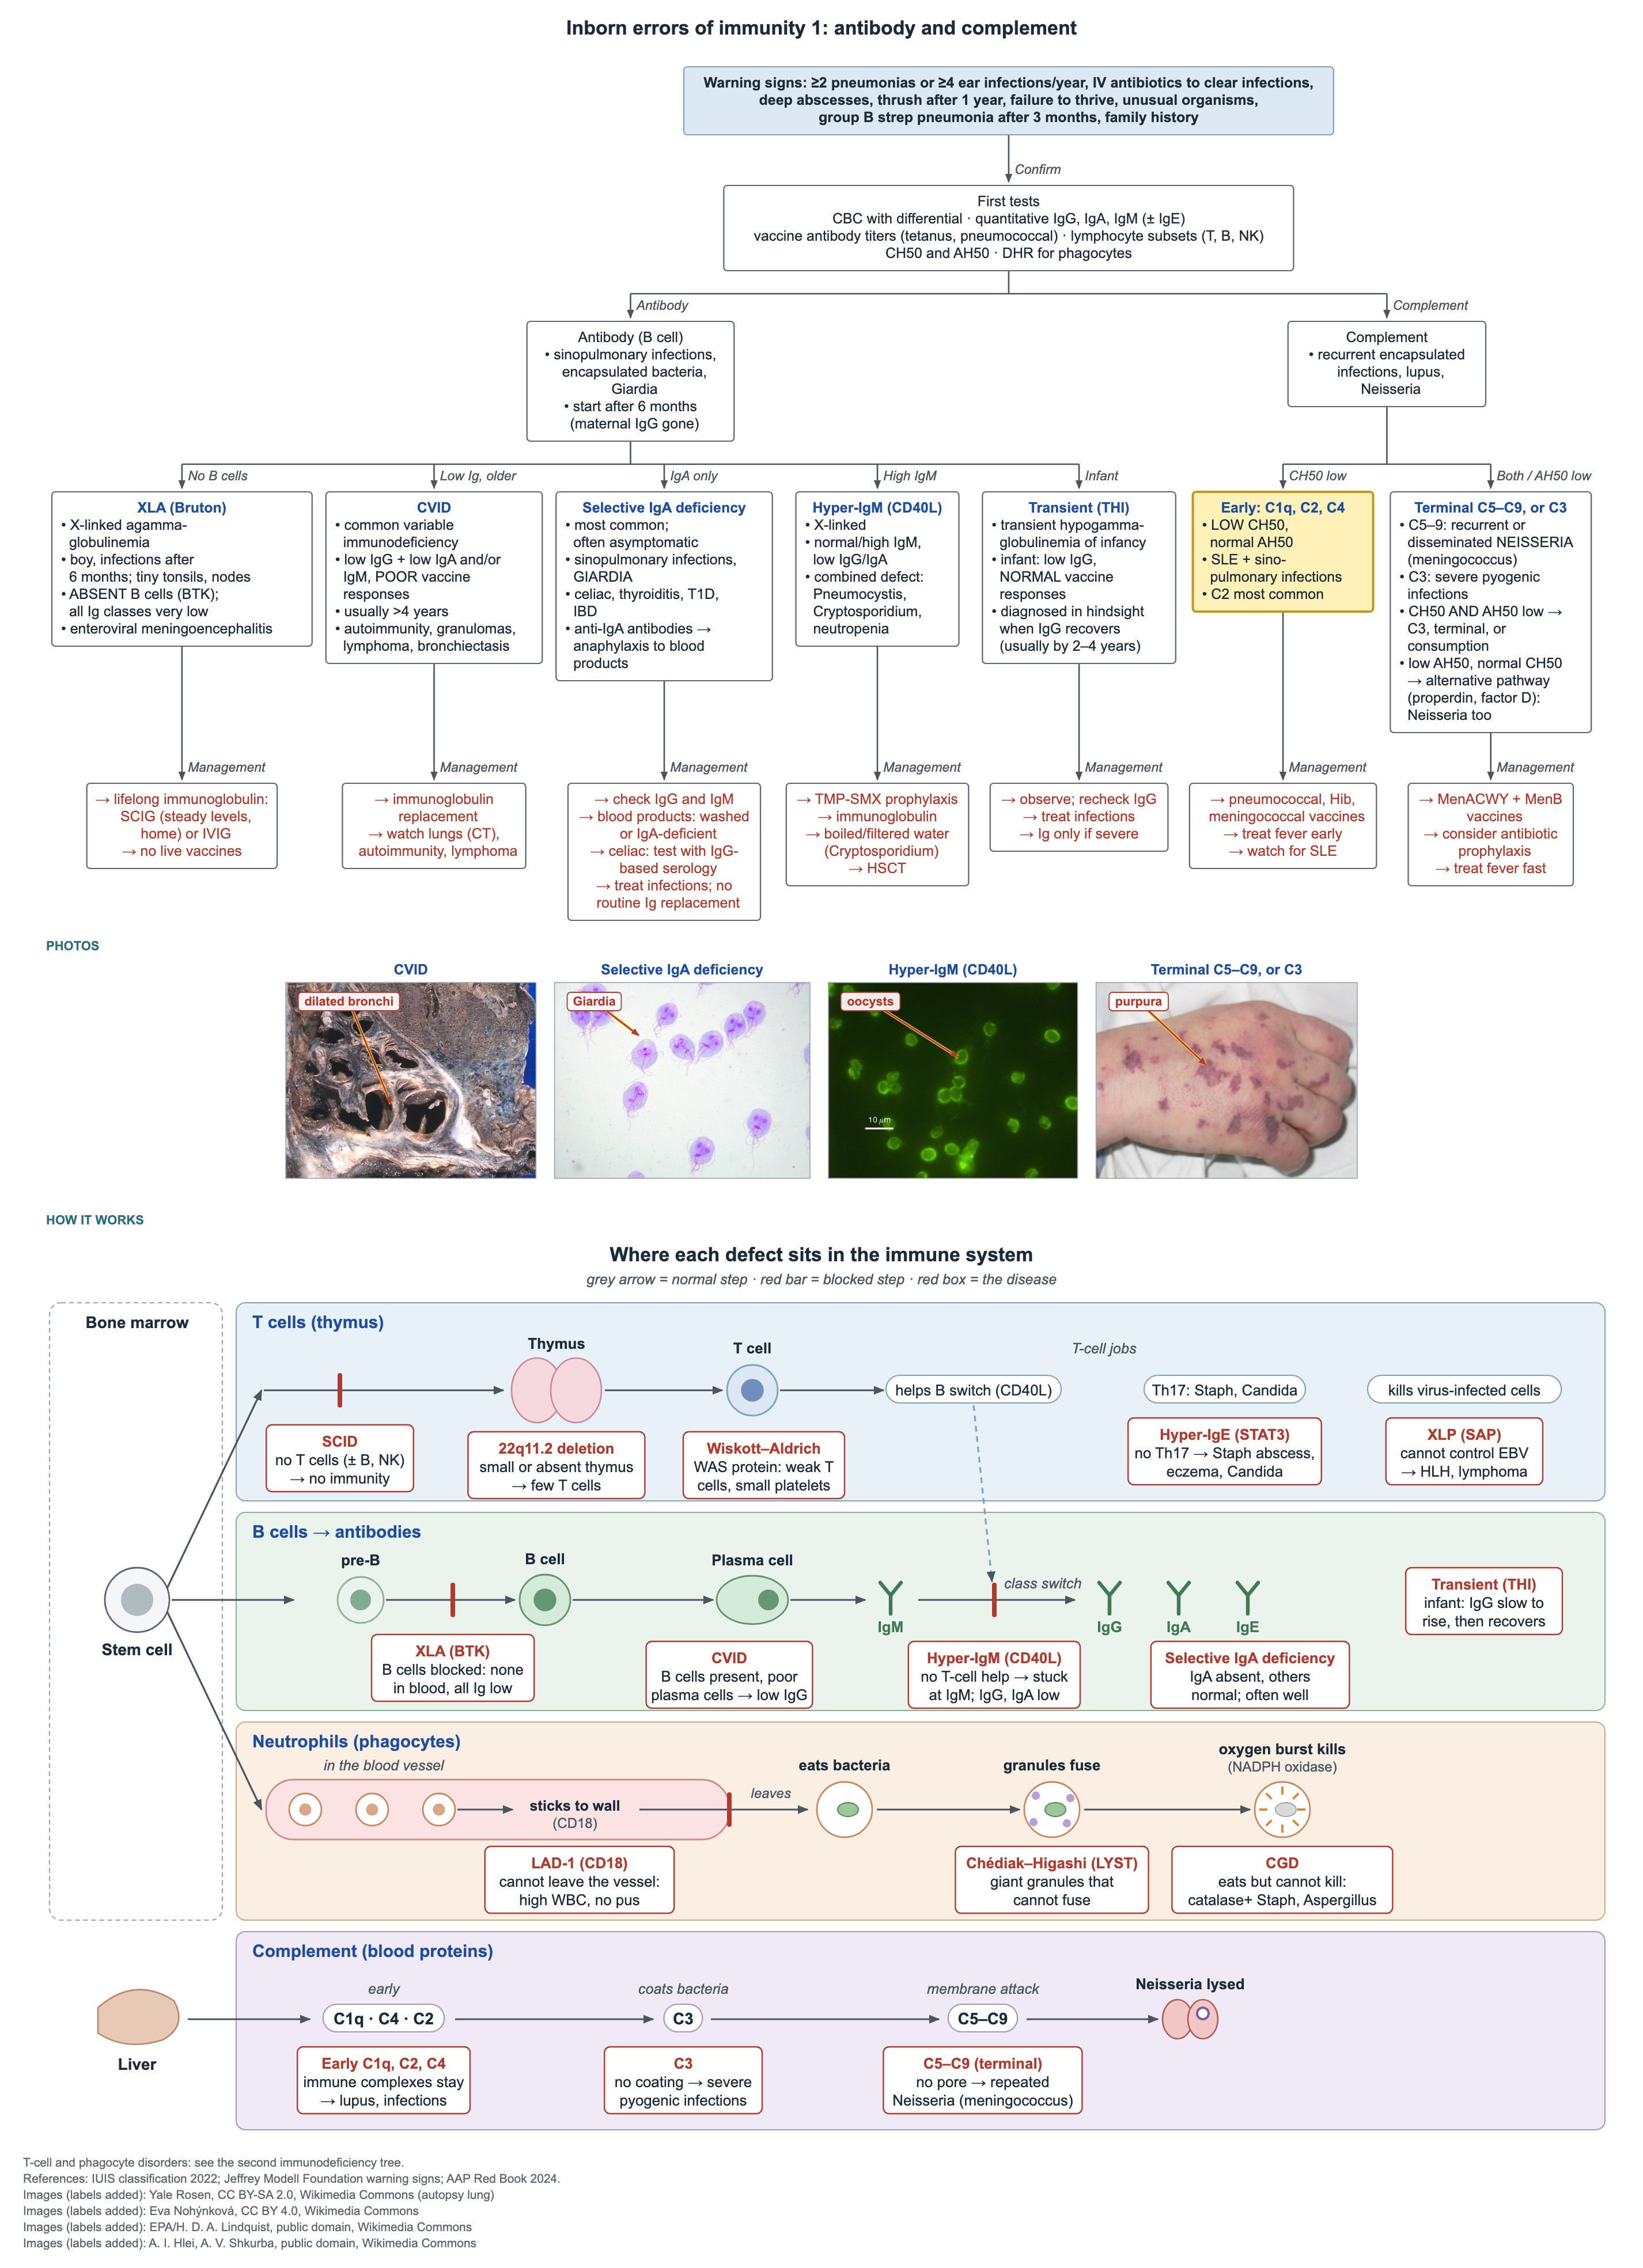
El CH50 evalúa la vía clásica y el AH50 la vía alternativa. Interprete los 2 juntos para localizar el defecto.
- Defectos clásicos tempranos: lupus de inicio precoz más infecciones sinopulmonares recurrentes por bacterias encapsuladas.
- El déficit de C1q conlleva el mayor riesgo de lupus; el déficit de C2 es el más frecuente.
- Manejo: vacunas antineumocócica, contra Hib y antimeningocócica, tratamiento precoz de la fiebre y vigilancia del lupus.
| CH50 | AH50 | Dónde está el defecto |
|---|---|---|
| Bajo | Normal | Vía clásica temprana: C1, C2 o C4 |
| Normal | Bajo | Vía alternativa: factor B, factor D o properdina |
| Bajo | Bajo | Componente común (C3 o C5–C9) o consumo del complemento |
Defectos de C3 y del complemento terminal
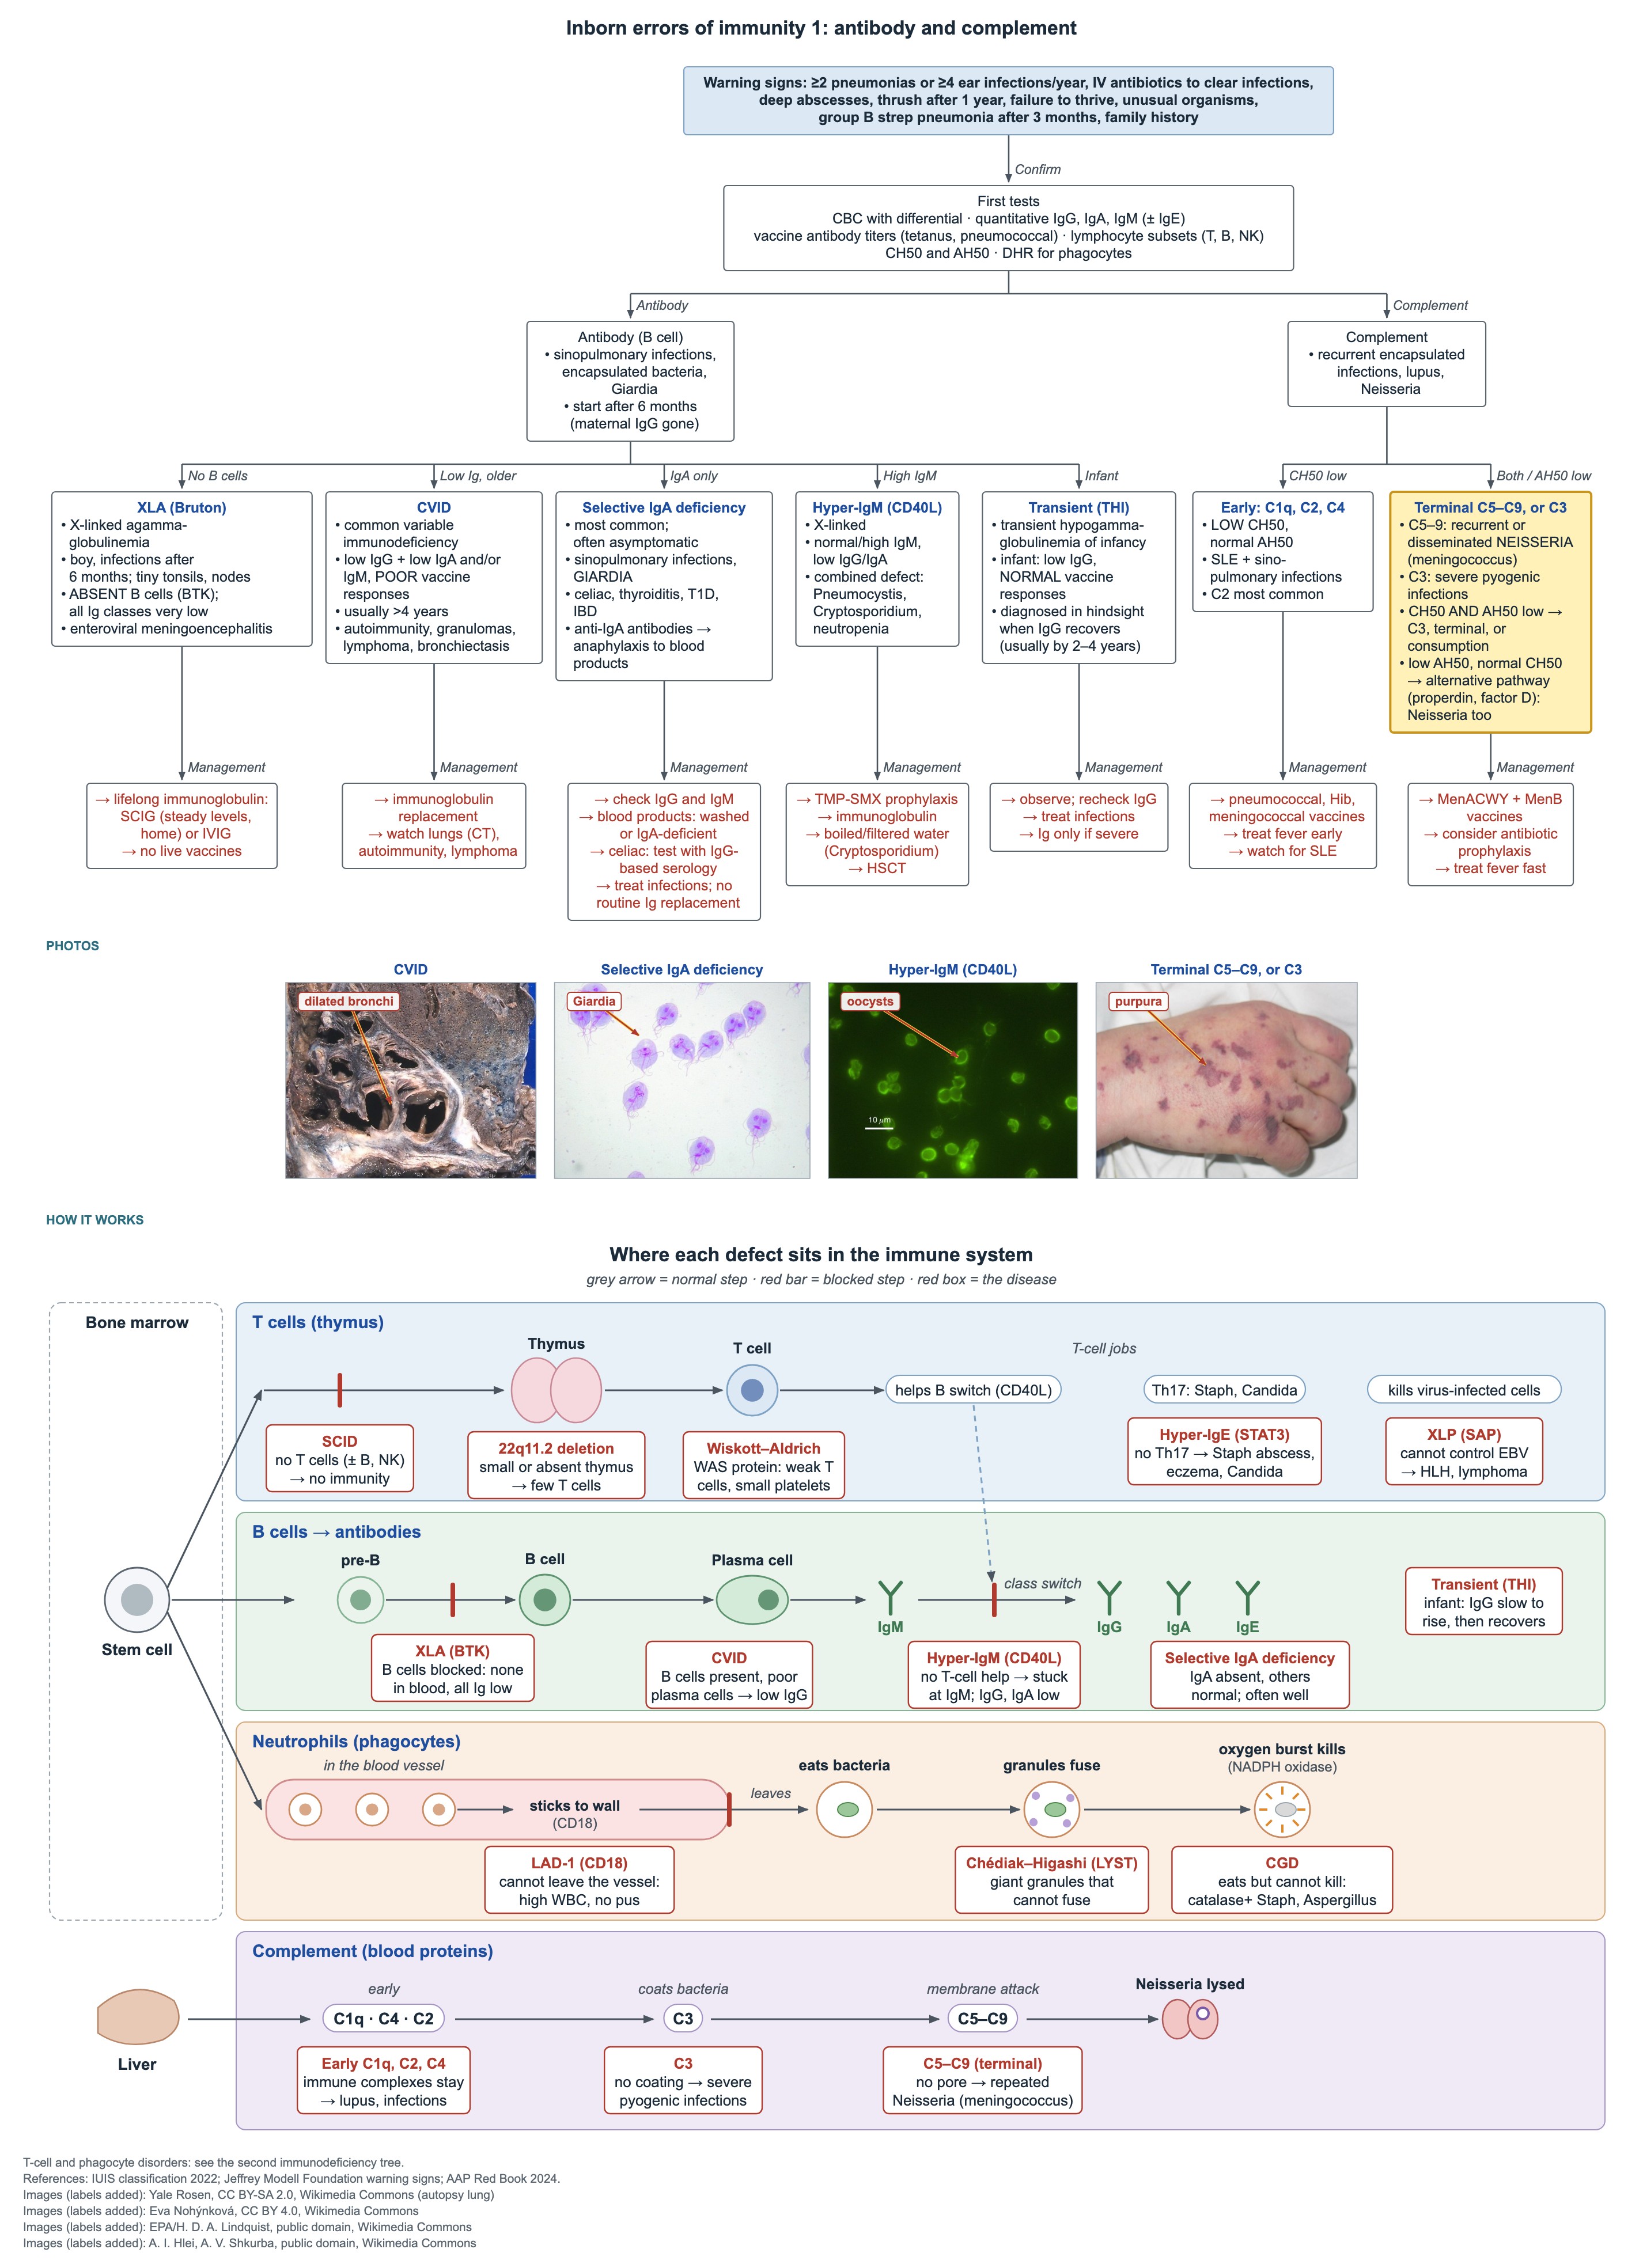
- Déficit de C3: sin opsonización, por lo que hay infecciones piógenas recurrentes graves.
- Déficit terminal (C5–C9): sin complejo de ataque a la membrana, por lo que hay infecciones por Neisseria recurrentes o diseminadas, sobre todo meningocócicas.
- Los defectos de la vía alternativa (properdina, factor D) también causan infecciones por Neisseria.
- Vacunas: series de MenACWY y MenB, con refuerzos mientras persista el riesgo (el déficit del complemento es una condición de alto riesgo para las vacunas antimeningocócicas).
- Considere la profilaxis antibiótica y enseñe a la familia a buscar atención rápidamente ante la fiebre.
Preguntas frecuentes
¿Cuál es la mejor prueba para la enfermedad granulomatosa crónica?
La prueba de dihidrorrodamina (DHR) por citometría de flujo. Mide el estallido oxidativo de los neutrófilos y ha reemplazado a la antigua prueba de NBT.
¿Qué déficit del complemento causa infecciones meningocócicas recurrentes?
El déficit de los componentes terminales C5–C9, y también de properdina o factor D. Estos niños necesitan las vacunas MenACWY y MenB con refuerzos.
¿El trasplante de células madre cura el síndrome de Chédiak–Higashi?
Cura los problemas inmunitarios, hemorrágicos y de HLH, pero no previene el deterioro neurológico que aparece más tarde.
Estudiar este tema
Fuentes
- AAAAI/ACAAI/CIS 2025: Parámetro de práctica sobre errores innatos de la inmunidad (Ann Allergy Asthma Immunol)
- Parámetro de práctica sobre errores innatos de la inmunidad: novedades de la actualización 2025 (J Allergy Clin Immunol)
- GeneReviews: síndrome de Chédiak–Higashi (NCBI)
Escrito para Pedemy con nuestras propias palabras a partir de las fuentes anteriores; revisado en noviembre 2026. Solo con fines educativos, no es consejo médico; compruebe las dosis y los protocolos locales antes de tratar a un paciente. Pedemy es independiente y no está afiliado ni respaldado por las organizaciones citadas.