

Árbol de decisión principal
Trastornos de los aminoácidos
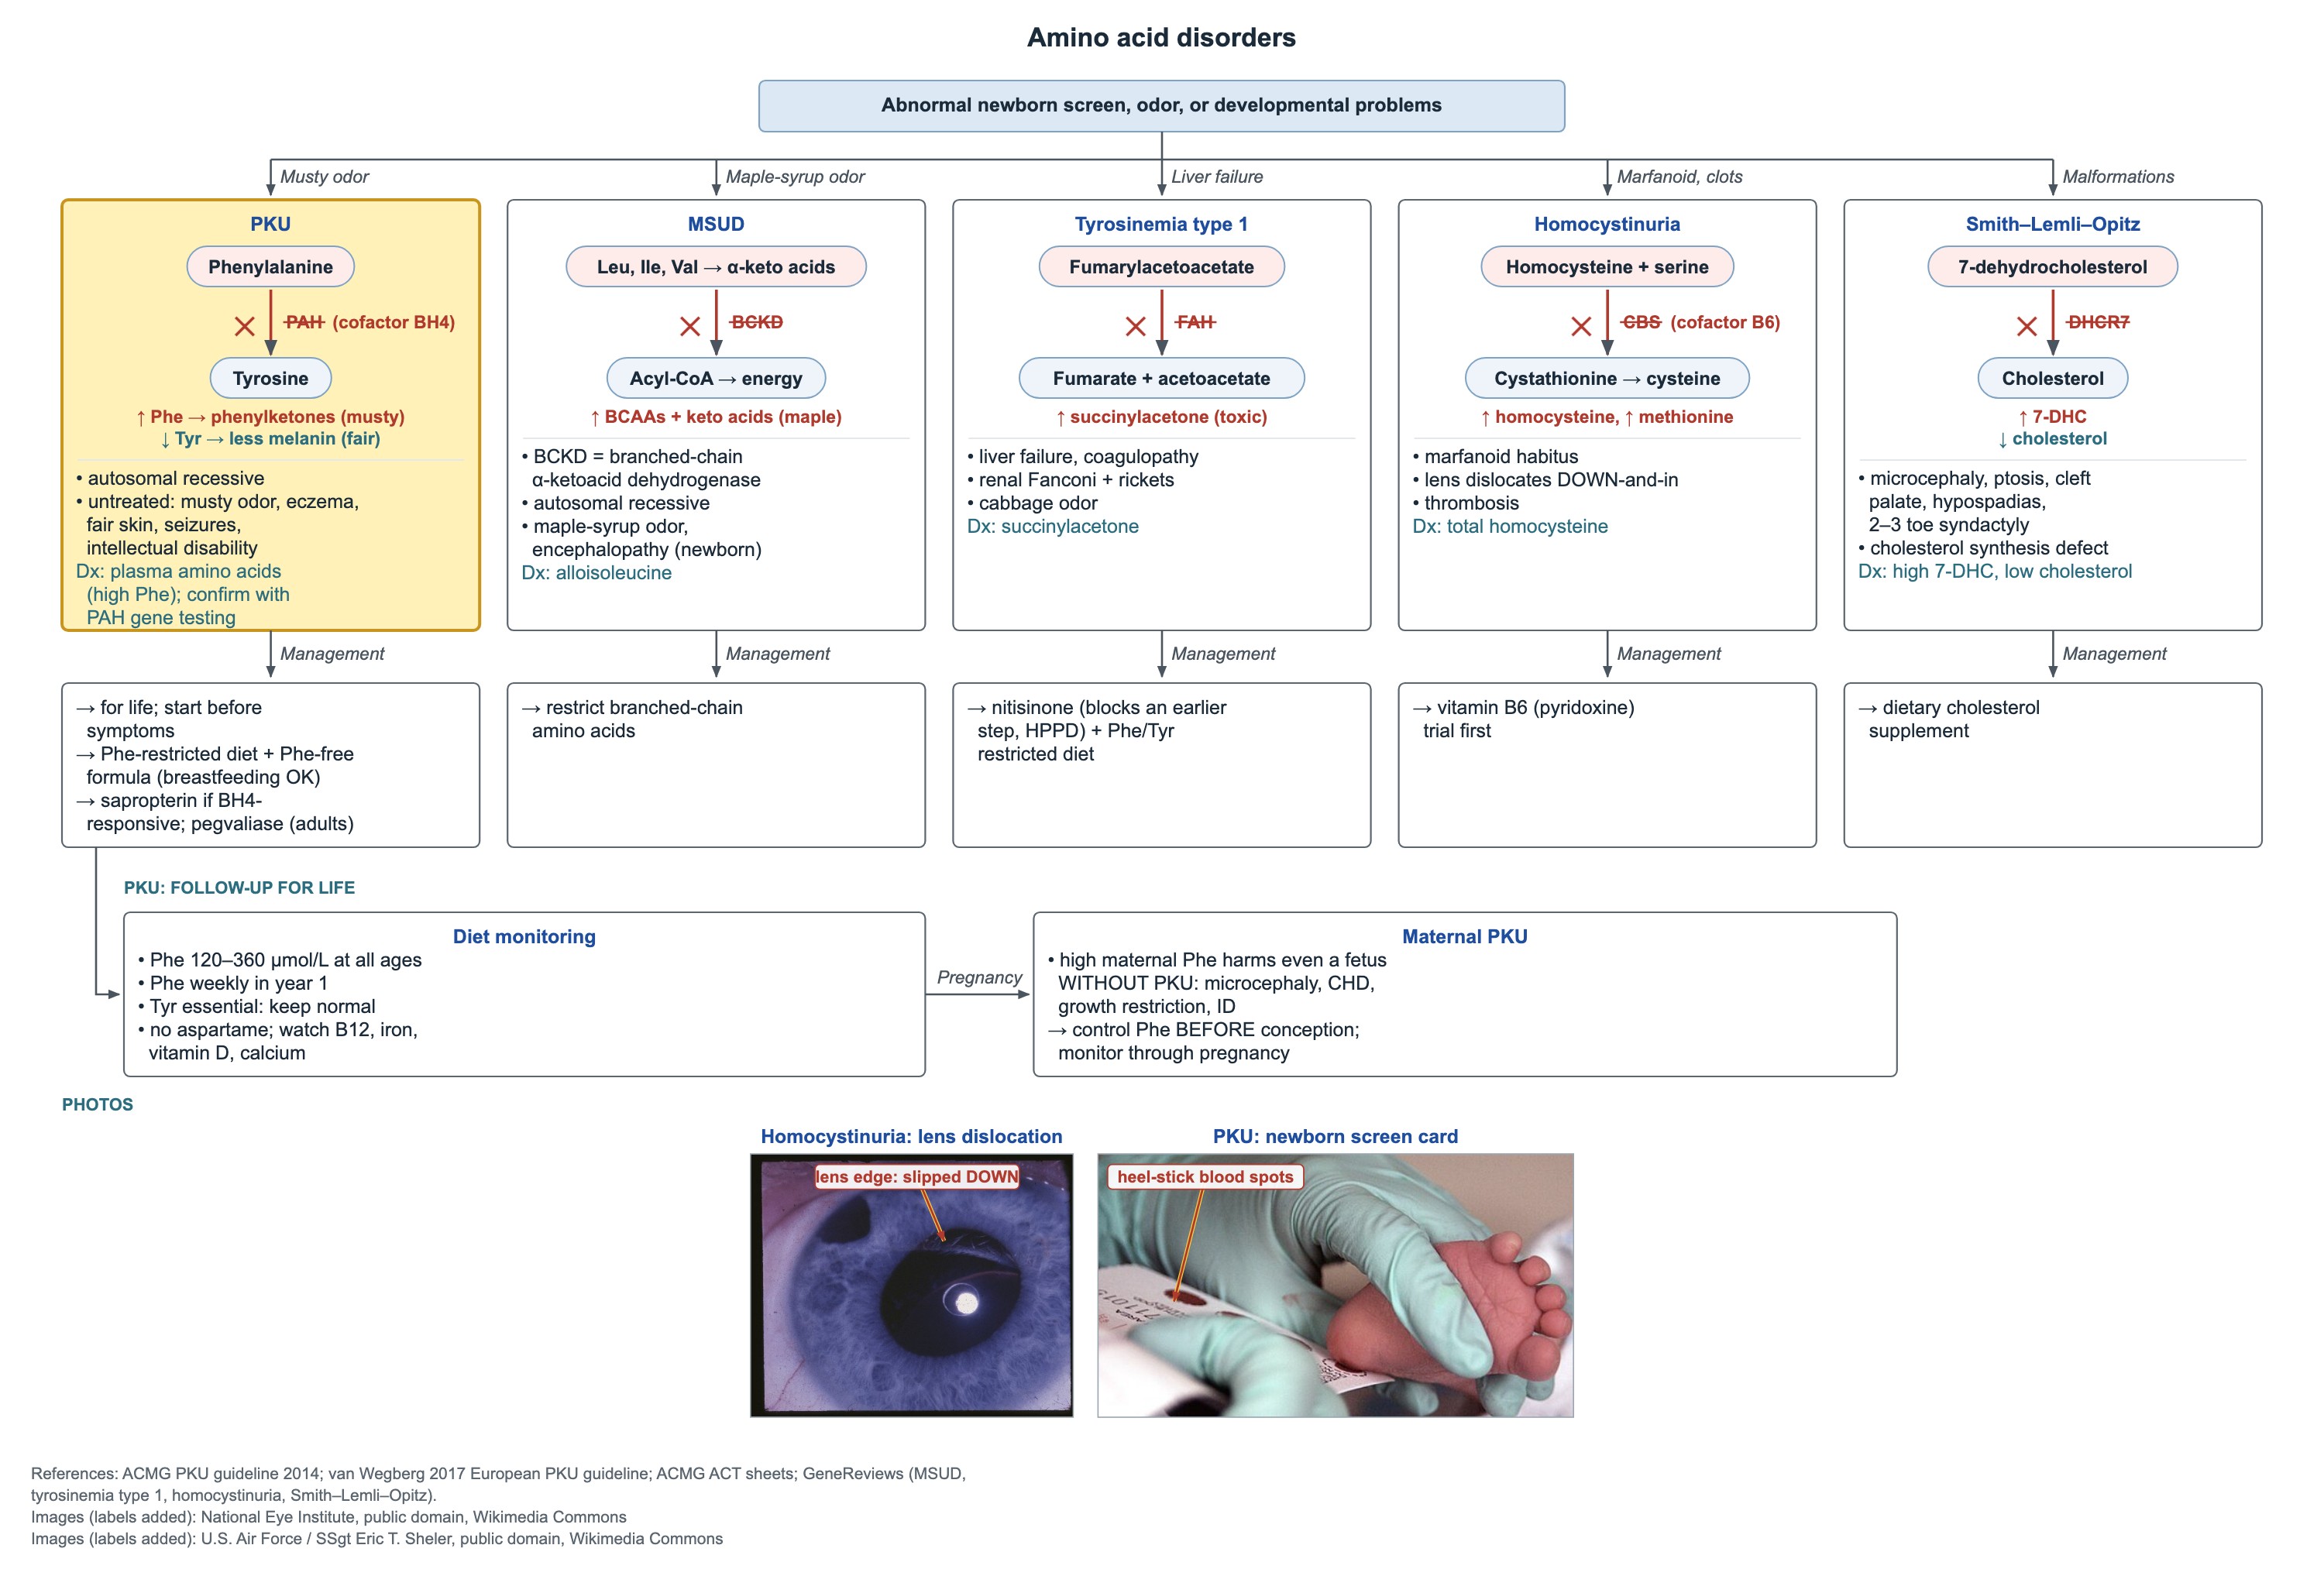
Puntos clave
- PKU: falla la fenilalanina hidroxilasa (cofactor BH4), la Phe se acumula y la tirosina pasa a ser un aminoácido esencial.
- PKU no tratada: olor a moho, eccema, piel clara, convulsiones y discapacidad intelectual; la primera prueba son los aminoácidos plasmáticos.
- Meta de Phe en sangre en PKU: 120–360 µmol/L (2–6 mg/dL) de por vida; medir la Phe semanalmente durante el primer año.
- La PKU materna daña a un feto sin PKU: alcanzar Phe de 2–6 mg/dL al menos 3 meses antes de la concepción.
- MSUD: olor a jarabe de arce y encefalopatía en un recién nacido; la aloisoleucina es diagnóstica; restringir leucina, isoleucina y valina.
- Tirosinemia tipo 1: insuficiencia hepática, síndrome de Fanconi renal con raquitismo, olor a repollo; succinilacetona; tratar con nitisinona más dieta restringida en Phe/Tyr.
- Homocistinuria: el cristalino se desplaza hacia abajo y adentro, trombosis, hábito marfanoide; medir homocisteína total; probar primero vitamina B6.
Fenilcetonuria (PKU): reconocer y confirmar
La PKU es la deficiencia de fenilalanina hidroxilasa (PAH), de herencia autosómica recesiva. La PAH convierte la fenilalanina en tirosina y necesita tetrahidrobiopterina (BH4) como cofactor. Cuando falla, la fenilalanina sube a niveles tóxicos para el cerebro y la tirosina baja.
El tamizaje neonatal existe porque el tratamiento precoz previene el daño cerebral. Los niños nacidos sin tamizaje, por ejemplo algunos niños adoptados de otros países, pueden presentarse más tarde con el cuadro no tratado.
- Signos sin tratamiento: olor a moho, eccema, piel y cabello claros (menos melanina), convulsiones, discapacidad intelectual.
- Primera prueba en un niño sintomático: aminoácidos plasmáticos (fenilalanina alta).
- Tamizaje neonatal positivo: confirmar con aminoácidos plasmáticos y estudio del gen PAH.
- La guía del ACMG de 2023 recomienda el estudio genético al diagnóstico porque el genotipo ayuda a predecir la respuesta a BH4 y la gravedad.
Tratamiento de la PKU: empezar pronto, mantener de por vida
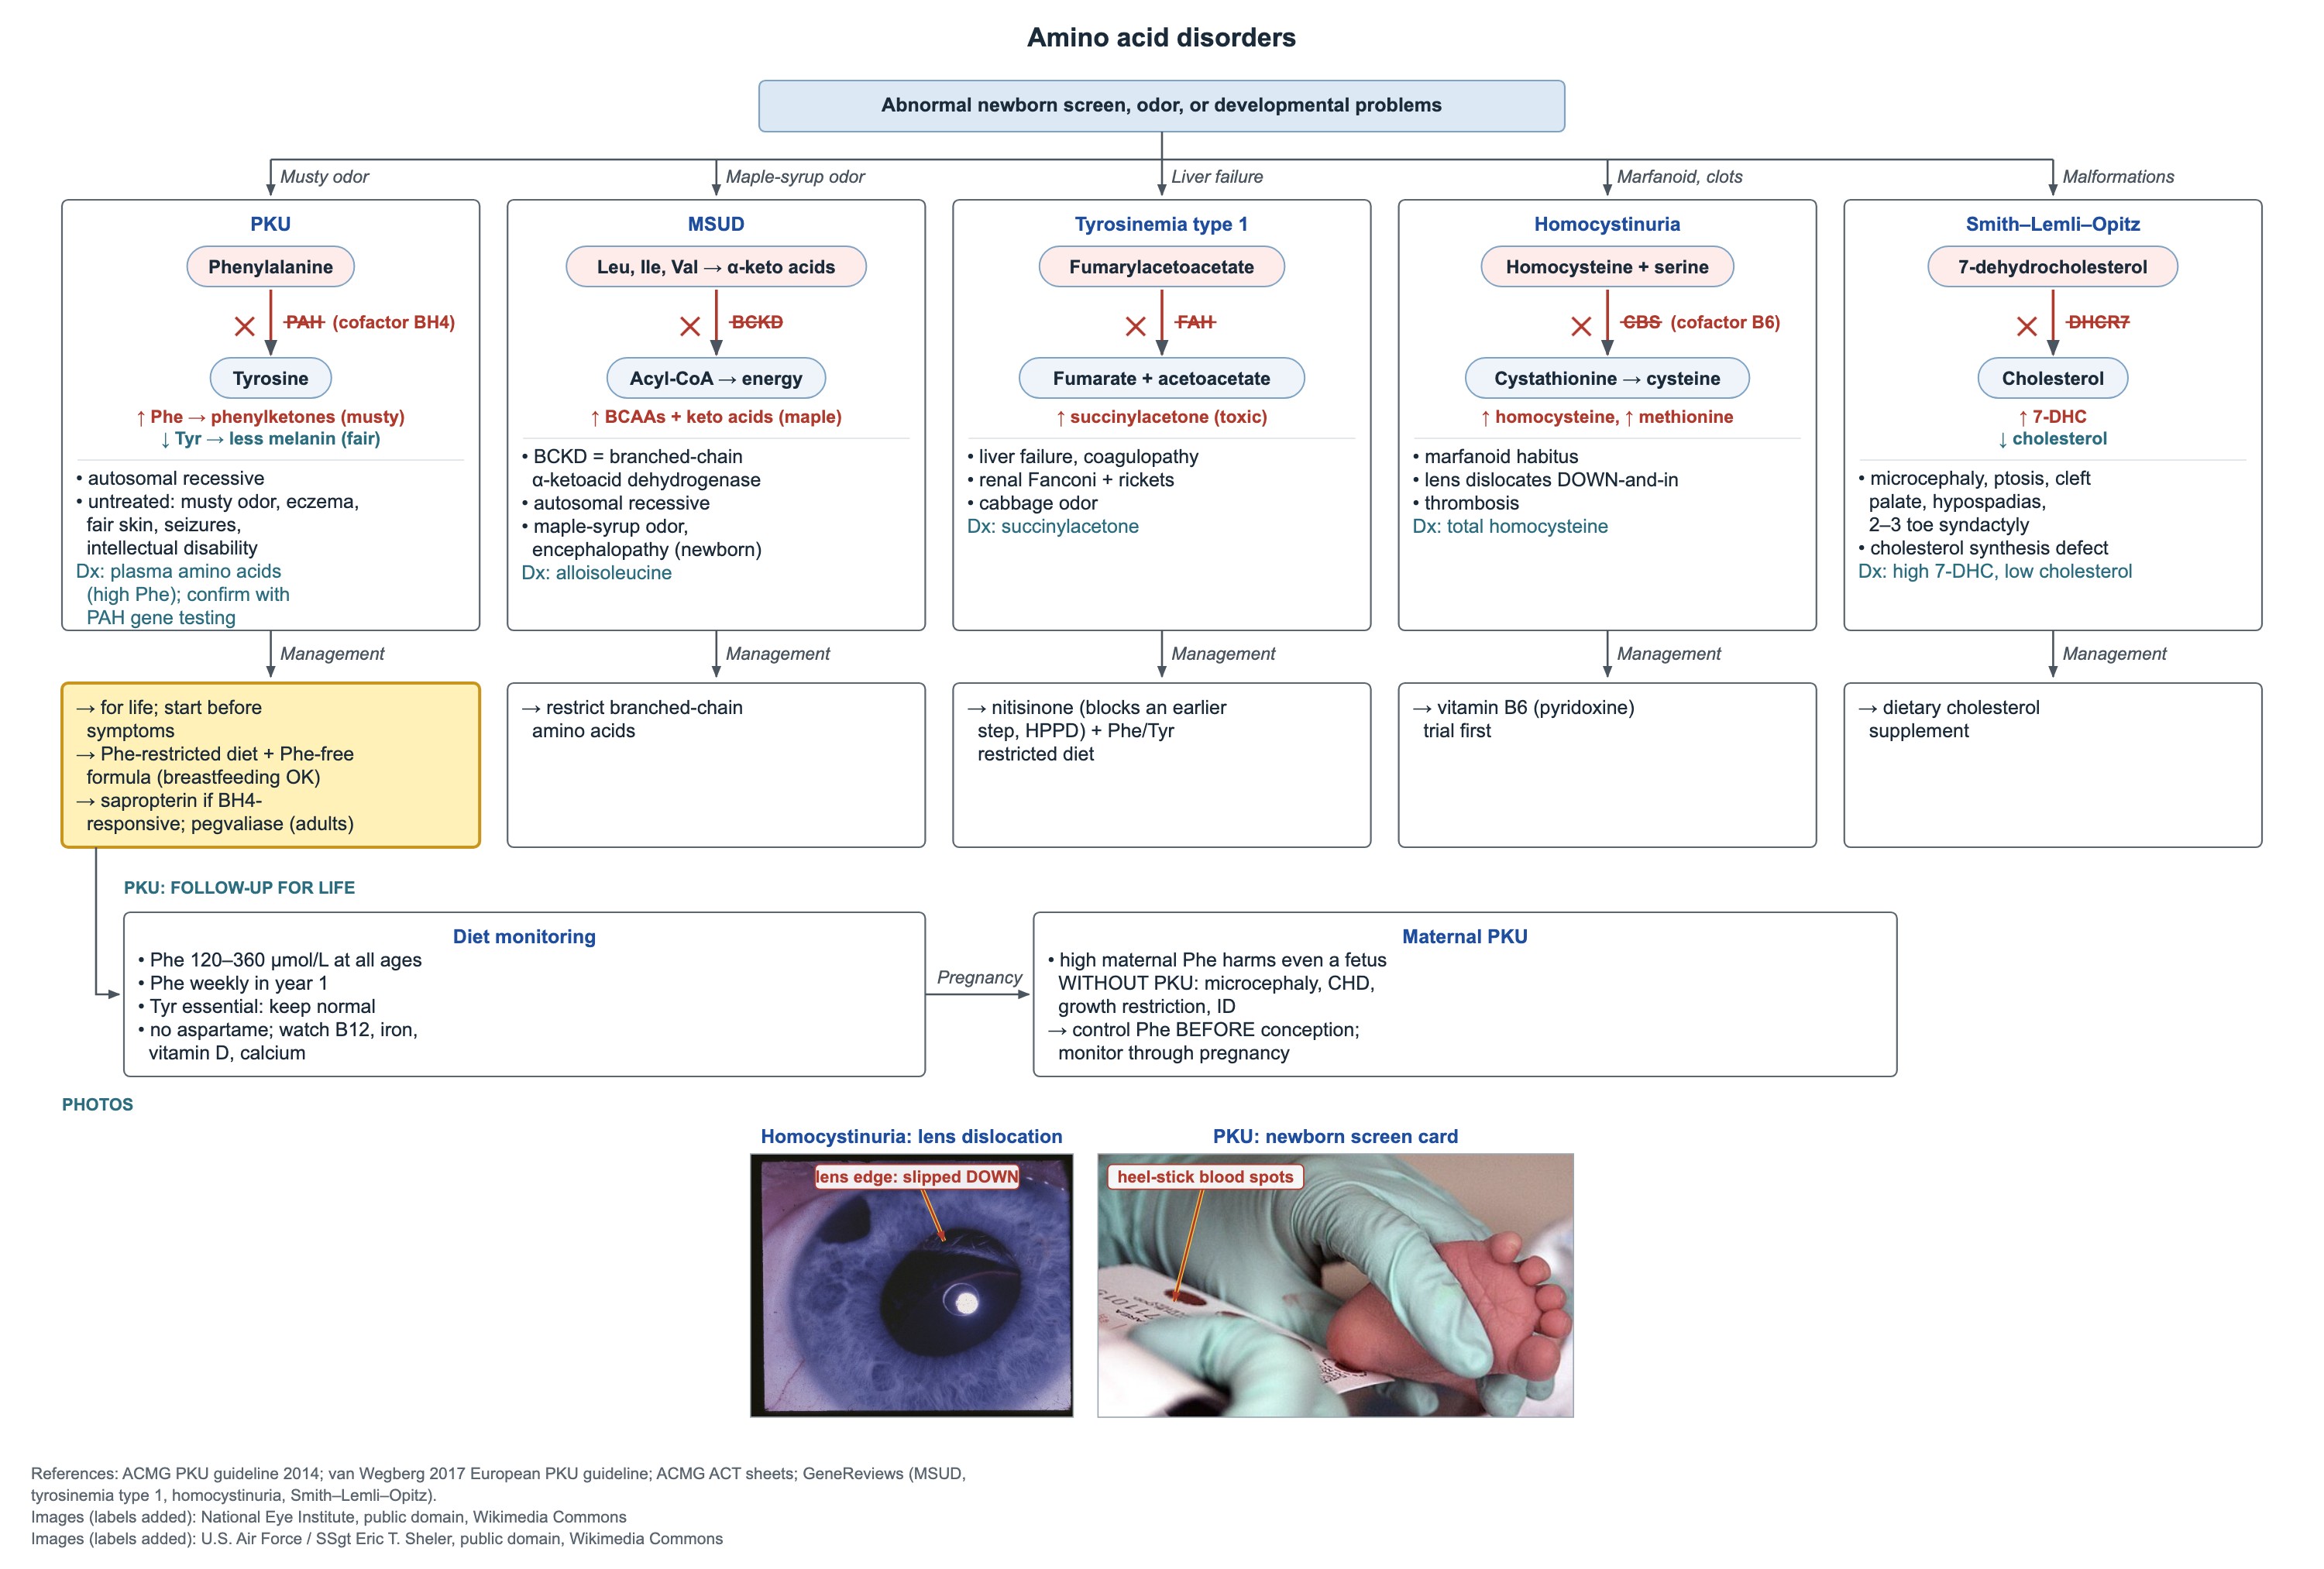
El tratamiento es de por vida. Suspender la dieta en la infancia tardía o en la adultez empeora la atención, el estado de ánimo y la función ejecutiva.
- Iniciar el tratamiento en cuanto se confirma el diagnóstico, antes de que aparezcan síntomas.
- Dieta restringida en fenilalanina más fórmula médica sin fenilalanina, de por vida.
- La lactancia materna puede continuar: se da leche materna medida junto con fórmula sin Phe, y se cuenta la Phe de la leche materna.
- Pacientes que responden a BH4: la sapropterina (o la sepiapterina) baja la Phe y permite más proteína natural.
- Adultos: la pegvaliasa, una enzima que degrada la fenilalanina, es una opción.
Seguimiento de la PKU: metas de Phe y control de la dieta
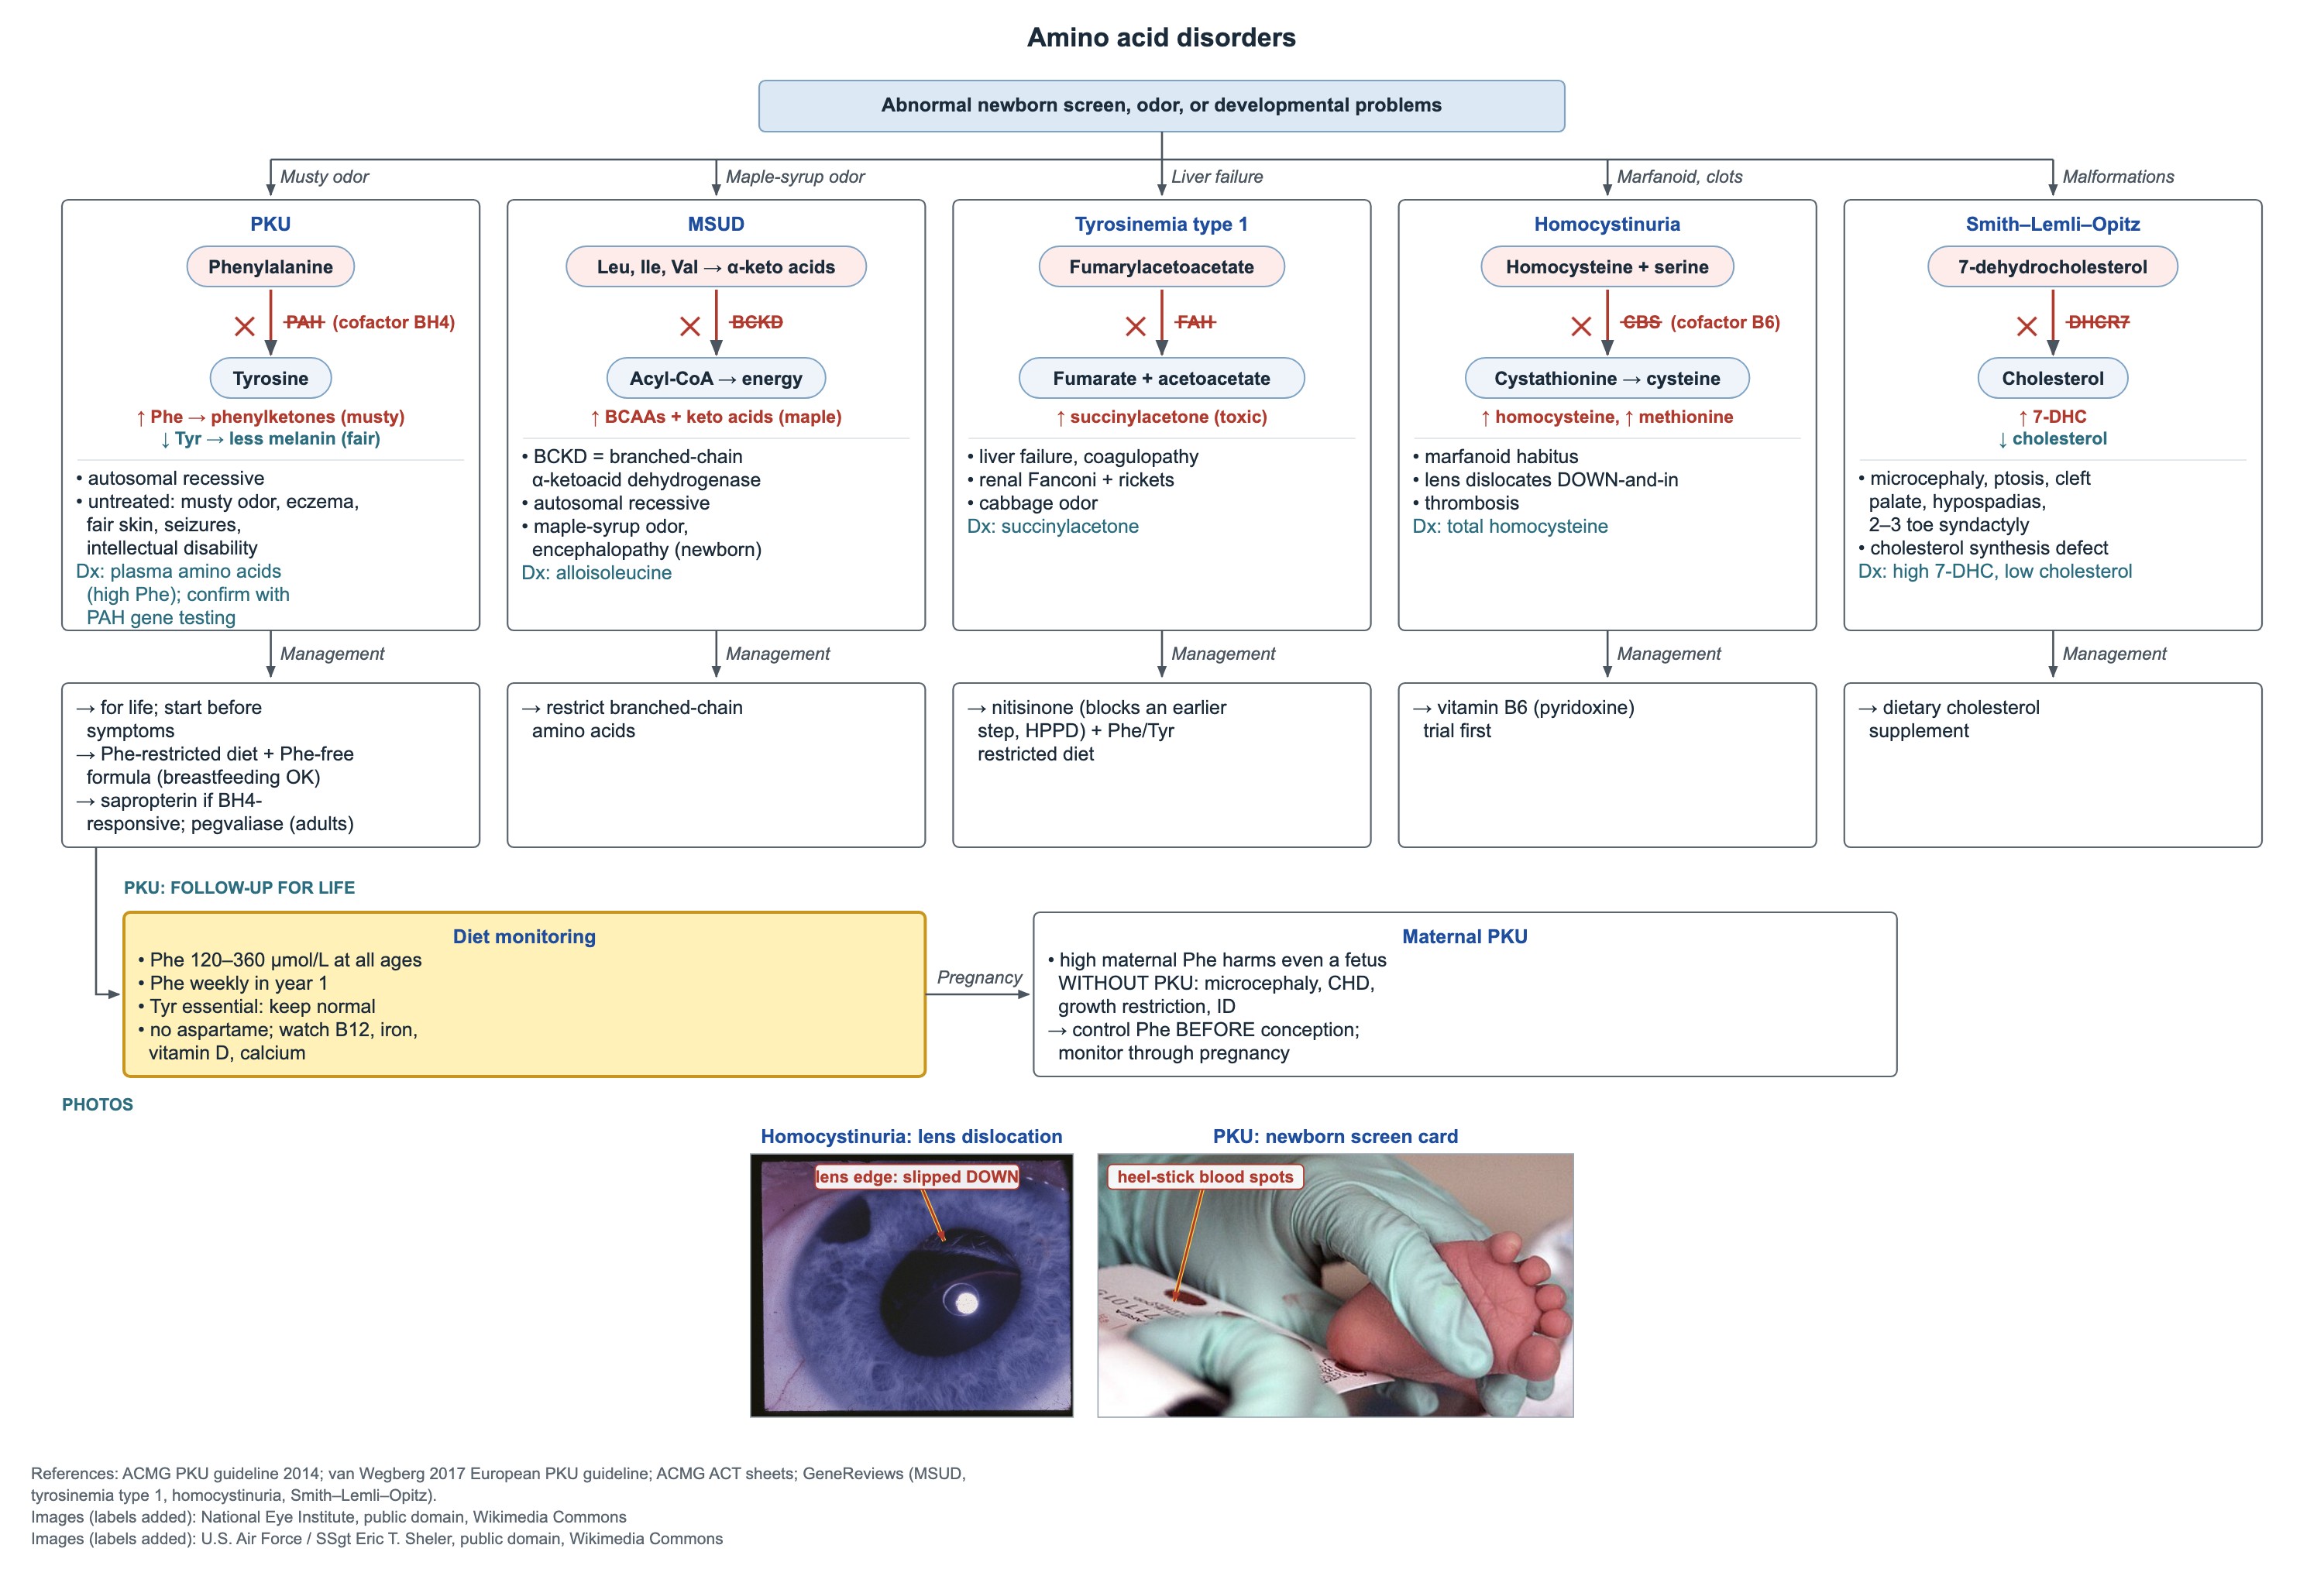
- Meta de Phe en sangre 120–360 µmol/L (2–6 mg/dL) a todas las edades.
- Medir la Phe en sangre semanalmente durante el primer año de vida y luego con menos frecuencia a medida que el niño crece.
- Mantener la tirosina en rango normal: en la PKU se vuelve esencial y es precursora de catecolaminas, melanina y tiroxina.
- Evitar el aspartamo: este edulcorante se degrada a fenilalanina.
- Una dieta estricta puede quedar baja en vitamina B12, hierro, vitamina D y calcio, así que deben vigilarse.
PKU materna
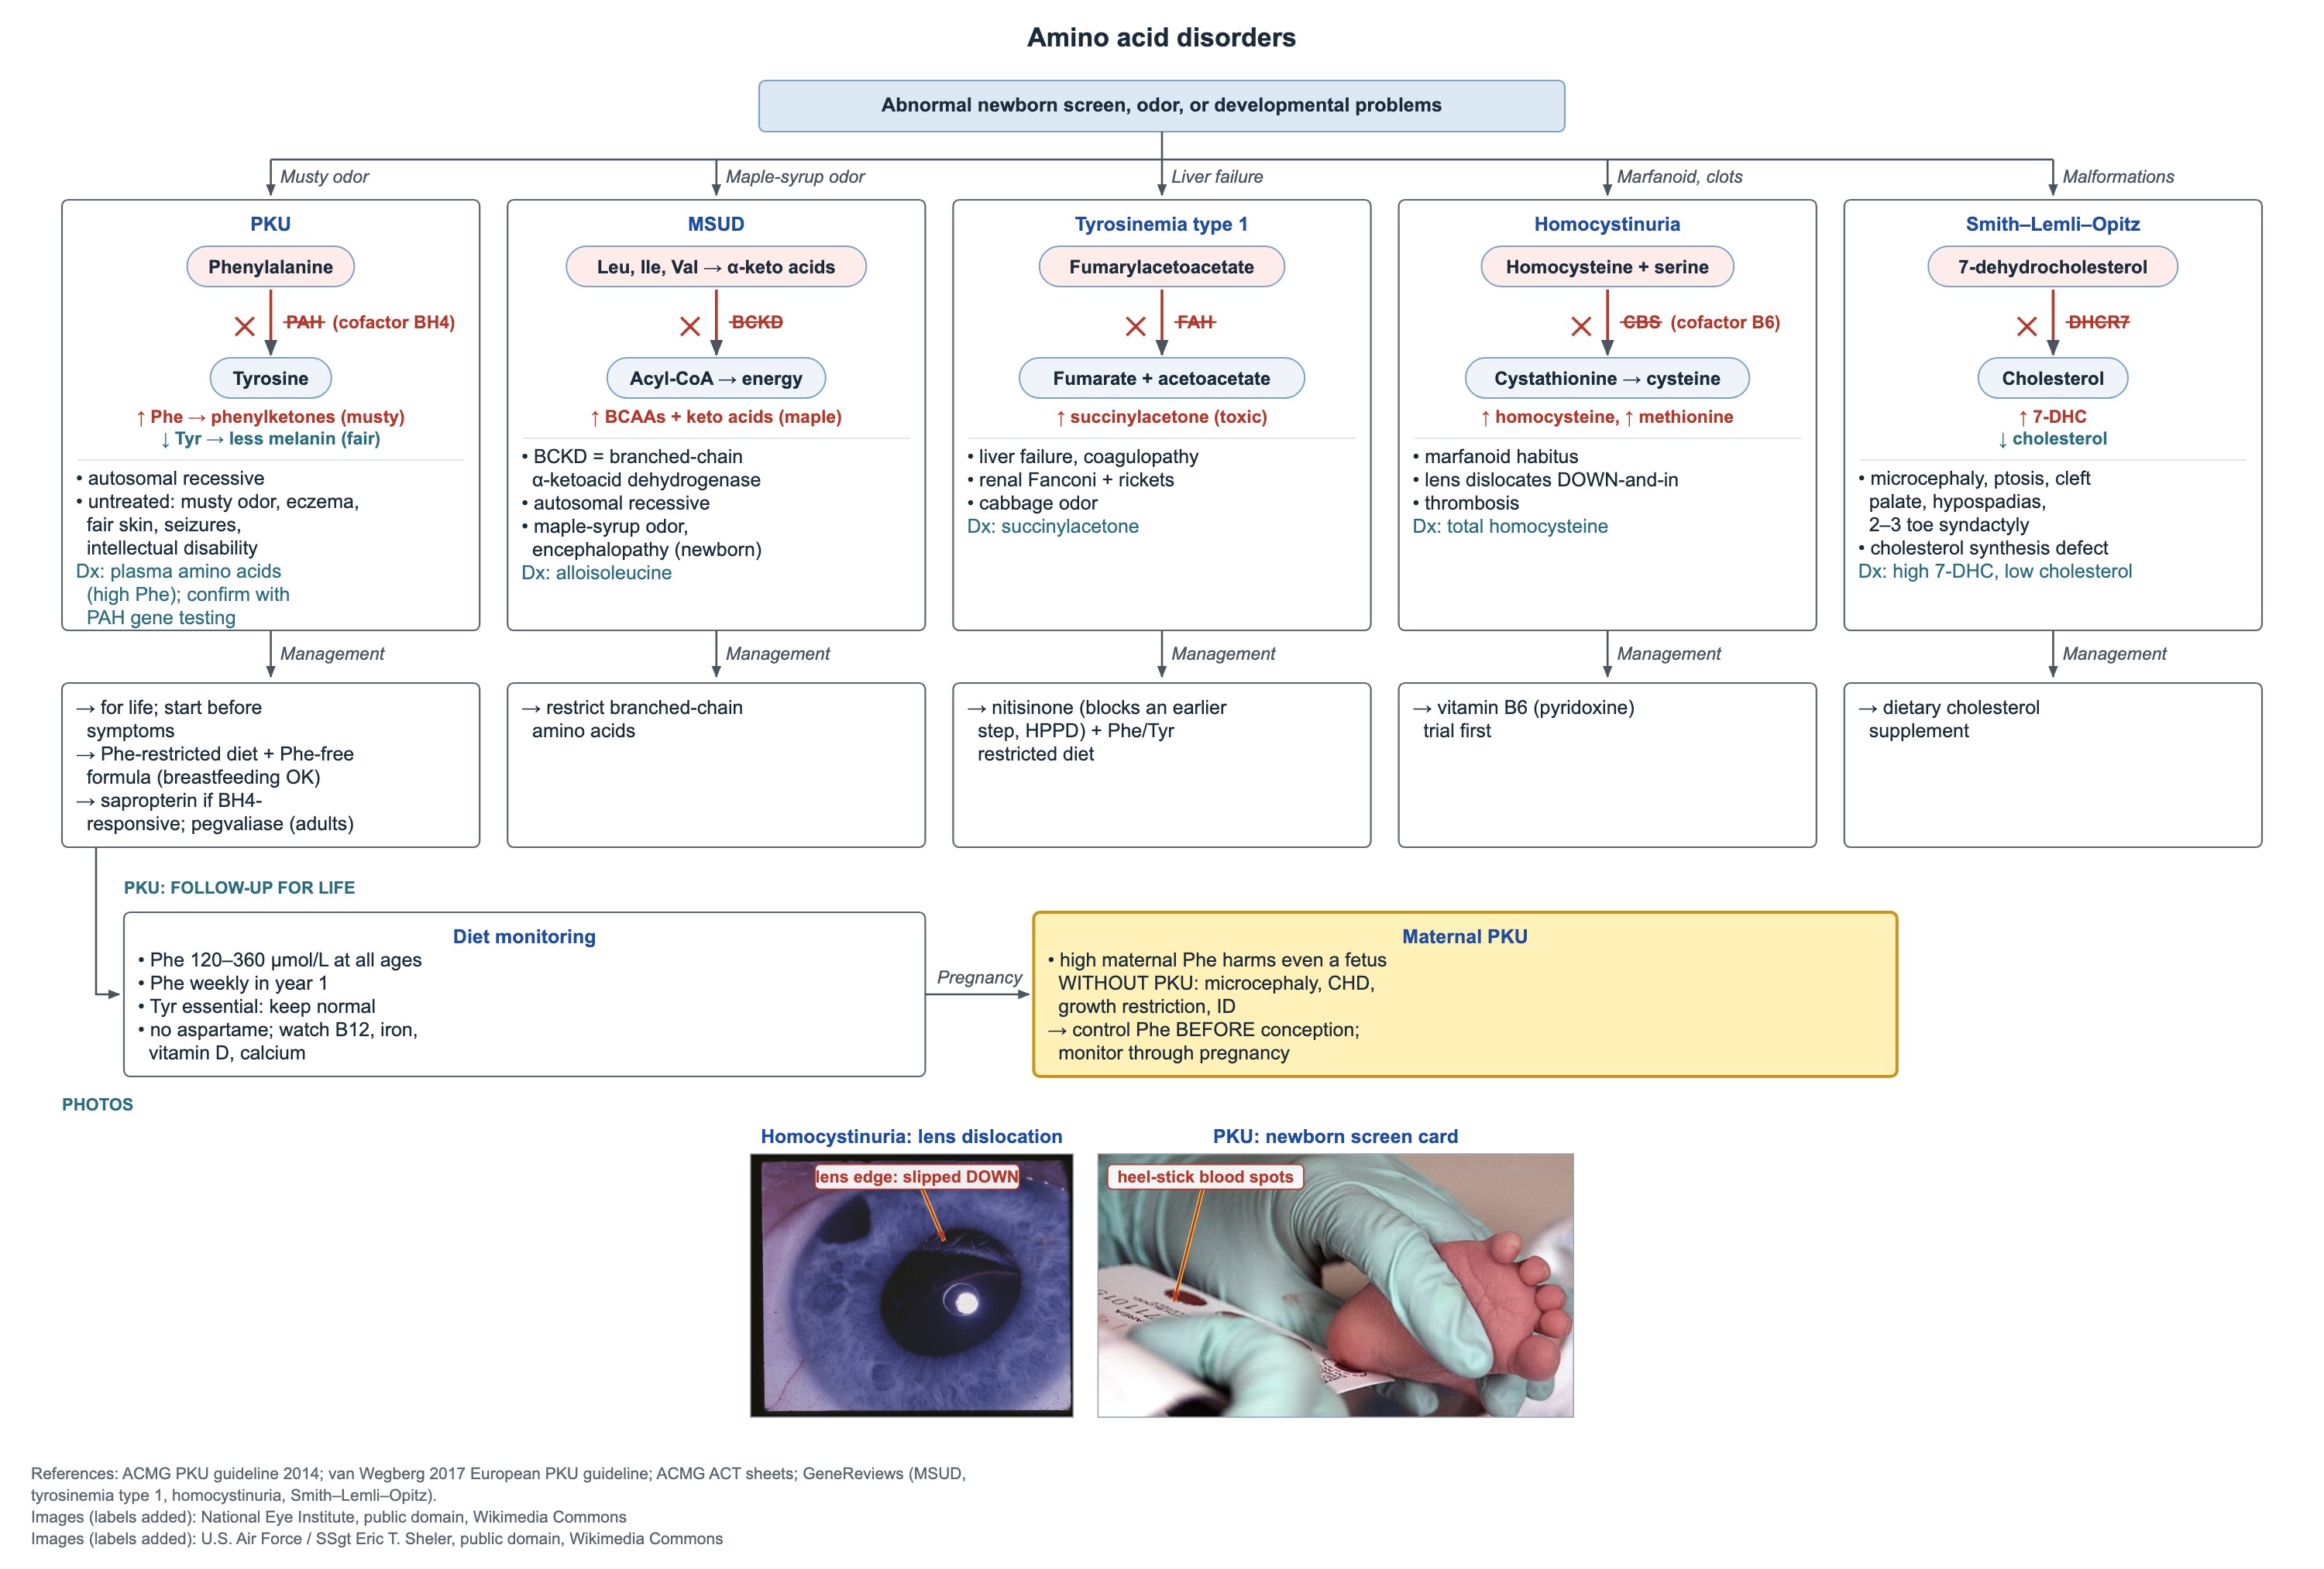
La fenilalanina materna alta es teratógena. Daña al feto aunque el feto no tenga PKU, y el daño empieza en la embriogénesis temprana, a menudo antes de saber que hay embarazo.
- Efectos fetales: microcefalia, cardiopatías congénitas, restricción del crecimiento y discapacidad intelectual.
- Llevar la Phe materna a 2–6 mg/dL (120–360 µmol/L) al menos 3 meses antes de la concepción.
- Vigilar de cerca los niveles maternos de Phe durante todo el embarazo.
Enfermedad de la orina con olor a jarabe de arce (MSUD)
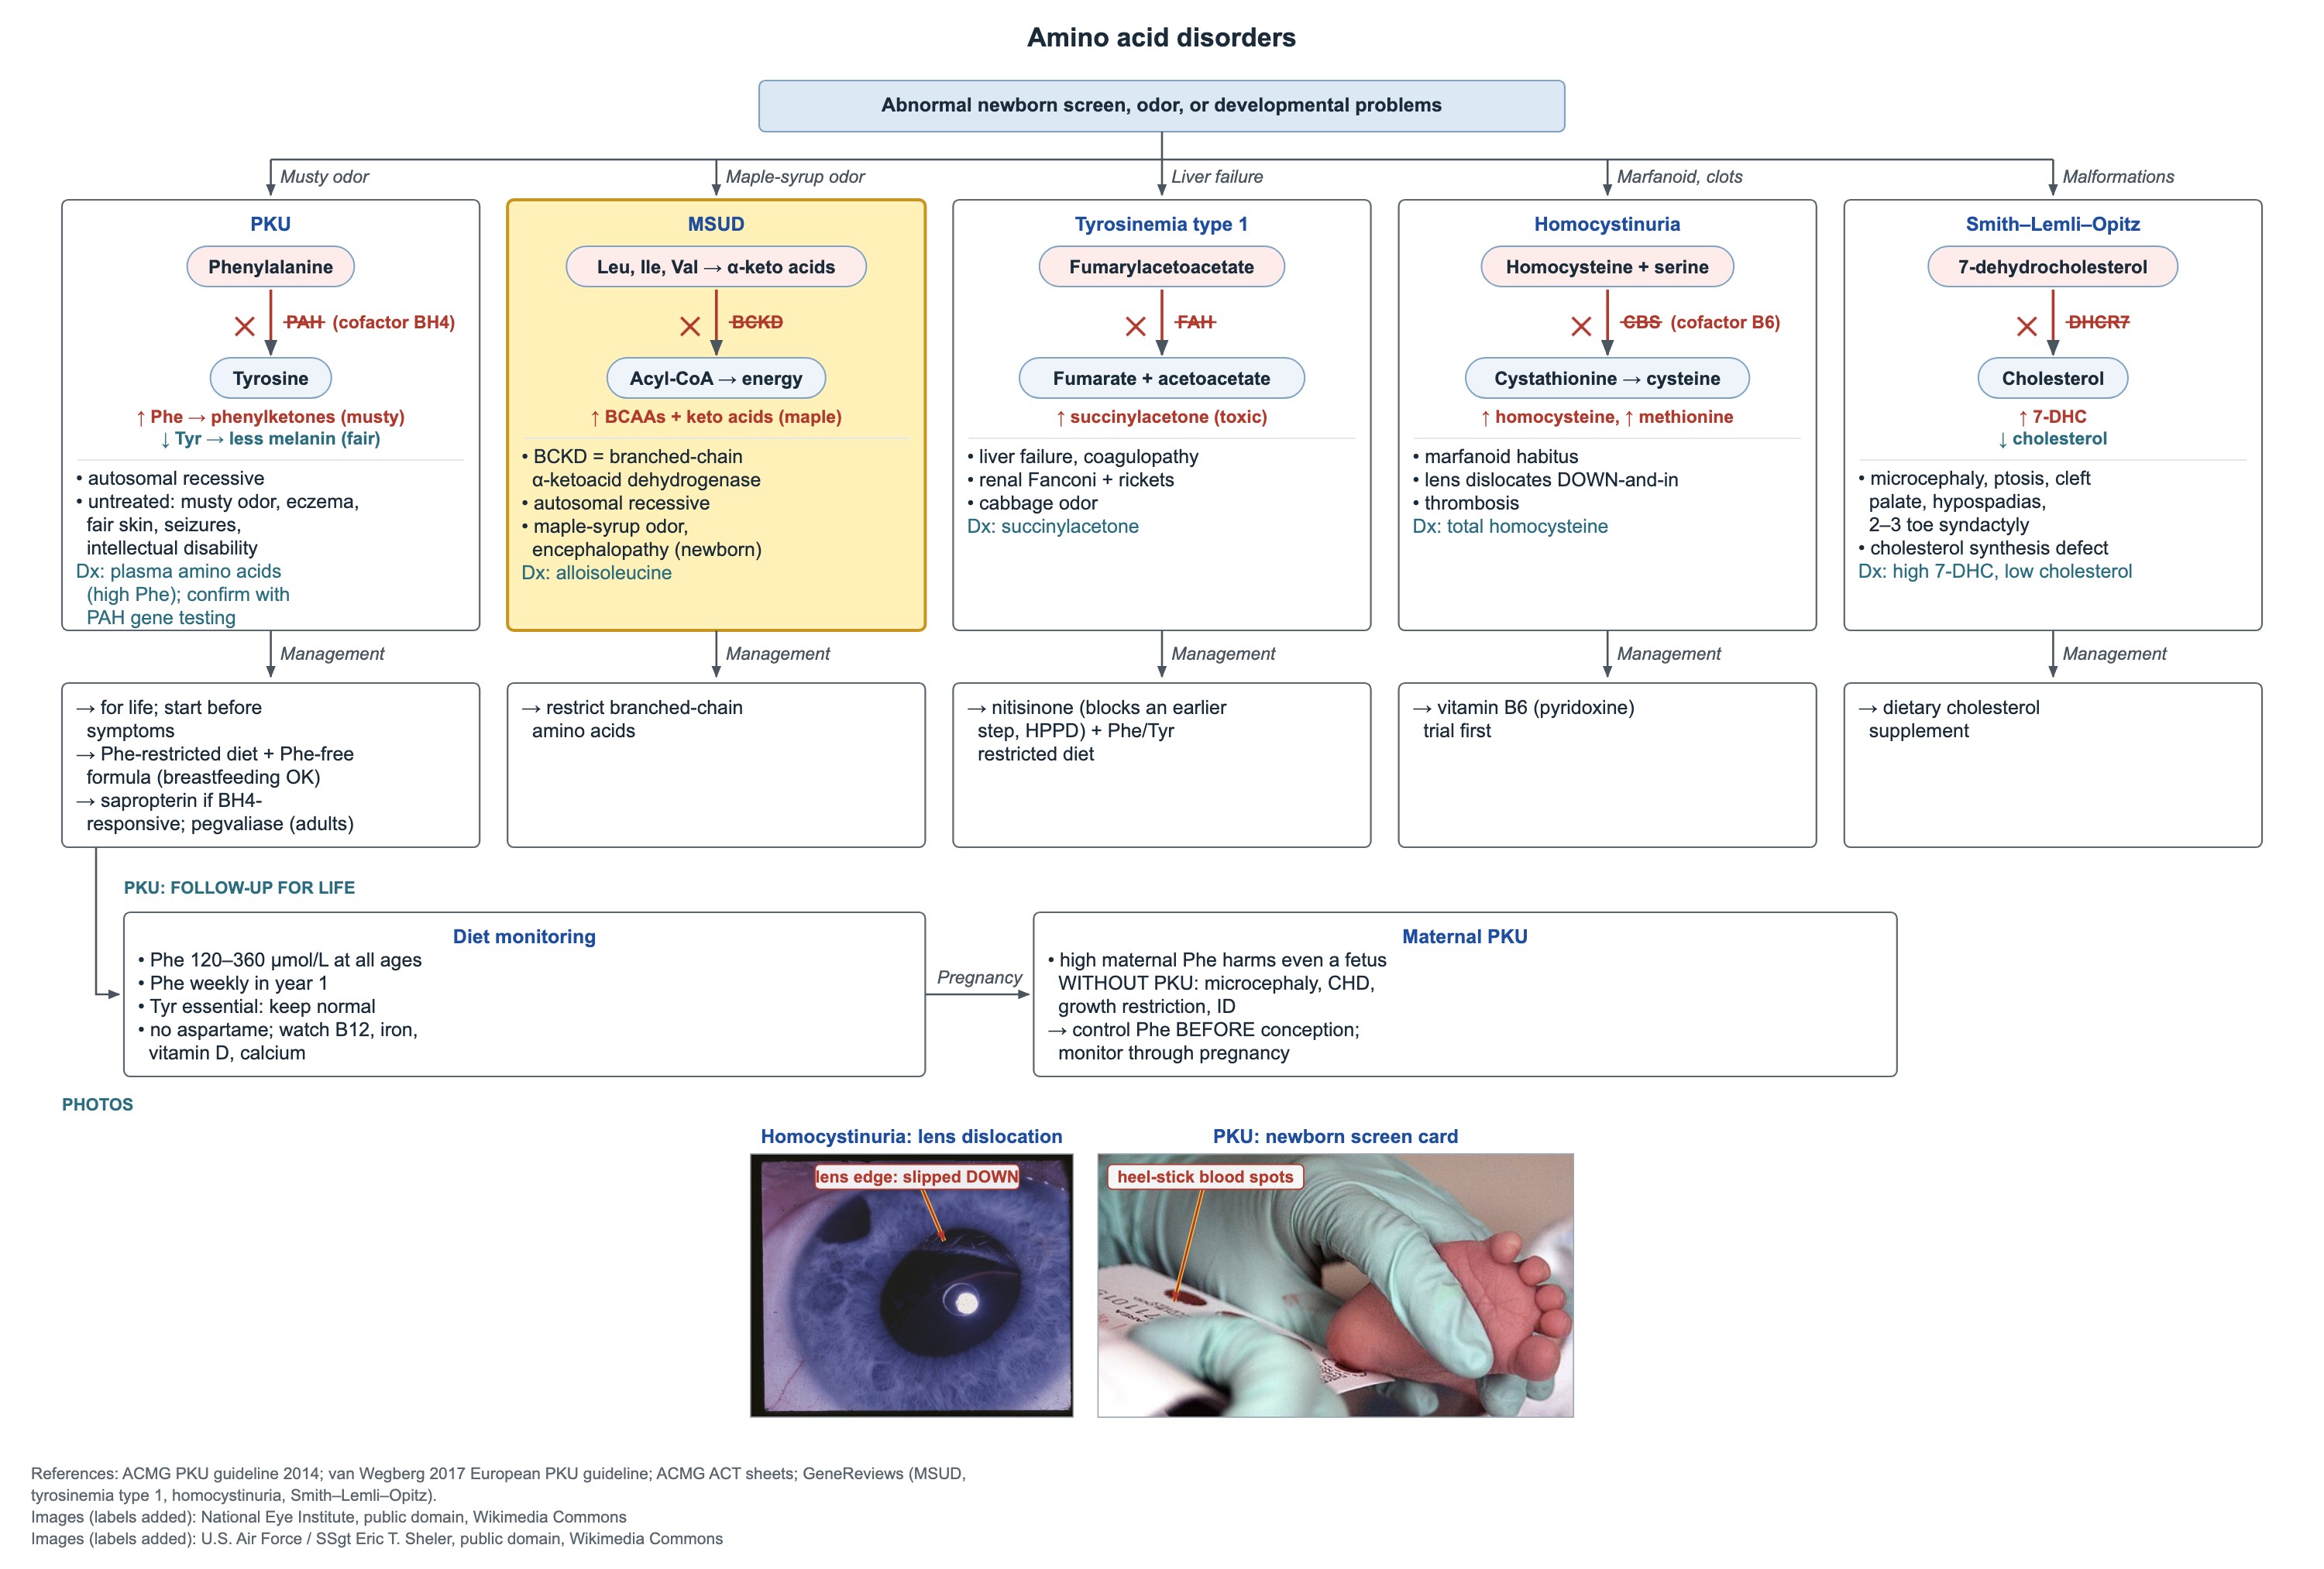
La MSUD es un bloqueo de la deshidrogenasa de alfa-cetoácidos de cadena ramificada (BCKD), de herencia autosómica recesiva. Se acumulan los tres aminoácidos de cadena ramificada, leucina, isoleucina y valina, y sus cetoácidos; la leucina es la más tóxica para el cerebro.
- Cuadro clásico: un recién nacido sano al principio que luego se alimenta mal y se vuelve encefalopático, con olor a jarabe de arce.
- Tamizaje neonatal: leucina/isoleucina y valina elevadas.
- Marcador plasmático diagnóstico: aloisoleucina.
- Tratamiento: restringir los aminoácidos de cadena ramificada con una fórmula médica especial; las crisis agudas requieren atención metabólica urgente.
Tirosinemia tipo 1
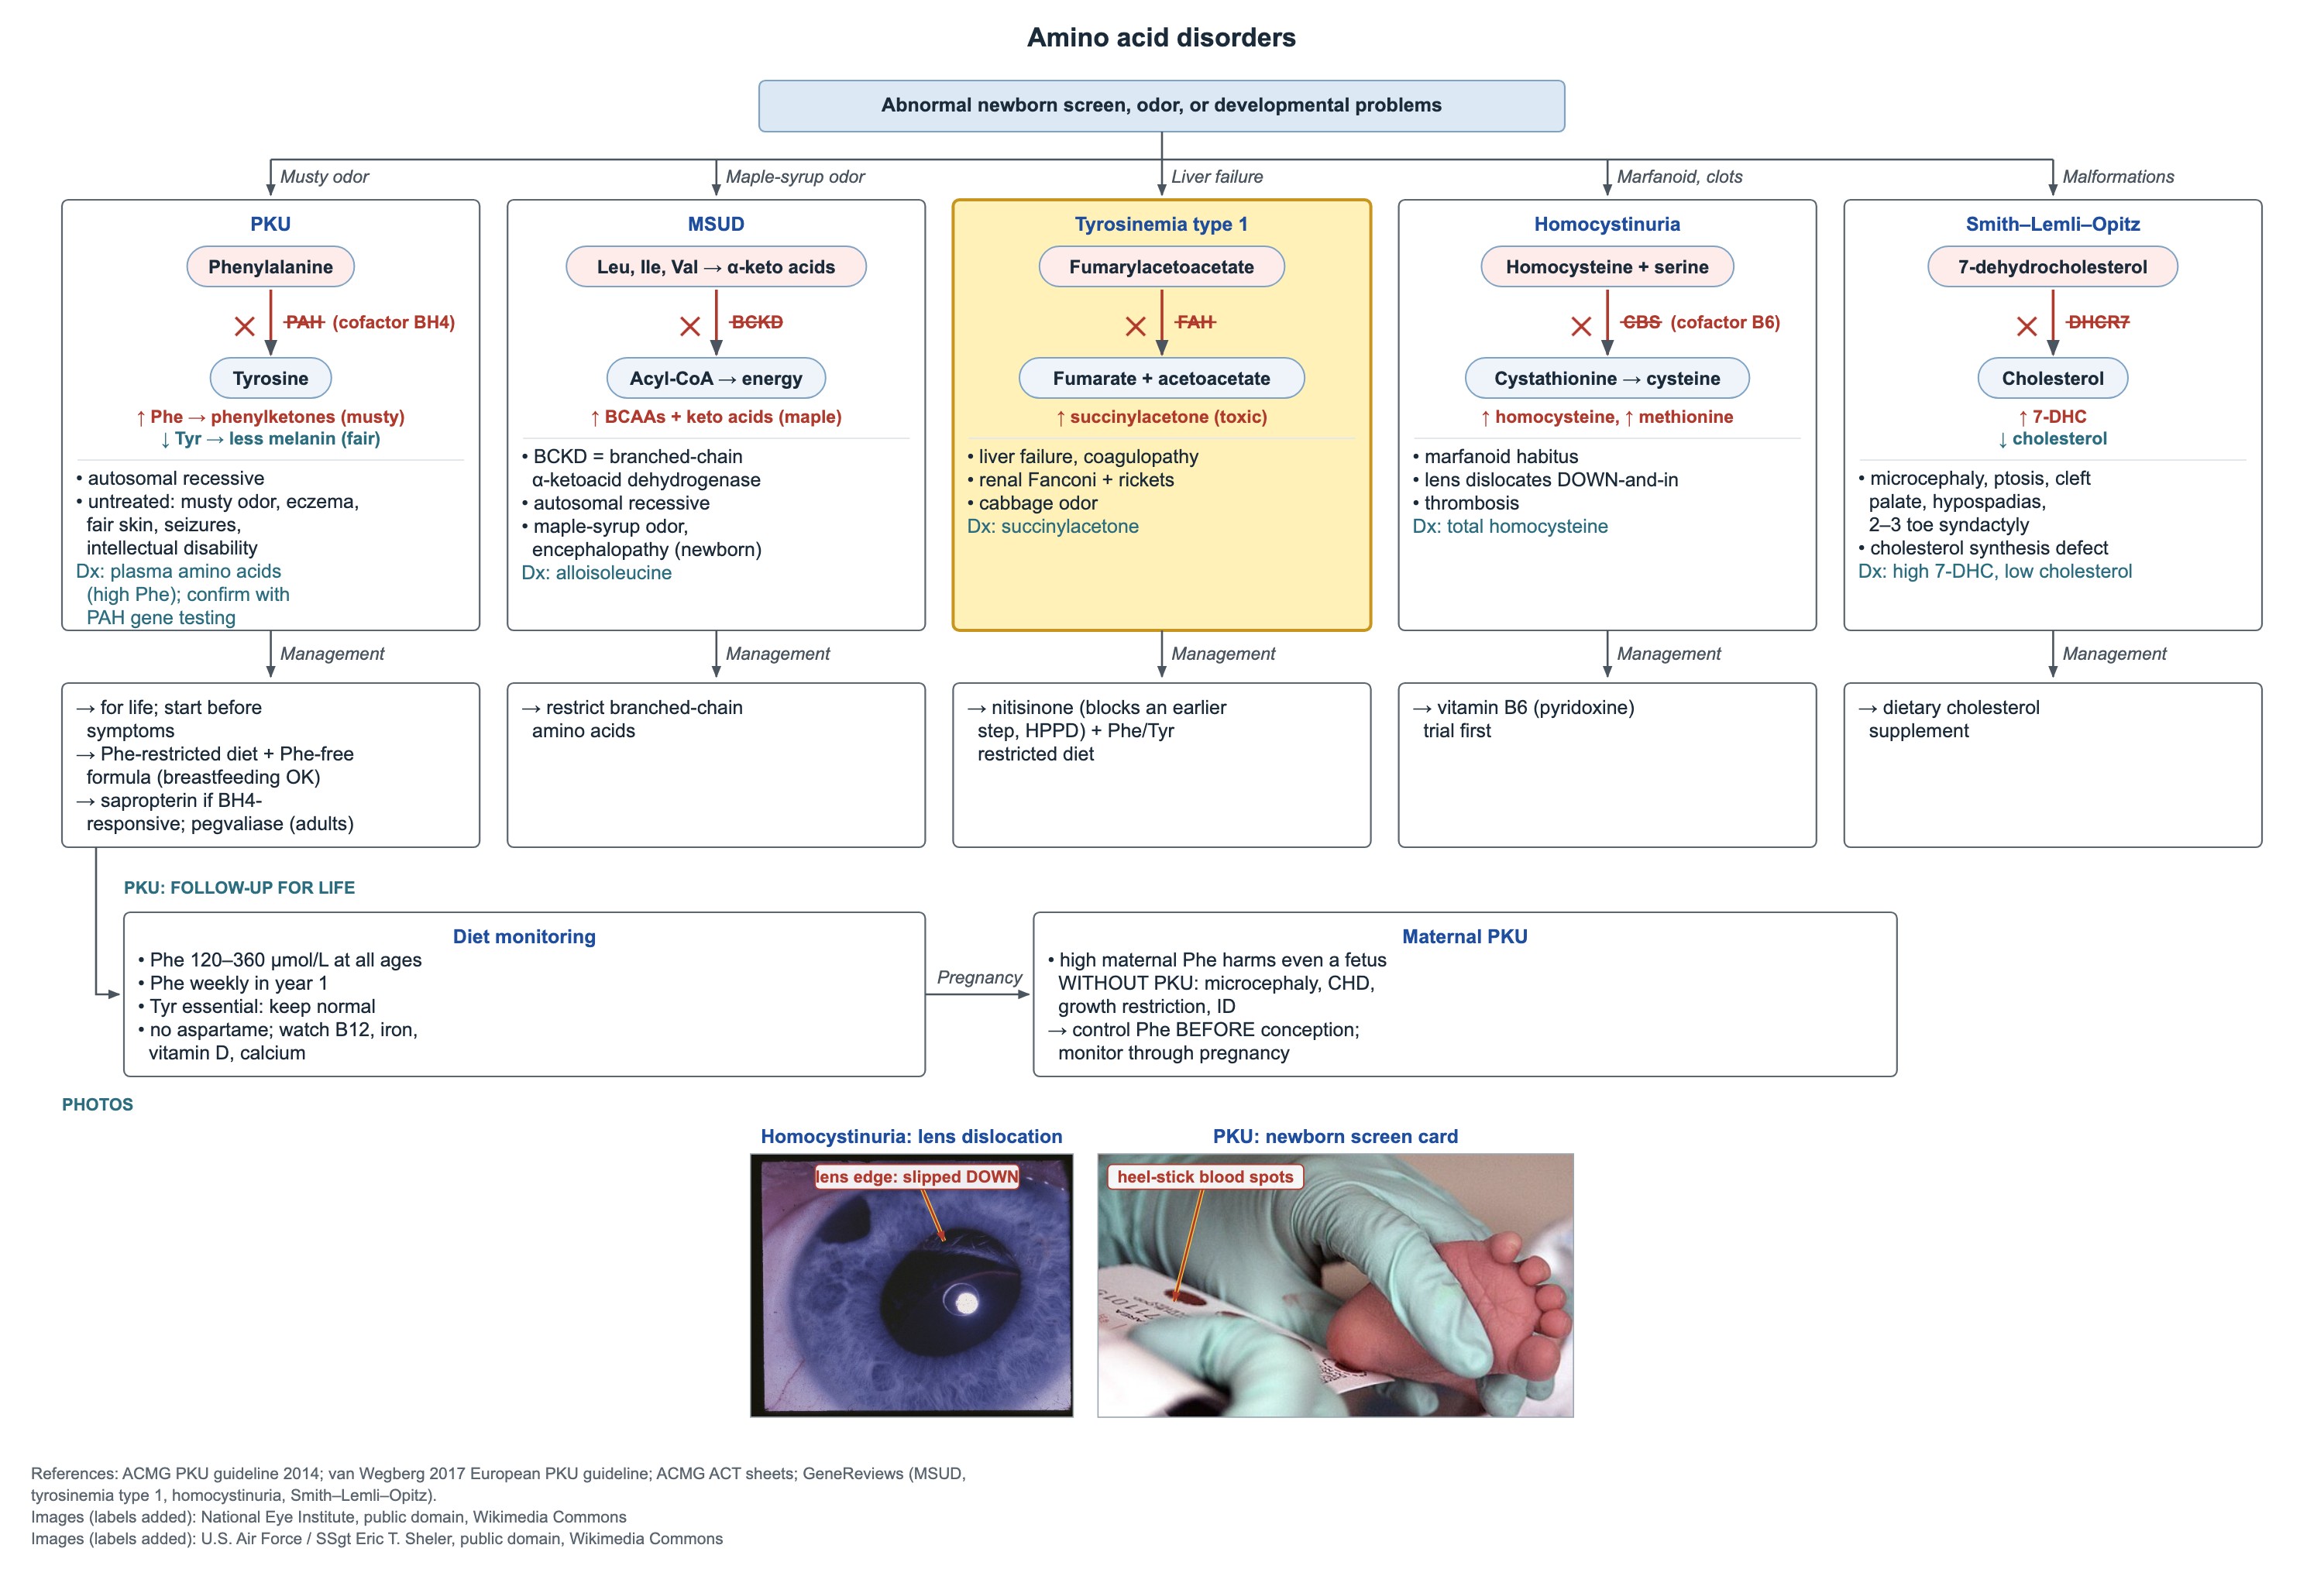
La tirosinemia tipo 1 es la deficiencia de fumarilacetoacetato hidrolasa (FAH), el último paso de la degradación de la tirosina. El producto tóxico, la succinilacetona, daña el hígado y los túbulos renales.
- Lactante con insuficiencia hepática y coagulopatía (TP prolongado), ictericia y poca ganancia de peso.
- Síndrome de Fanconi renal: glucosuria y fosfaturia, que llevan a raquitismo.
- Olor parecido al repollo.
- Prueba: succinilacetona en sangre u orina (también es el marcador del tamizaje neonatal).
- Tratamiento: nitisinona (NTBC), que bloquea un paso previo (HPPD) para que no se produzca succinilacetona, más una dieta restringida en fenilalanina y tirosina.
- Los niños siguen necesitando vigilancia de cáncer hepático (alfafetoproteína e imagen hepática).
Homocistinuria clásica
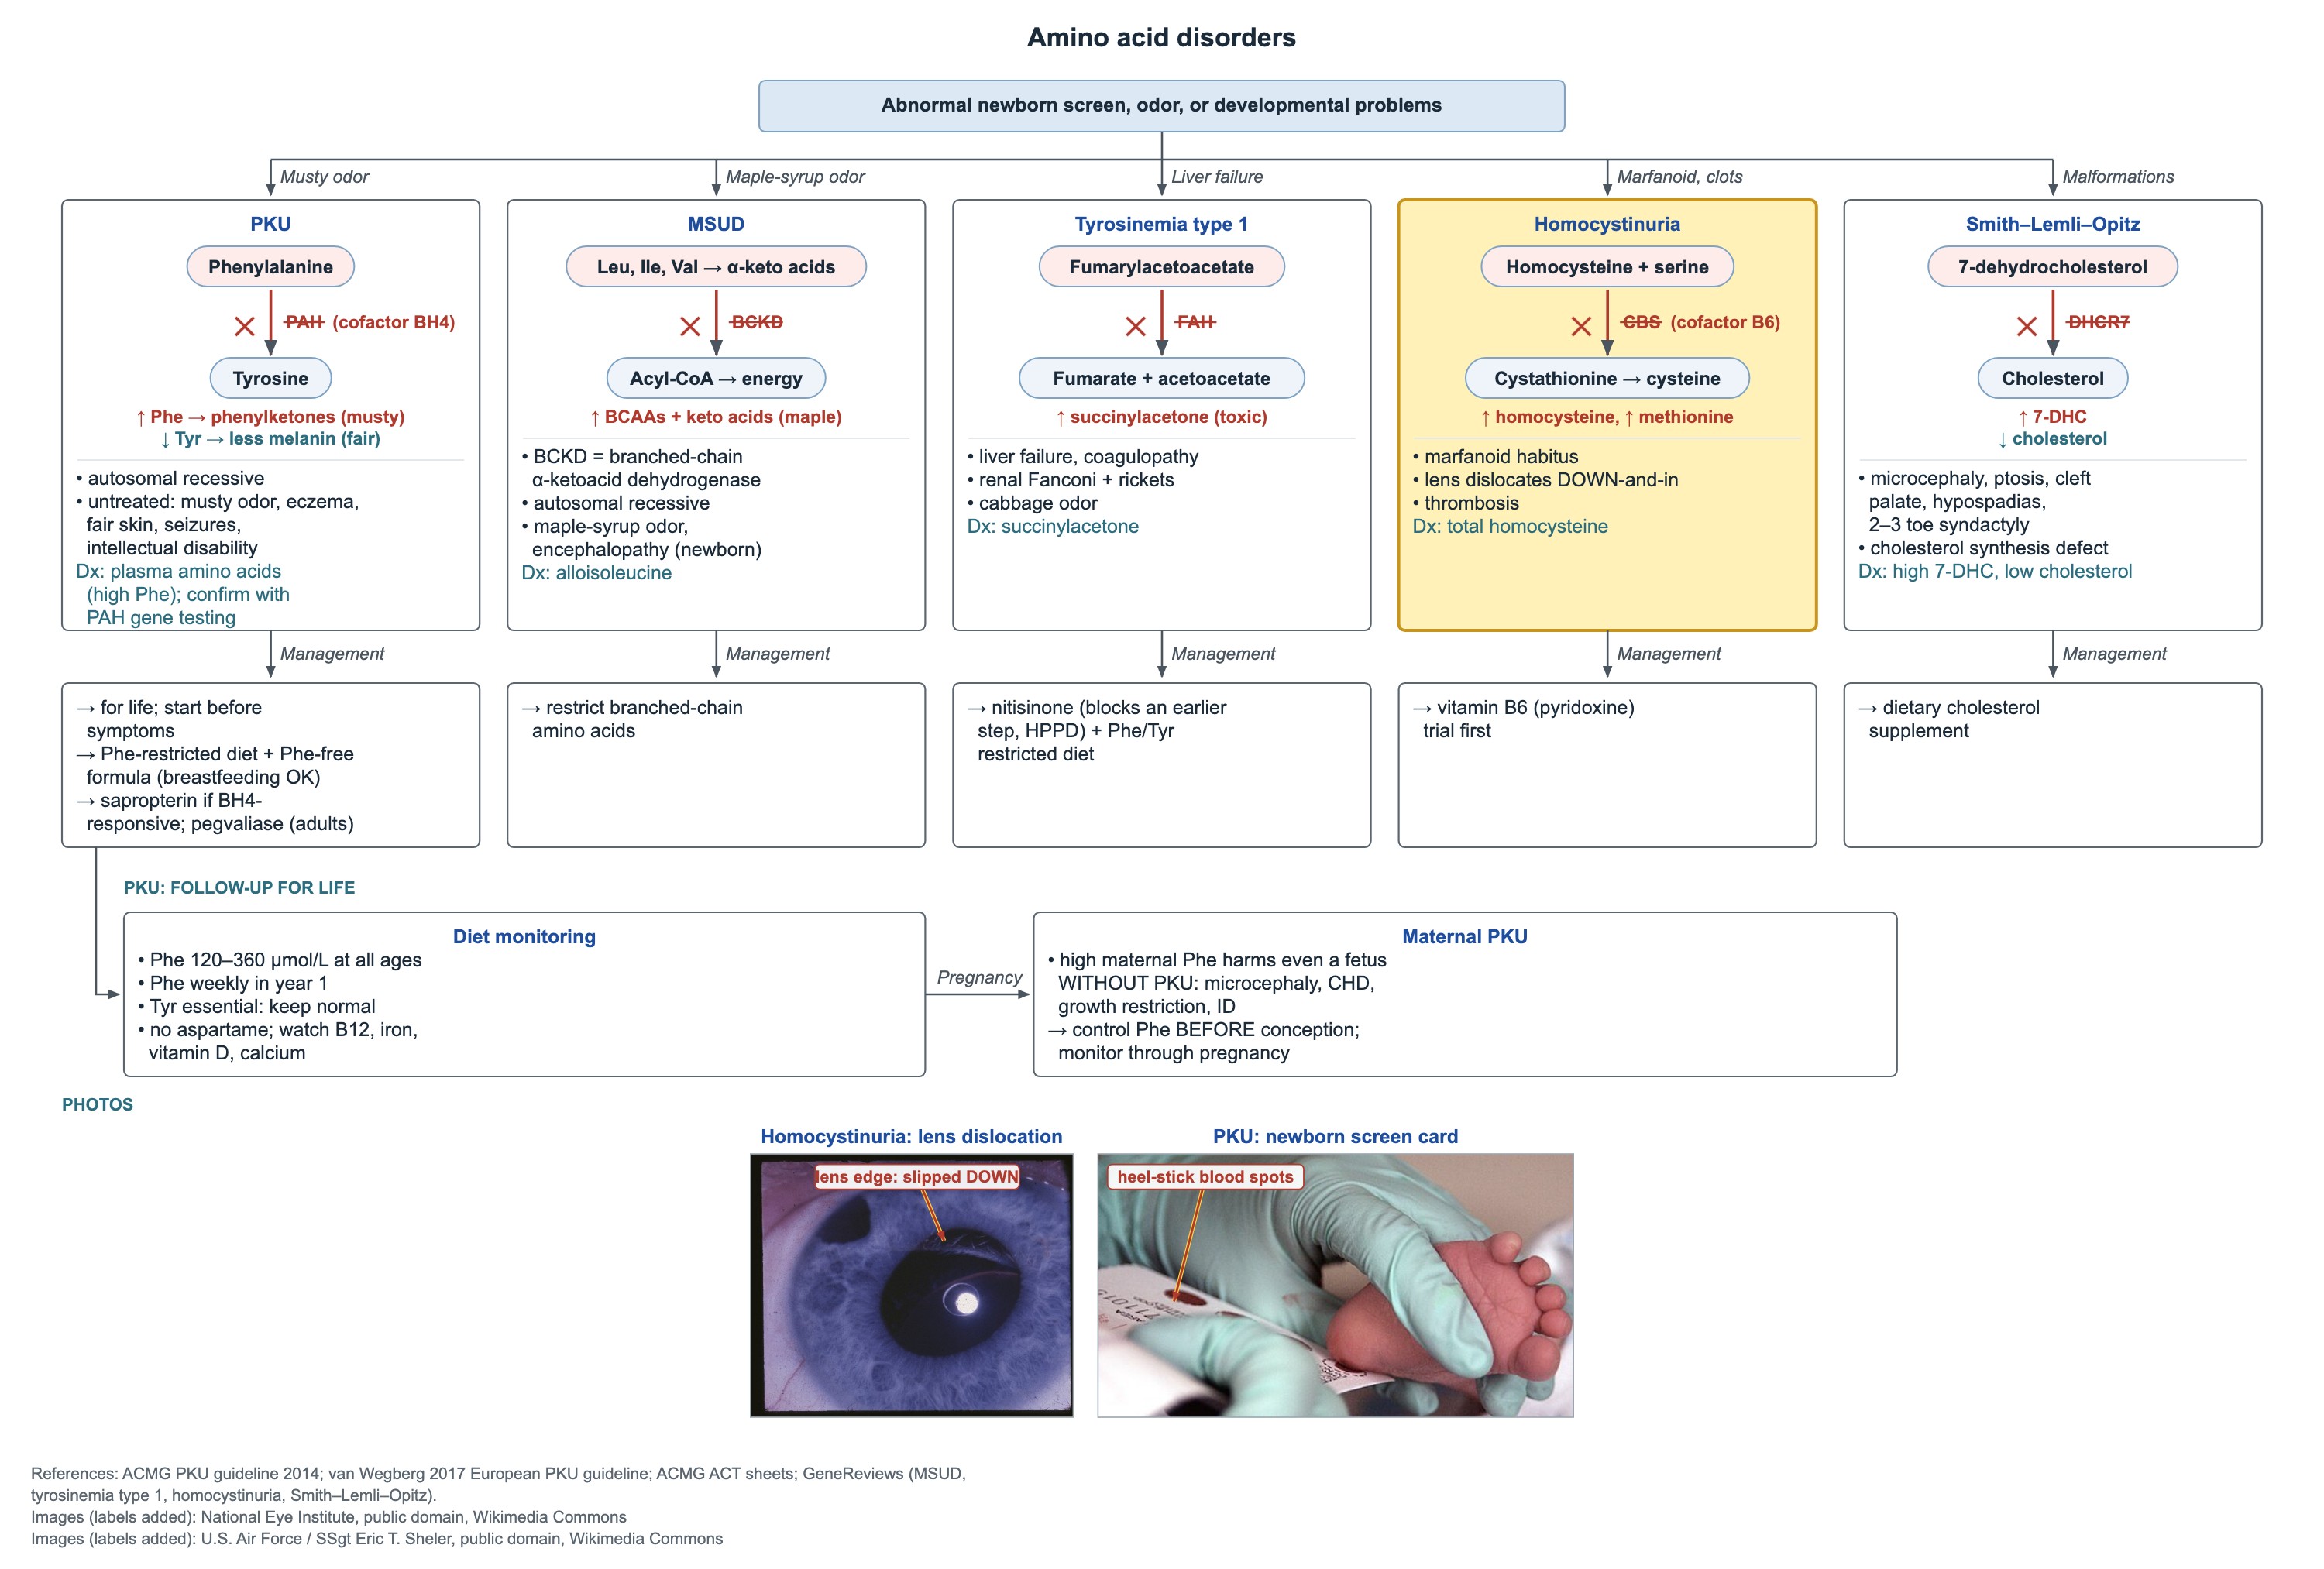
La homocistinuria clásica es la deficiencia de cistationina beta-sintasa (CBS); la CBS usa vitamina B6 como cofactor. Suben la homocisteína y la metionina. La metionina alta es el marcador del tamizaje neonatal, pero el tamizaje no detecta algunos casos.
- Primer tratamiento: prueba con vitamina B6 (piridoxina). La respuesta se valora con la homocisteína plasmática total.
- Los que no responden necesitan una dieta restringida en metionina y, a menudo, betaína.
| Característica | Homocistinuria | Síndrome de Marfan |
|---|---|---|
| Luxación del cristalino | Hacia abajo y adentro (inferonasal) | Hacia arriba y afuera (superotemporal) |
| Desarrollo | A menudo retraso o discapacidad intelectual | Por lo general normal |
| Riesgo vascular | Tromboembolia (puede ser mortal) | Dilatación de la raíz aórtica |
| Prueba clave | Homocisteína plasmática total | Criterios clínicos y estudio de FBN1 |
Preguntas frecuentes
¿Cuál es el nivel meta de fenilalanina en la PKU?
120–360 µmol/L (2–6 mg/dL) a cualquier edad, y el mismo rango antes y durante el embarazo.
¿Puede amamantarse a un bebé con PKU?
Sí. La leche materna tiene poca fenilalanina; se da en cantidades medidas junto con una fórmula sin fenilalanina, guiándose por los niveles de Phe en sangre.
¿Por qué las personas con PKU deben evitar el aspartamo?
El aspartamo se degrada a fenilalanina, así que eleva la Phe en sangre.
Estudiar este tema
Fuentes
- ACMG 2023: Diagnóstico y manejo de la deficiencia de fenilalanina hidroxilasa (Genet Med 2025)
- Guías europeas sobre diagnóstico y tratamiento de la PKU (Orphanet J Rare Dis 2017)
- Tirosinemia tipo 1: recomendaciones para el diagnóstico y manejo (Genet Med 2017)
- Guías para el diagnóstico y manejo de la deficiencia de CBS (J Inherit Metab Dis 2017)
- GeneReviews: Enfermedad de la orina con olor a jarabe de arce
Escrito para Pedemy con nuestras propias palabras a partir de las fuentes anteriores; revisado en noviembre 2026. Solo con fines educativos, no es consejo médico; compruebe las dosis y los protocolos locales antes de tratar a un paciente. Pedemy es independiente y no está afiliado ni respaldado por las organizaciones citadas.