

Árbol de decisión principal
Trastornos de la galactosa
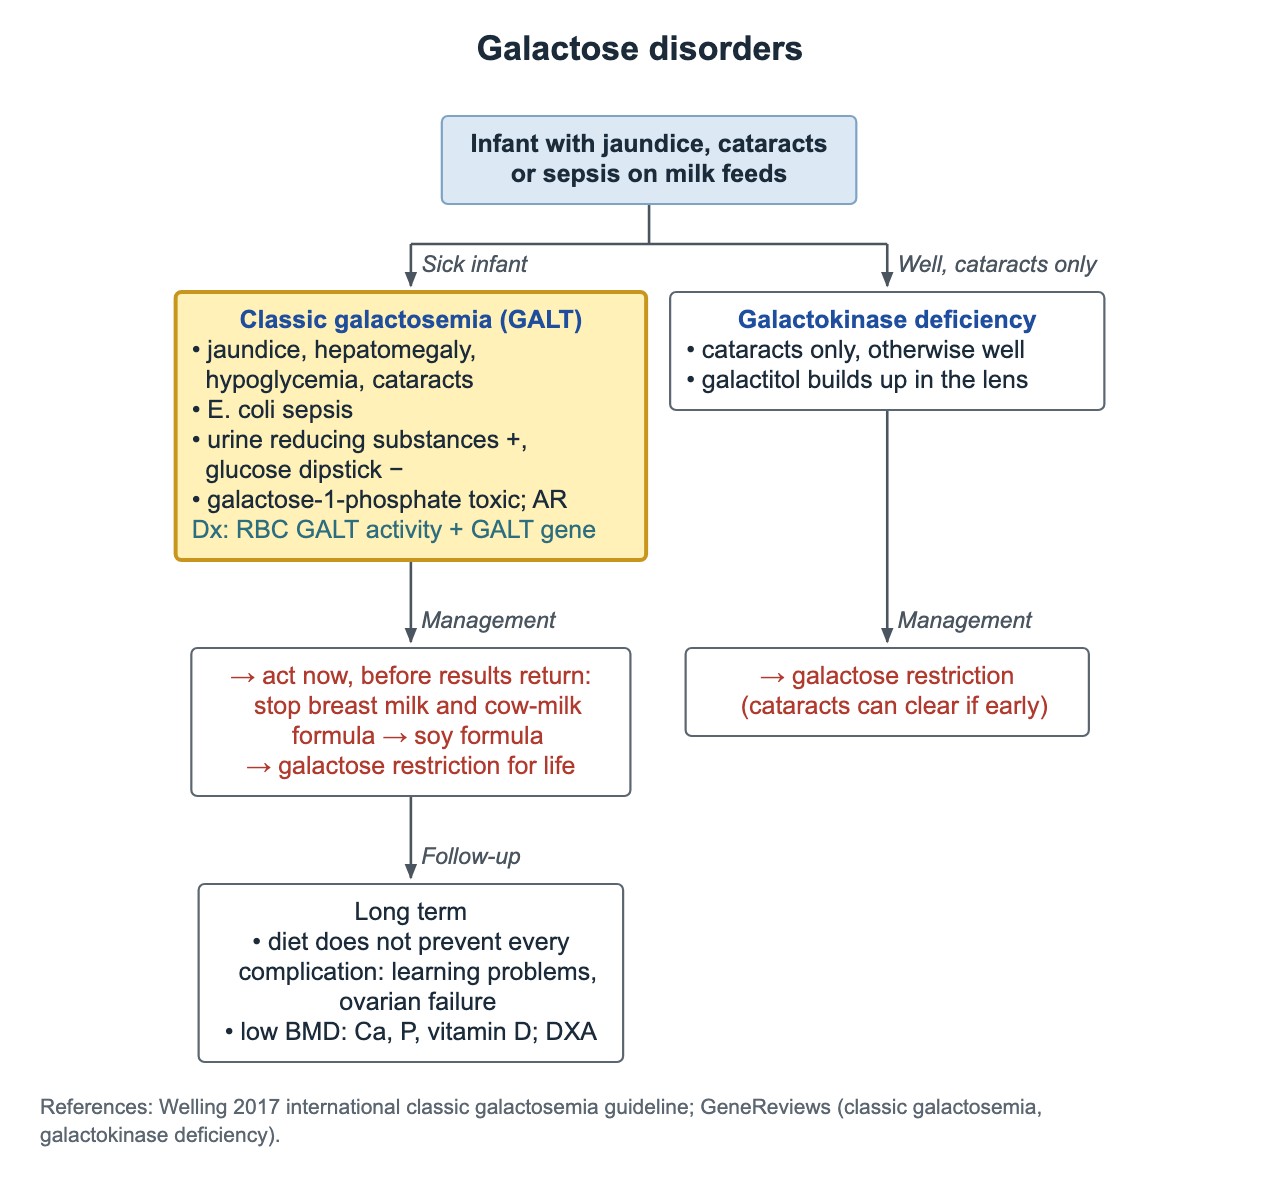
Puntos clave
- Galactosemia clásica (deficiencia de GALT): recién nacido alimentado con leche con ictericia, insuficiencia hepática, hipoglucemia, cataratas y sepsis por E. coli.
- Sospecha de galactosemia: suspender la leche materna y la fórmula de leche de vaca y pasar a fórmula de soya antes de tener resultados.
- Aun con dieta precoz, la mayoría de las niñas con galactosemia clásica desarrollan insuficiencia ovárica primaria.
- Deficiencia de galactocinasa: cataratas en un lactante por lo demás sano; tratar con restricción de galactosa.
- GSD I: inicio hacia los 3–4 meses, hipoglucemia en ayunas, hígado enorme, lactato, ácido úrico y triglicéridos altos.
- La enfermedad de Pompe (GSD II) es la única glucogenosis del panel de tamizaje neonatal de EE. UU.; el ECG muestra PR corto y QRS enorme.
- Enfermedad de McArdle (GSD V): calambres con el ejercicio y mioglobinuria; el lactato no sube con el ejercicio mientras el amonio sí.
Galactosemia clásica
La galactosemia clásica es la deficiencia de galactosa-1-fosfato uridiltransferasa (GALT), de herencia autosómica recesiva. La galactosa-1-fosfato se acumula y daña el hígado, el cerebro y los riñones. Los bebés enferman a los pocos días de empezar la leche materna o la fórmula de leche de vaca.
- Ictericia, hepatomegalia, insuficiencia hepática y sangrado, hipoglucemia, vómito y mala alimentación.
- Cataratas, por galactitol en el cristalino.
- Alto riesgo de sepsis por E. coli en el periodo neonatal.
- Orina positiva para sustancias reductoras pero negativa para glucosa en la tira reactiva (galactosa en la orina).
- Confirmar con actividad de GALT en eritrocitos, galactosa-1-fosfato eritrocitaria y análisis del gen GALT. Una transfusión sanguínea reciente puede hacer que la actividad de GALT parezca normal.
Galactosemia: qué hacer antes de tener resultados
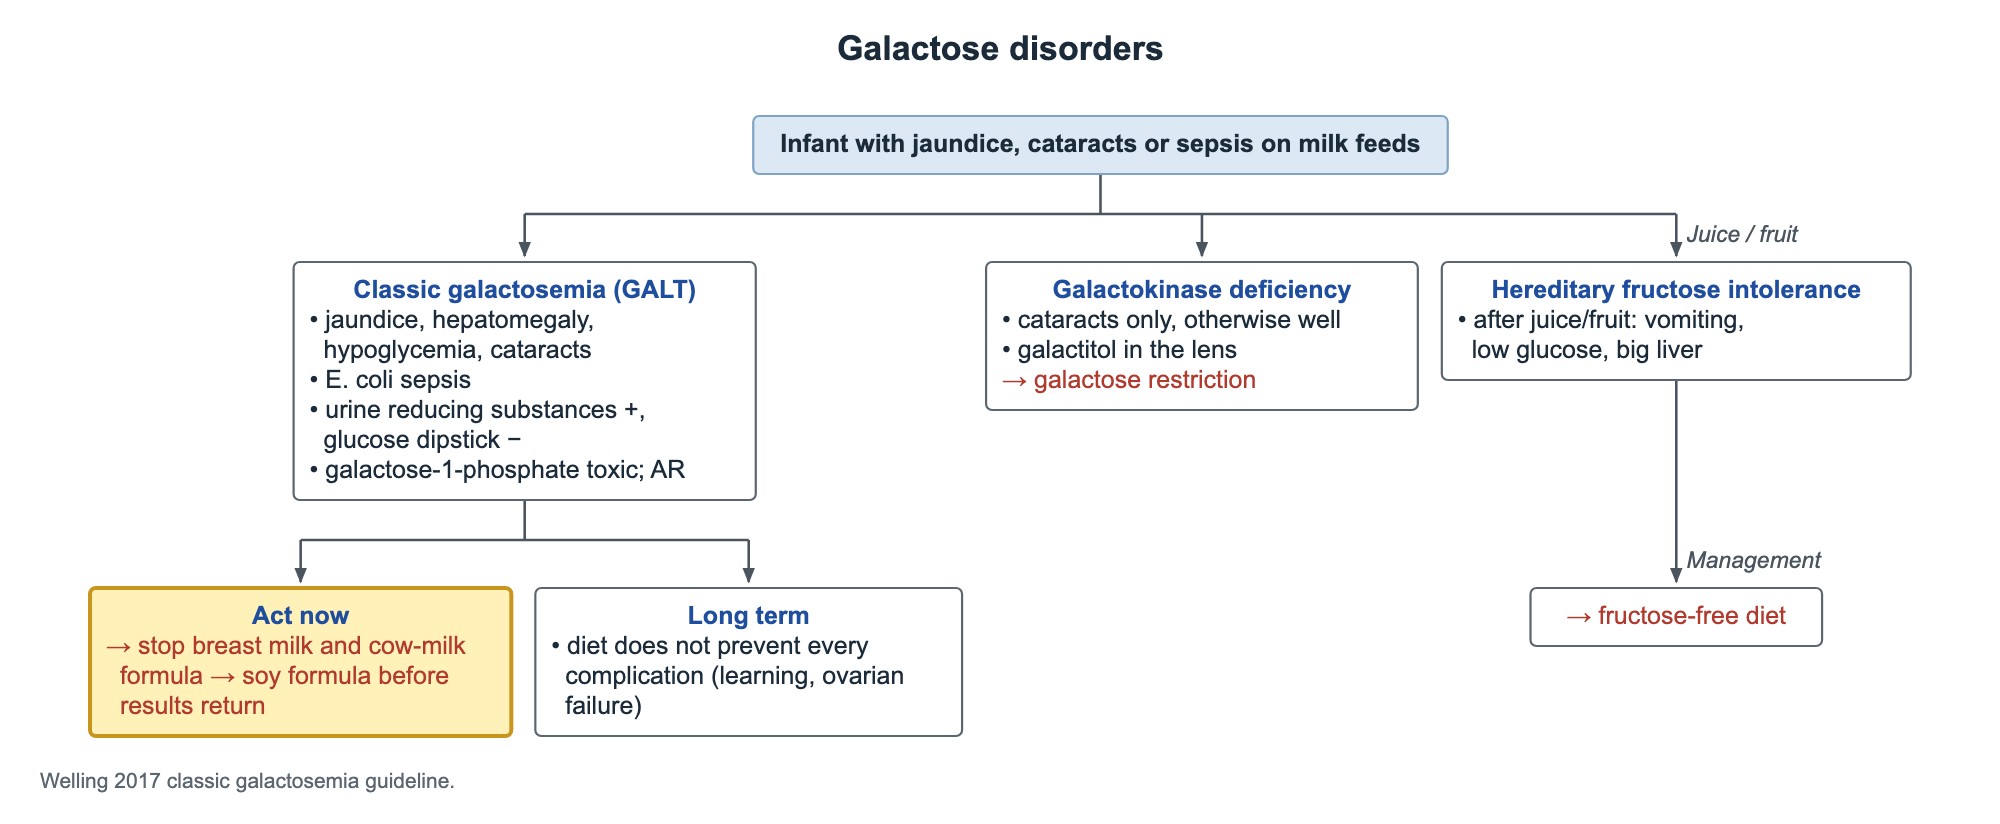
No espere la confirmación. Un recién nacido séptico e ictérico con posible galactosemia debe suspender toda la lactosa de inmediato.
- Suspender la leche materna y la fórmula de leche de vaca; alimentar con fórmula de soya sin lactosa.
- La leche materna no es aceptable como alimento principal en la galactosemia clásica; es una de las pocas contraindicaciones reales de la lactancia materna.
- Tratar la sepsis y la insuficiencia hepática, y avisar al equipo de metabolismo el mismo día.
- Dieta de por vida: evitar la galactosa de la leche y los lácteos; se permiten frutas, verduras y legumbres.
Galactosemia: problemas a largo plazo
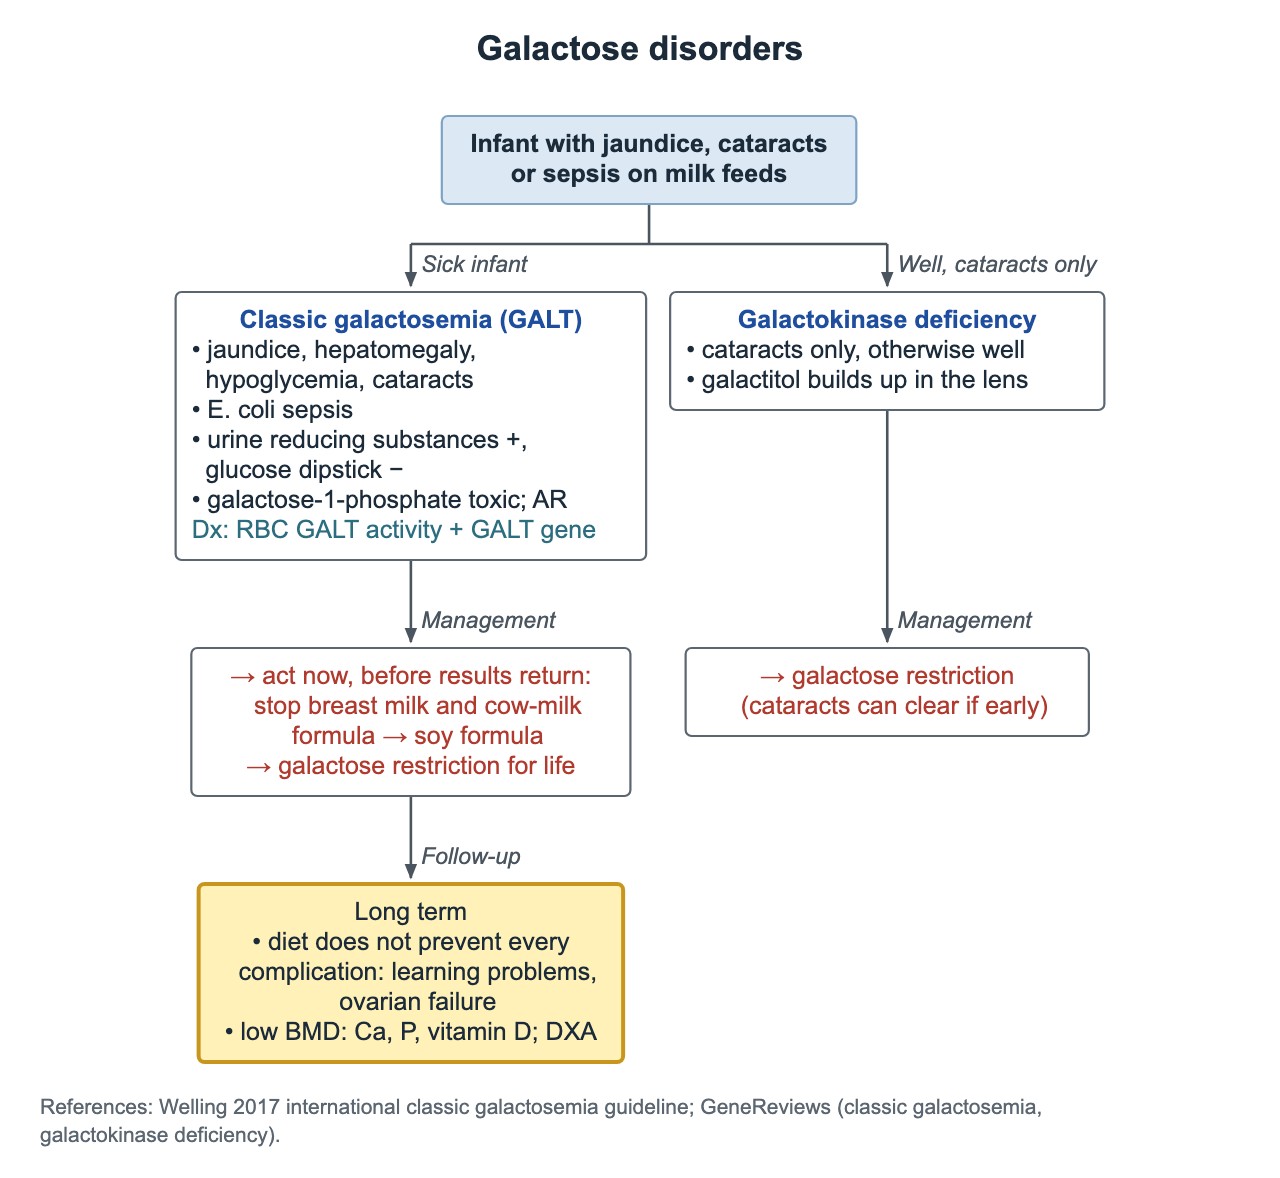
El tratamiento precoz salva vidas y previene la enfermedad hepática, pero no evita todas las complicaciones. El seguimiento busca estos problemas incluso en niños bien controlados.
- Insuficiencia ovárica primaria (prematura) en la mayoría de las niñas y mujeres.
- Problemas de aprendizaje, retraso del lenguaje y temblor.
- Densidad ósea reducida: medir calcio, vitamina D y fosfato, y hacer densitometrías DXA.
Deficiencia de galactocinasa e intolerancia hereditaria a la fructosa
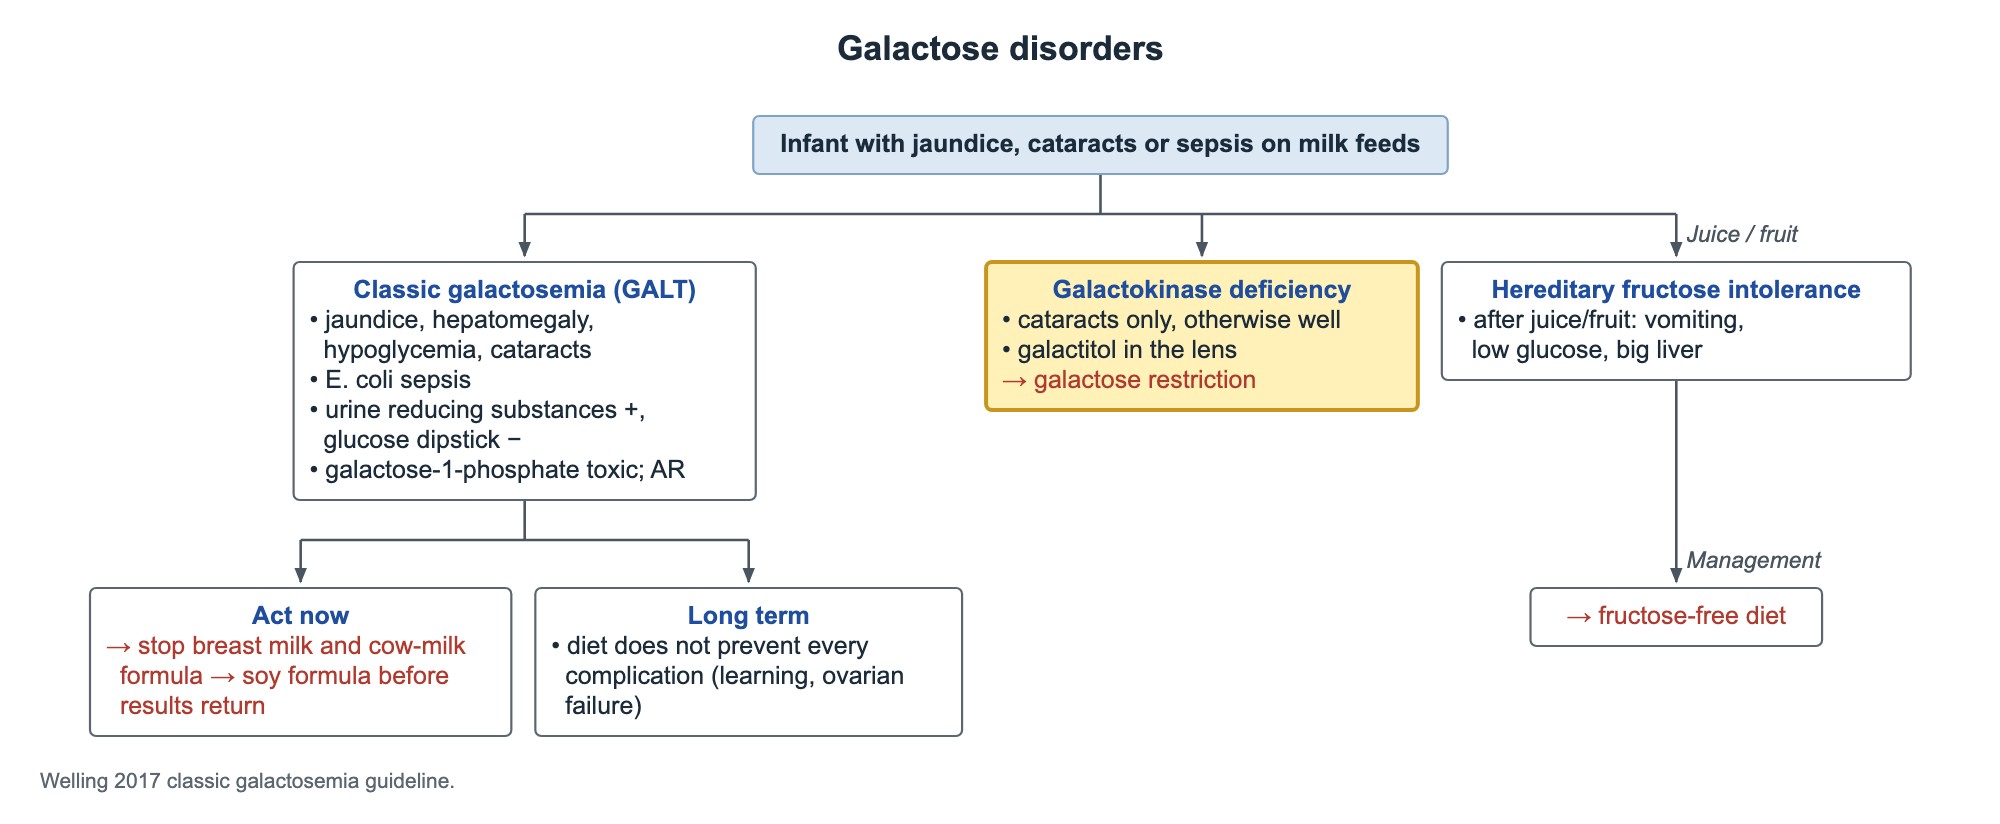
La deficiencia de galactocinasa causa cataratas en un lactante por lo demás sano. El galactitol se acumula en el cristalino. El tratamiento es la restricción de galactosa, y las cataratas tempranas pueden aclararse.
La intolerancia hereditaria a la fructosa (deficiencia de aldolasa B) aparece cuando la fructosa o la sacarosa entran en la dieta, a menudo con jugos o frutas. El lactante vomita, presenta hipoglucemia y desarrolla un hígado grande. El tratamiento es una dieta sin fructosa ni sacarosa.
- Hipoglucemia con cetonas y sustancias reductoras en orina que no son glucosa: pensar en galactosemia o intolerancia hereditaria a la fructosa.
GSD I (enfermedad de von Gierke)
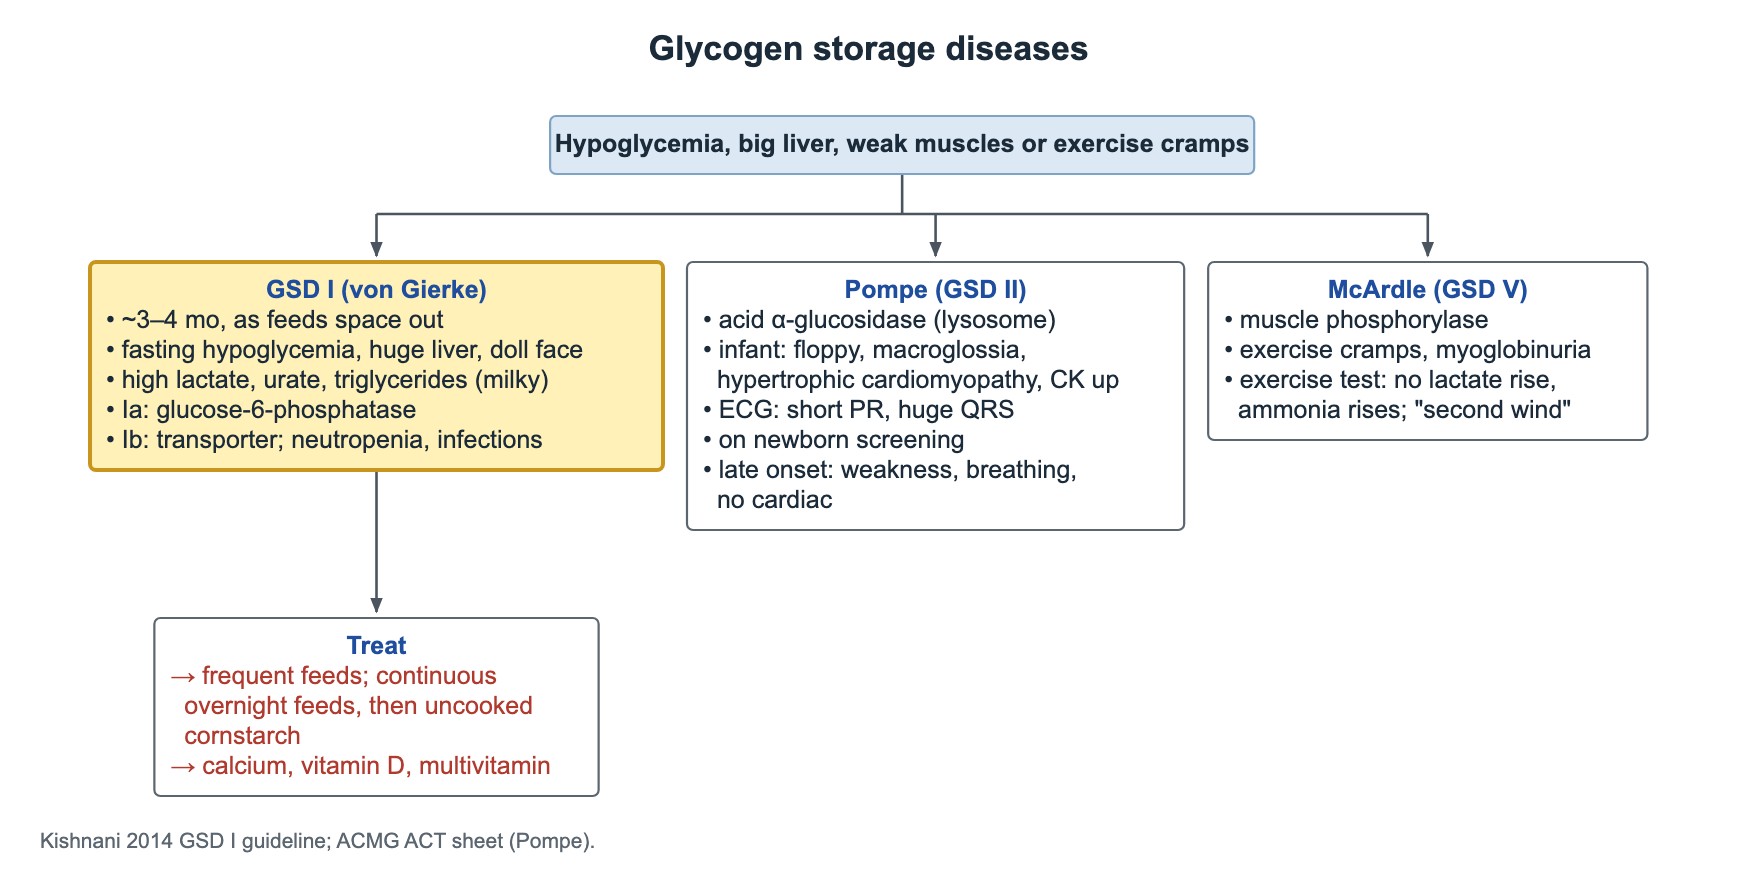
En la GSD I el hígado puede almacenar glucógeno pero no puede liberar glucosa libre, así que el ayuno causa hipoglucemia rápidamente. Los síntomas suelen empezar hacia los 3–4 meses, cuando las tomas se espacian o el bebé duerme toda la noche por primera vez.
- GSD Ia: deficiencia de glucosa-6-fosfatasa.
- GSD Ib: defecto del transportador que lleva la glucosa-6-fosfato al retículo endoplásmico; añade neutropenia, infecciones recurrentes y enfermedad inflamatoria intestinal.
- Hipoglucemia grave en ayunas (convulsiones), hígado enorme, cara de muñeca, talla baja.
- Lactato, ácido úrico y triglicéridos altos; la hipertrigliceridemia marcada puede hacer que el plasma se vea lechoso.
- Tratamiento: tomas diurnas frecuentes y alimentación nocturna continua por sonda nasogástrica o gastrostomía, más tarde almidón de maíz crudo.
- Limitar fructosa, galactosa y sacarosa; añadir un multivitamínico, calcio y vitamina D.
Enfermedad de Pompe (GSD II)
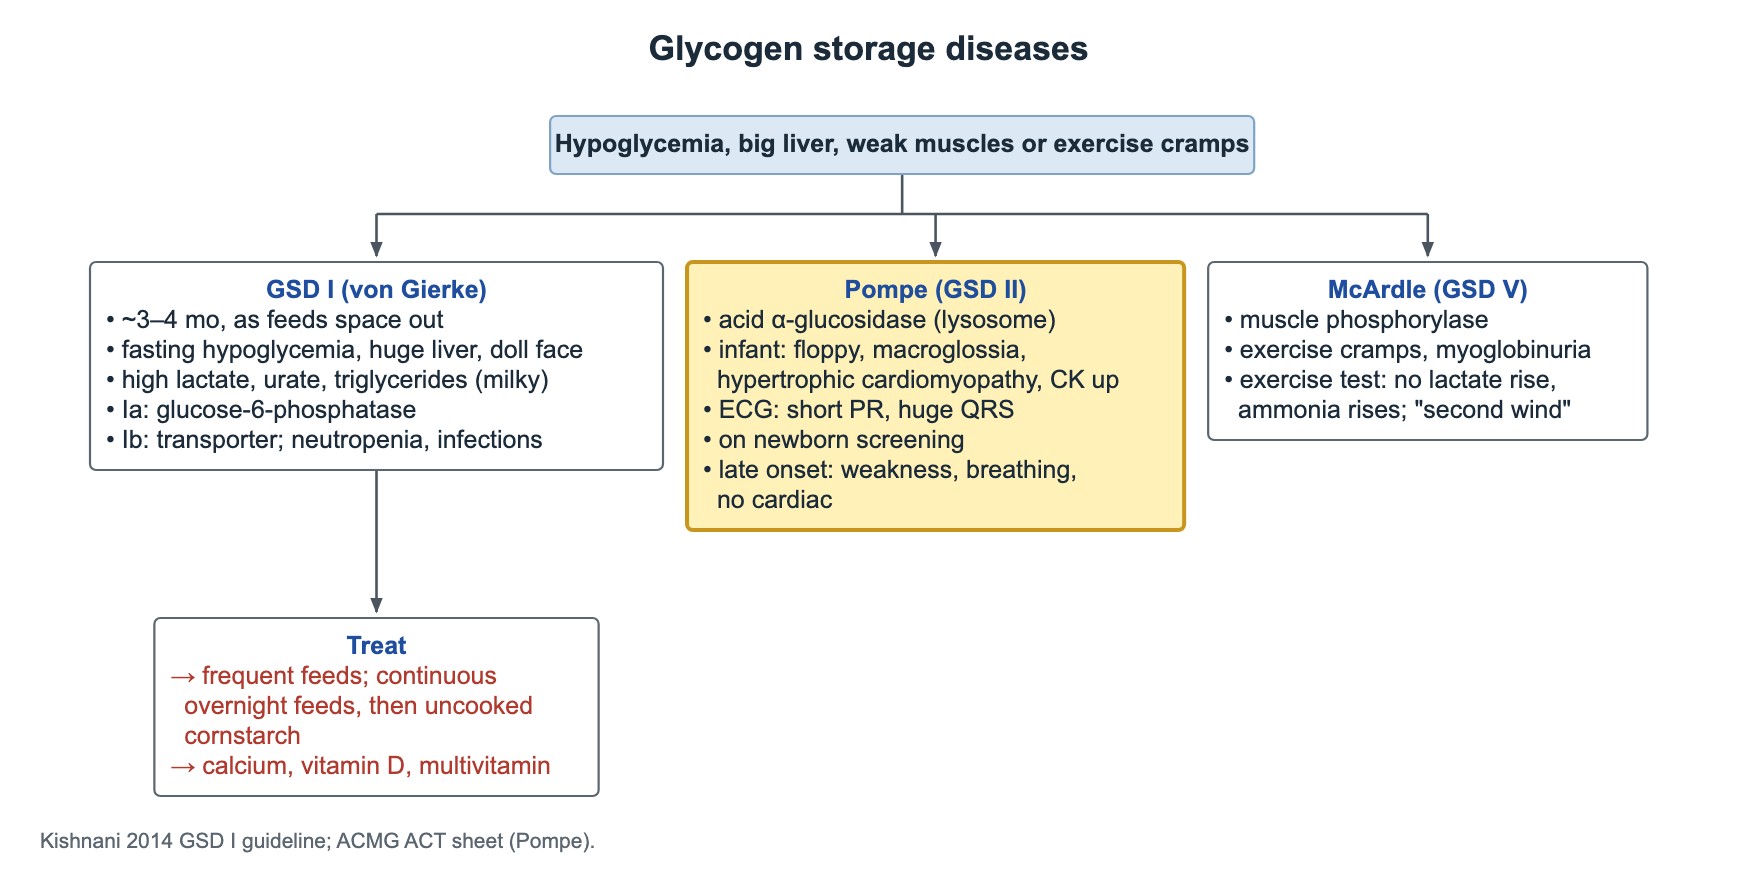
La enfermedad de Pompe es la deficiencia de alfa-glucosidasa ácida lisosomal (maltasa ácida), de herencia autosómica recesiva. El glucógeno se acumula dentro de los lisosomas del músculo; la biopsia muscular muestra vacuolas llenas de glucógeno. Es la única glucogenosis incluida en el Recommended Uniform Screening Panel de EE. UU.
- El tratamiento es la terapia de reemplazo enzimático, iniciada lo antes posible en la forma de inicio infantil.
| Forma | Características |
|---|---|
| Inicio infantil | Lactante hipotónico, macroglosia, miocardiopatía hipertrófica, CK alta; ECG: PR corto y voltajes de QRS muy grandes |
| Inicio tardío | Debilidad de cinturas y insuficiencia respiratoria, sin afectación cardíaca importante |
Enfermedad de McArdle (GSD V)
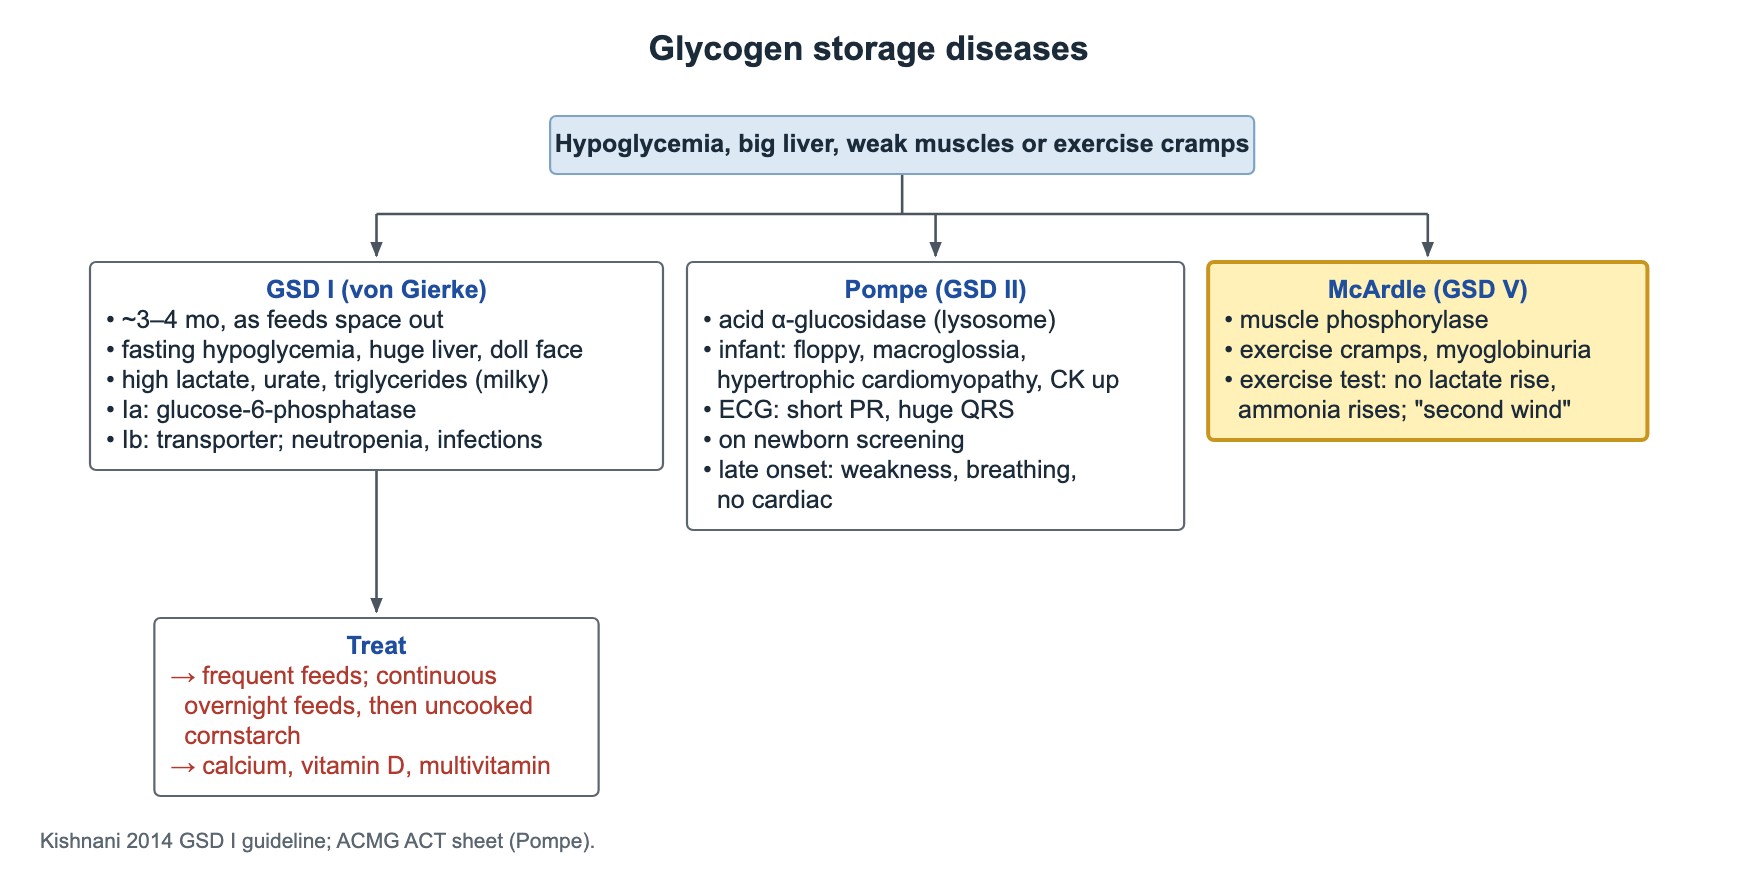
- Enzima deficiente: glucógeno fosforilasa muscular (miofosforilasa).
- Intolerancia al ejercicio con calambres, mioglobinuria (orina oscura) y CK alta.
- Prueba de ejercicio: el lactato no sube normalmente, mientras que el amonio sí sube.
- Segundo aliento: tras unos minutos de reposo o de esfuerzo más lento, los síntomas ceden porque el músculo usa la glucosa y los ácidos grasos de la sangre.
- Sin afectación hepática ni hipoglucemia en ayunas.
Preguntas frecuentes
¿Puede amamantarse a un bebé con galactosemia?
No. La galactosemia clásica es una contraindicación de la lactancia materna; el bebé necesita una fórmula de soya sin lactosa.
¿Por qué la GSD I suele empezar a los 3–4 meses?
Al principio las tomas frecuentes compensan el defecto. Cuando el bebé empieza a pasar más tiempo entre tomas o duerme toda la noche, el ayuno pone en evidencia la incapacidad de liberar glucosa.
¿Para qué se usa el almidón de maíz crudo?
Es un almidón de digestión lenta que mantiene la glucosa en sangre entre comidas y durante la noche en ciertas glucogenosis, como la GSD I.
Estudiar este tema
Fuentes
- Guía clínica internacional para la galactosemia clásica (J Inherit Metab Dis 2017)
- ACMG 2014: Diagnóstico y manejo de la glucogenosis tipo I (Genet Med)
- GeneReviews: Enfermedad de Pompe
- HRSA: Recommended Uniform Screening Panel
Escrito para Pedemy con nuestras propias palabras a partir de las fuentes anteriores; revisado en noviembre 2026. Solo con fines educativos, no es consejo médico; compruebe las dosis y los protocolos locales antes de tratar a un paciente. Pedemy es independiente y no está afiliado ni respaldado por las organizaciones citadas.