

Árbol de decisión principal
Síndromes de sobrecrecimiento
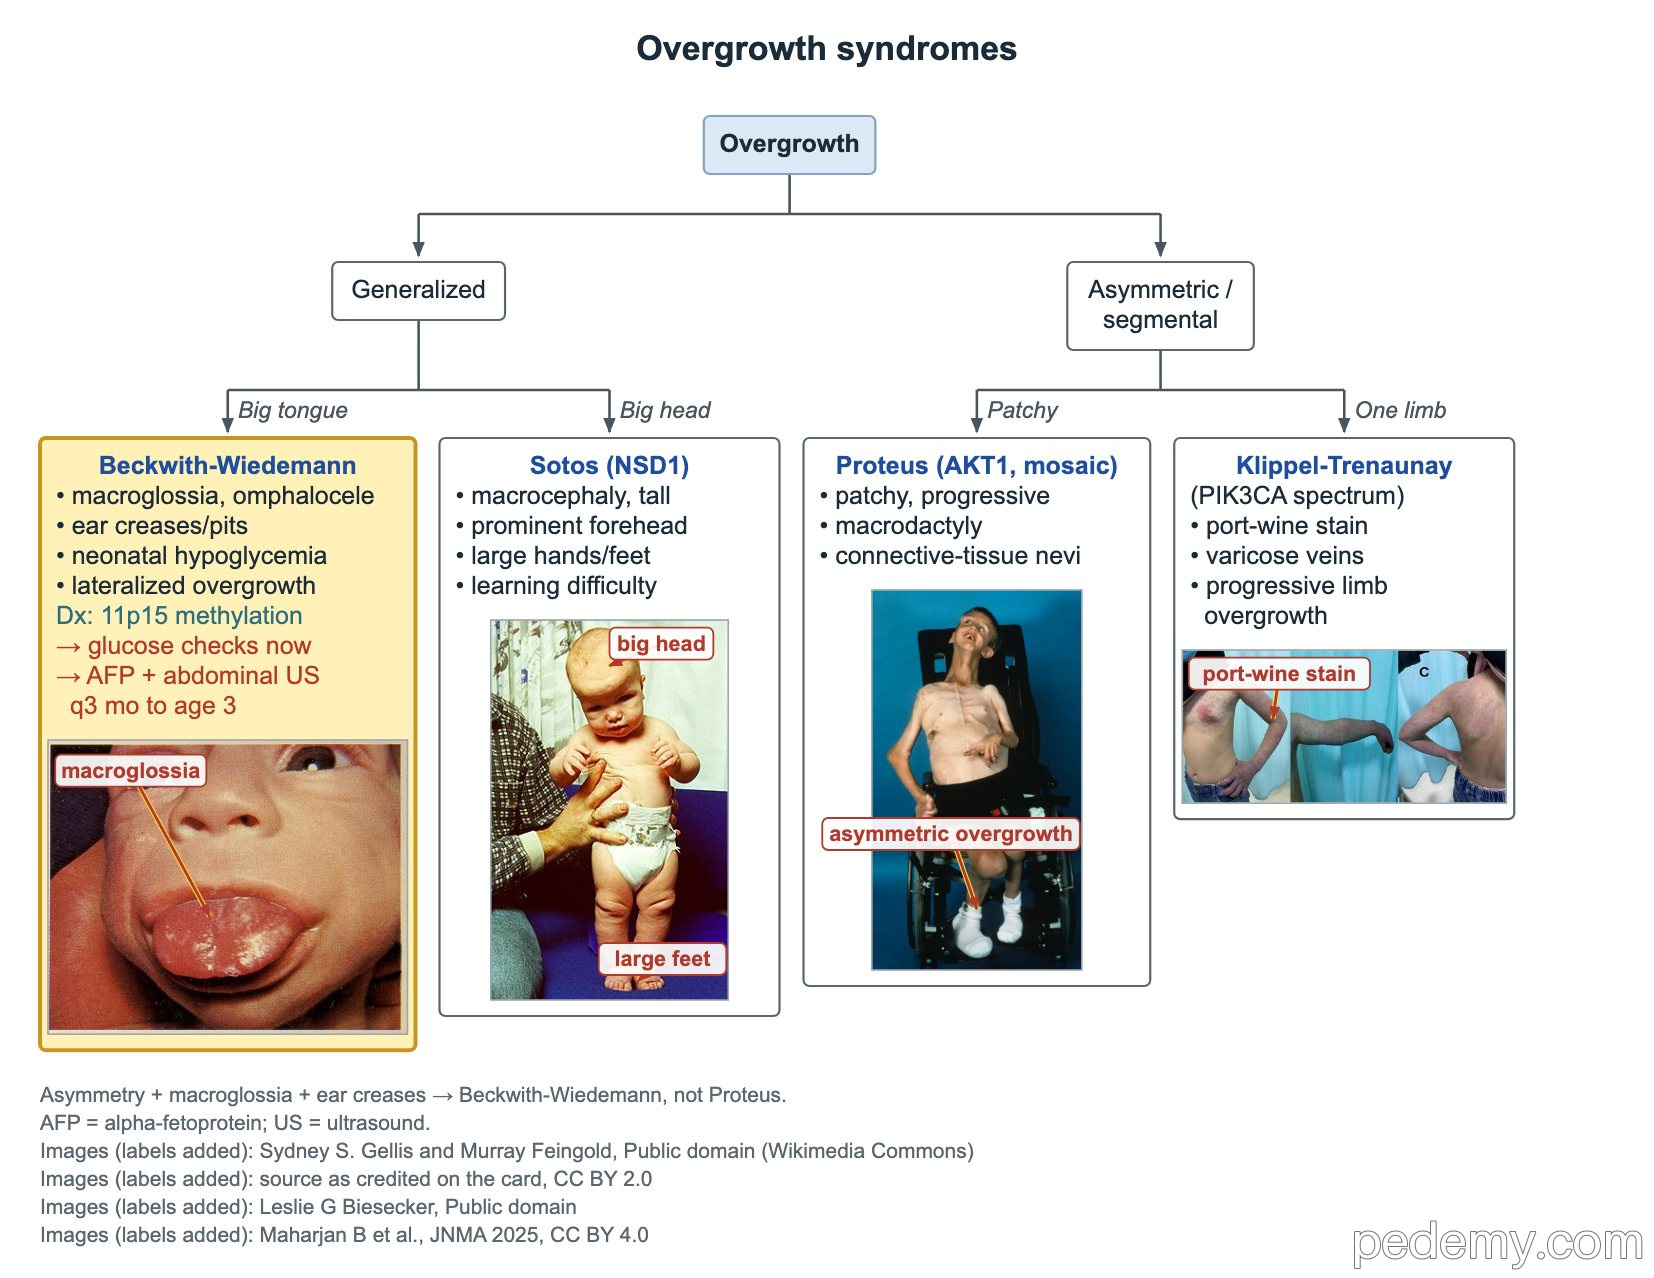
Puntos clave
- Beckwith–Wiedemann: macroglosia, onfalocele, surcos o fositas en las orejas, sobrecrecimiento lateralizado, hipoglucemia neonatal por hiperinsulinismo.
- Tumores en Beckwith–Wiedemann: tumor de Wilms y hepatoblastoma; AFP más ecografía abdominal cada 3 meses hasta cumplir 3 años.
- Síndrome de Sotos: NSD1, autosómico dominante; cabeza grande, manos y pies grandes, edad ósea adelantada; talla adulta por lo general normal.
- Síndrome de Proteus: variante en mosaico de AKT1; sobrecrecimiento en parches y progresivo con nevos de tejido conectivo.
- Klippel–Trenaunay (espectro PIK3CA): mancha en vino de Oporto, venas varicosas y sobrecrecimiento progresivo de una extremidad.
- Silver–Russell: PEG, cabeza relativamente grande, cara triangular, asimetría corporal; con más frecuencia hipometilación de 11p15.
- Cornelia de Lange (NIPBL): restricción del crecimiento, sinofris, pestañas largas, hirsutismo, manos pequeñas y defectos de extremidades.
Espectro de Beckwith–Wiedemann
El síndrome de Beckwith–Wiedemann (SBW) es un trastorno de impronta del cromosoma 11p15. El diagnóstico se confirma con el estudio de metilación de 11p15, y el subtipo molecular predice el riesgo tumoral.
El sobrecrecimiento lateralizado (asimétrico) con macroglosia y surcos en las orejas apunta a SBW más que a síndrome de Proteus.
- Pistas en el recién nacido: macrosomía, macroglosia, onfalocele, surcos lineales o fositas en el lóbulo de la oreja, hernia umbilical, órganos grandes.
- La hipoglucemia neonatal se debe a hiperinsulinismo: medir la glucosa pronto y tratar con rapidez.
- Tumores: el tumor de Wilms y el hepatoblastoma son los principales riesgos.
- Tamizaje de hepatoblastoma (actualización AACR 2024): AFP más ecografía abdominal completa cada 3 meses hasta cumplir 3 años.
- Tamizaje del tumor de Wilms: ecografía renal cada 3 meses, que se mantiene más tiempo durante la primera infancia (hasta cumplir unos 7 años).
Síndrome de Sotos
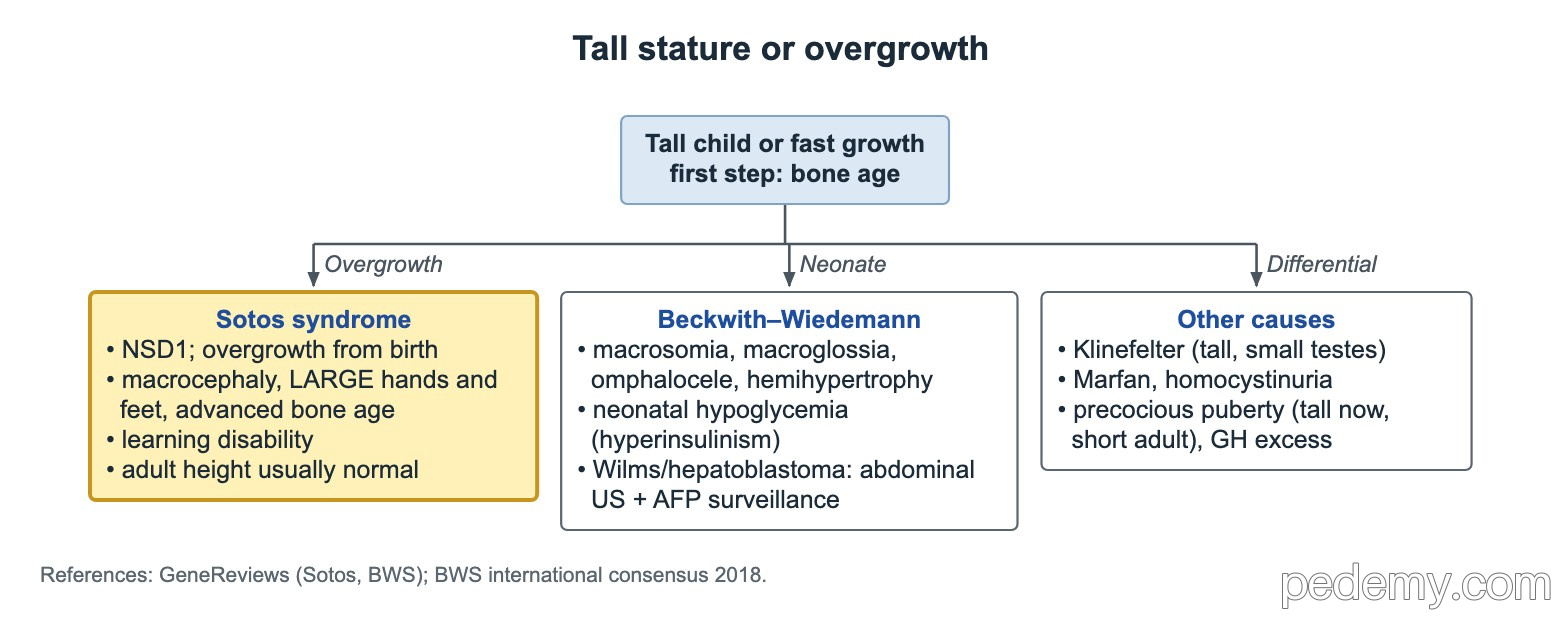
El síndrome de Sotos se debe a variantes de NSD1 y es autosómico dominante, aunque la mayoría de los casos son nuevos (de novo). El sobrecrecimiento empieza antes del nacimiento y es más rápido en la primera infancia.
La edad ósea está adelantada y los cartílagos de crecimiento se cierran pronto, así que la talla adulta suele estar dentro del rango normal.
- Macrocefalia con frente prominente y cara alargada.
- Manos y pies grandes.
- Discapacidad de aprendizaje o retraso del desarrollo.
- Primer paso ante cualquier niño alto o que crece rápido: radiografía de edad ósea.
Sobrecrecimiento en parches o de una extremidad: Proteus y Klippel–Trenaunay
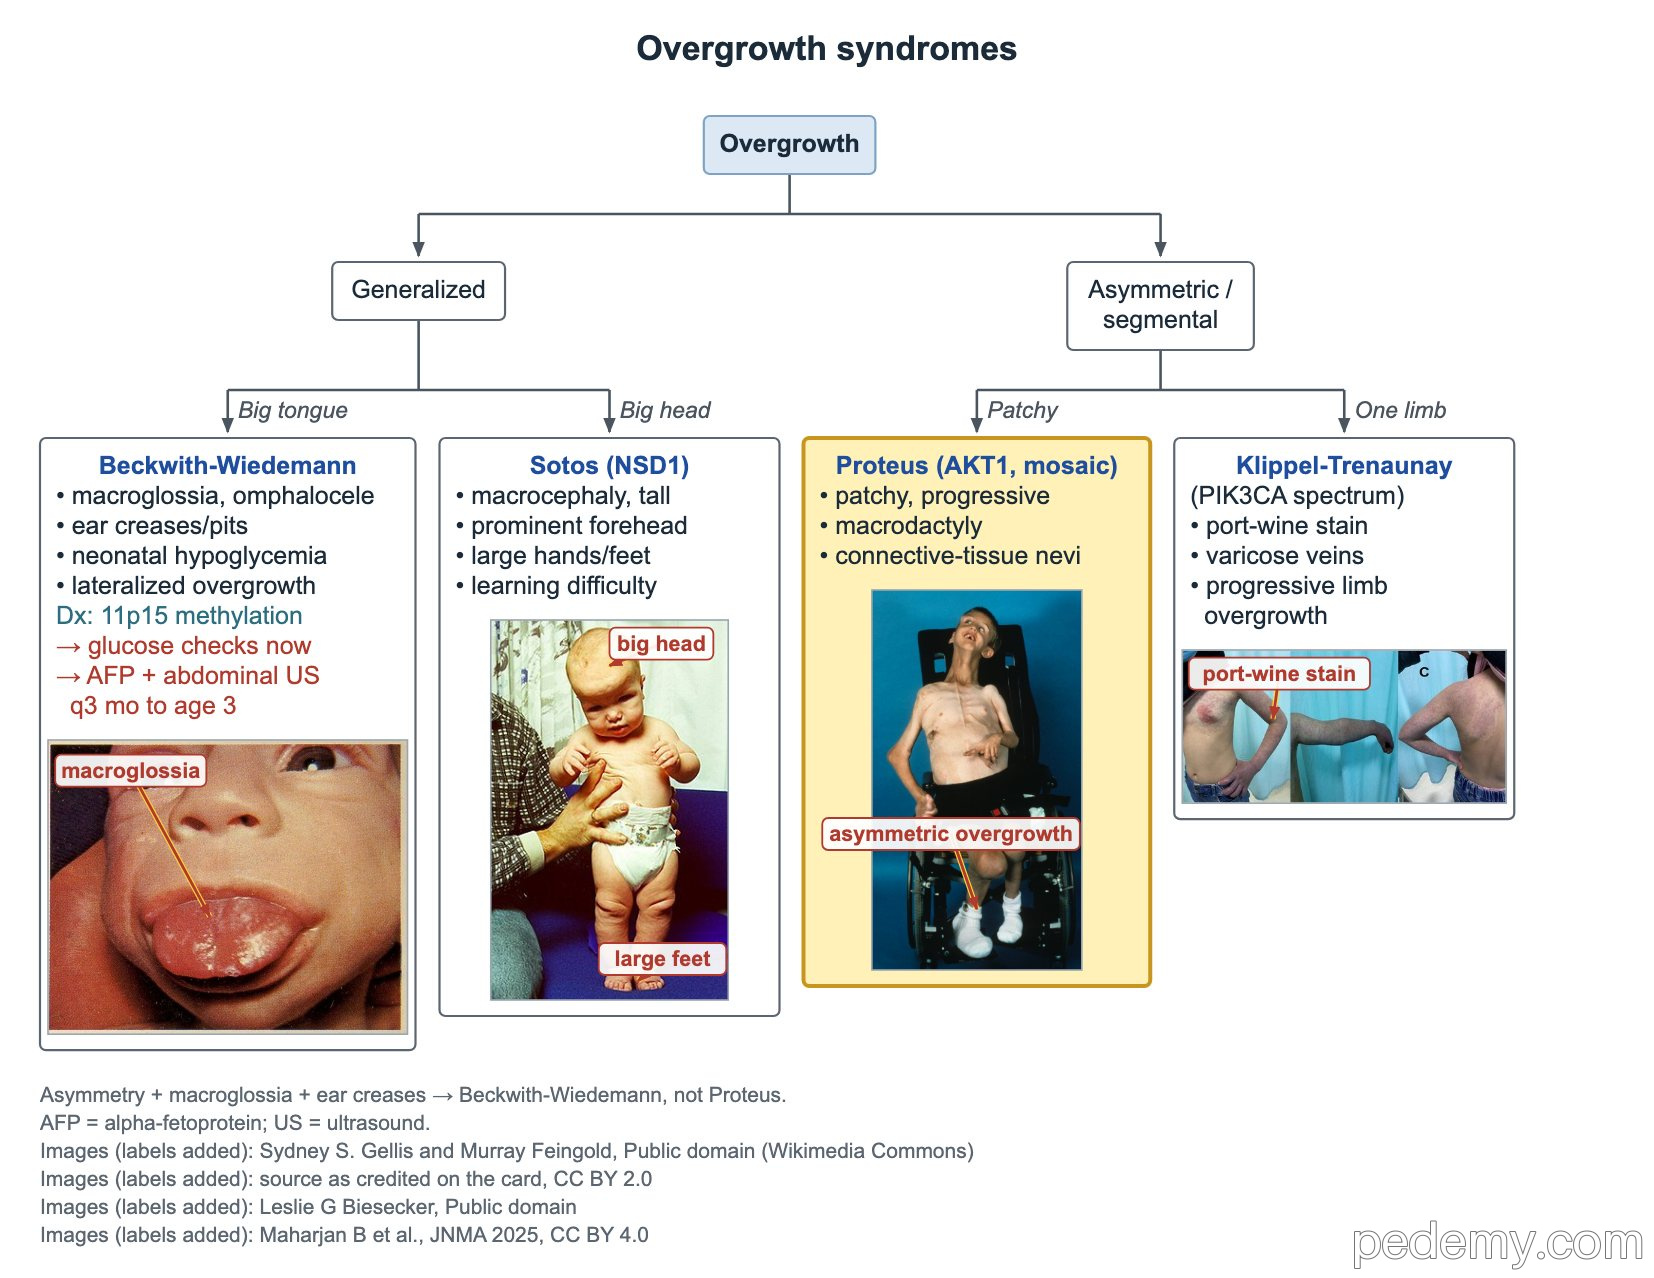
| Característica | Síndrome de Proteus | Síndrome de Klippel–Trenaunay |
|---|---|---|
| Causa | Variante en mosaico de AKT1 | Variante en mosaico de PIK3CA (espectro de sobrecrecimiento relacionado con PIK3CA) |
| Patrón | Sobrecrecimiento en parches, desproporcionado y progresivo; macrodactilia | Sobrecrecimiento por lo general de una extremidad, progresivo |
| Piel | Nevos de tejido conectivo (cerebriformes), nevos epidérmicos | Mancha en vino de Oporto (malformación capilar) |
| Vasos | Malformaciones vasculares, riesgo de trombosis | Venas varicosas y malformaciones venosas |
Síndromes de restricción del crecimiento
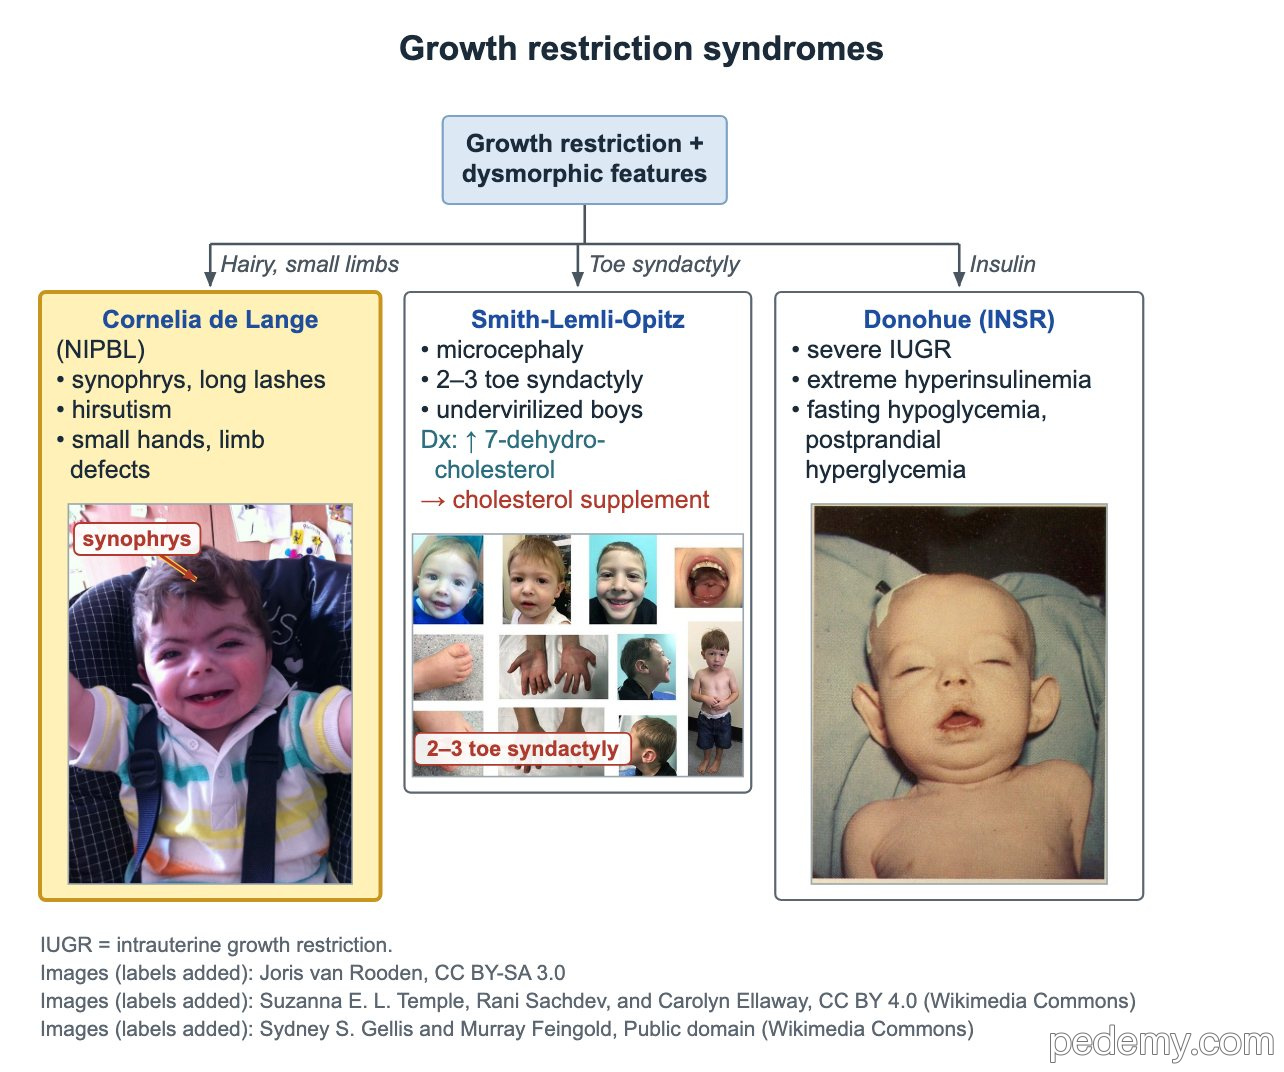
El síndrome de Cornelia de Lange es lo contrario de un síndrome de sobrecrecimiento: el crecimiento está restringido antes y después del nacimiento. NIPBL es el gen afectado con más frecuencia.
El síndrome de Silver–Russell también empieza pequeño: el lactante es pequeño para la edad gestacional pero la cabeza es relativamente grande. La causa principal es la pérdida de metilación en 11p15; la disomía uniparental materna del cromosoma 7 es la siguiente causa más frecuente.
- Cornelia de Lange: sinofris, pestañas largas, hirsutismo, manos pequeñas, defectos de reducción de extremidades, discapacidad intelectual.
- Silver–Russell: PEG, macrocefalia relativa, cara triangular, frente prominente, asimetría de extremidades o del cuerpo, problemas de alimentación.
- Smith–Lemli–Opitz: microcefalia, sindactilia de los dedos 2–3 del pie, varones hipovirilizados; 7-dehidrocolesterol alto; se trata con suplementos de colesterol.
Síndrome de Donohue
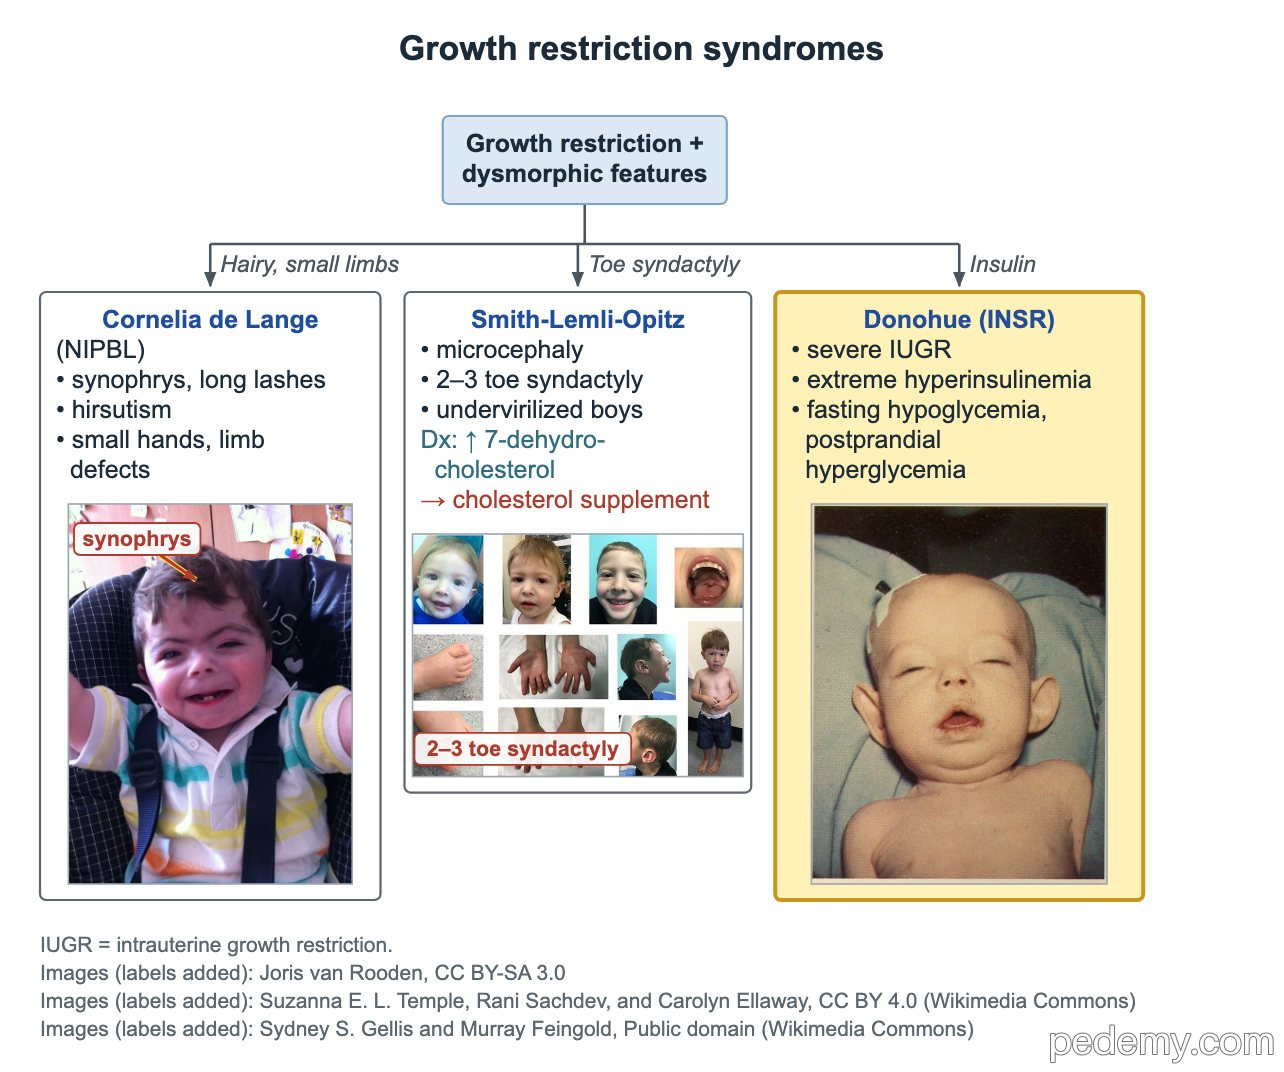
El síndrome de Donohue es una resistencia grave a la insulina por variantes de INSR. El receptor de insulina no funciona, así que los niveles de insulina son extremadamente altos.
- Restricción grave del crecimiento prenatal.
- Hiperinsulinemia extrema.
- Hipoglucemia en ayunas con glucosa alta después de las tomas.
Preguntas frecuentes
¿Por qué los bebés con síndrome de Beckwith–Wiedemann tienen glucosa baja?
Por hiperinsulinismo: el páncreas produce demasiada insulina. La glucosa debe medirse pronto tras el nacimiento.
¿Qué tamizaje tumoral se necesita en el síndrome de Beckwith–Wiedemann?
Los niños con riesgo relevante reciben ecografía abdominal cada 3 meses para tumor de Wilms y hepatoblastoma, más AFP cada 3 meses hasta cumplir 3 años para hepatoblastoma.
¿Los niños con síndrome de Sotos son altos de adultos?
Por lo general no muy altos. El crecimiento es rápido al principio, pero la edad ósea está adelantada y los cartílagos de crecimiento se cierran pronto, así que la talla adulta suele ser normal.
Estudiar este tema
Fuentes
- AACR 2024: Vigilancia del tumor de Wilms y del hepatoblastoma en Beckwith–Wiedemann y otros síndromes (Clin Cancer Res)
- Síndrome de Beckwith–Wiedemann: declaración de consenso internacional (Nat Rev Endocrinol 2018)
- Síndrome de Silver–Russell: segunda declaración de consenso internacional (Nat Rev Endocrinol 2026)
Escrito para Pedemy con nuestras propias palabras a partir de las fuentes anteriores; revisado en noviembre 2026. Solo con fines educativos, no es consejo médico; compruebe las dosis y los protocolos locales antes de tratar a un paciente. Pedemy es independiente y no está afiliado ni respaldado por las organizaciones citadas.