

Árbol de decisión principal
Enfermedad renal hereditaria
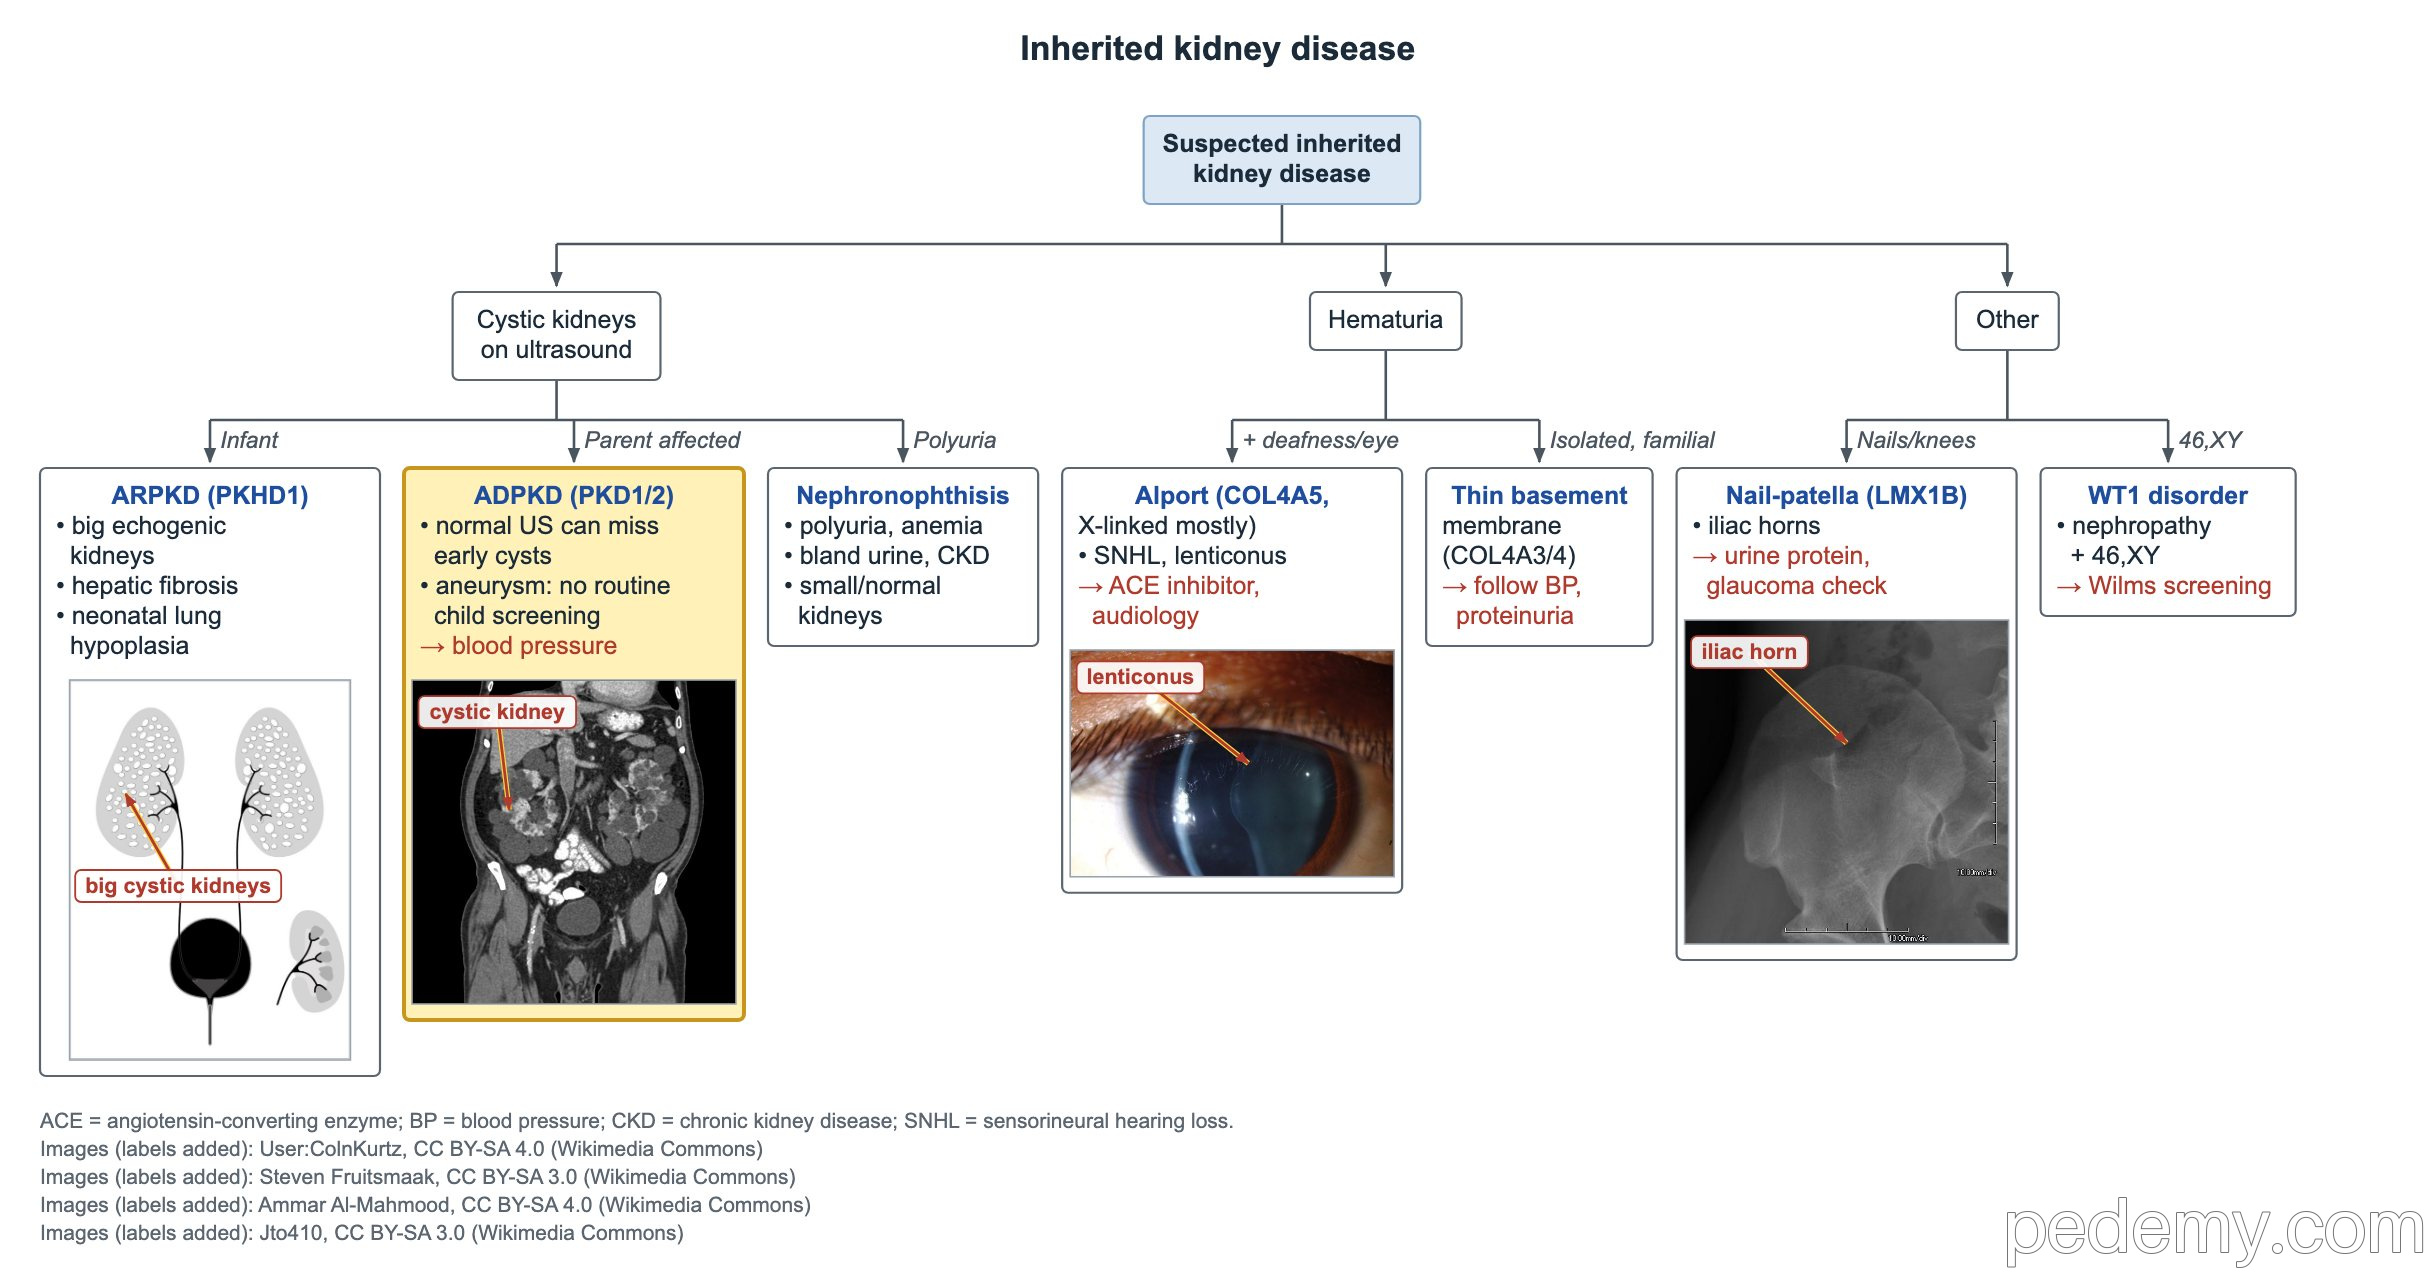
Puntos clave
- Una ecografía renal normal no excluye la PQRAD en un niño pequeño en riesgo: puede que los quistes aún no se hayan formado.
- PQRAD: sin tamizaje rutinario de aneurismas intracraneales en niños asintomáticos; controlar la presión arterial.
- PQRAR (PKHD1): riñones grandes y ecogénicos más fibrosis hepática congénita; recurrencia del 25% en cada embarazo.
- Nefronoptisis: poliuria, polidipsia, anemia, falla de crecimiento y ERC progresiva con orina anodina.
- Síndrome de Alport: colágeno tipo IV; hematuria + hipoacusia neurosensorial + lenticono; iniciar IECA pronto.
- Síndrome uña-rótula (LMX1B, AD): cuernos ilíacos, rótulas pequeñas, displasia ungueal; buscar proteinuria y glaucoma.
- Trastorno de WT1: síndrome nefrótico corticorresistente precoz, disgenesia gonadal 46,XY y riesgo de tumor de Wilms.
Poliquistosis renal autosómica dominante (PQRAD)
La PQRAD se debe a variantes de PKD1 o PKD2 y se transmite al 50% de los hijos de un progenitor afectado. La mayoría de los niños no tiene síntomas; los quistes crecen con la edad.
Como los quistes pueden no ser visibles todavía, una ecografía normal en un niño pequeño de un progenitor afectado no descarta la PQRAD. El estudio genético puede responder la pregunta cuando el resultado cambiaría el manejo.
- Medir la presión arterial con regularidad en niños en riesgo y afectados; la hipertensión suele ser el primer signo.
- Buscar también proteinuria y dolor en el flanco o hematuria por sangrado de quistes.
- El aneurisma intracraneal es una asociación conocida, pero no se recomienda el tamizaje rutinario en niños asintomáticos.
- La PQRAD grave de inicio precoz puede parecer PQRAR en la ecografía.
PQRAR y nefronoptisis
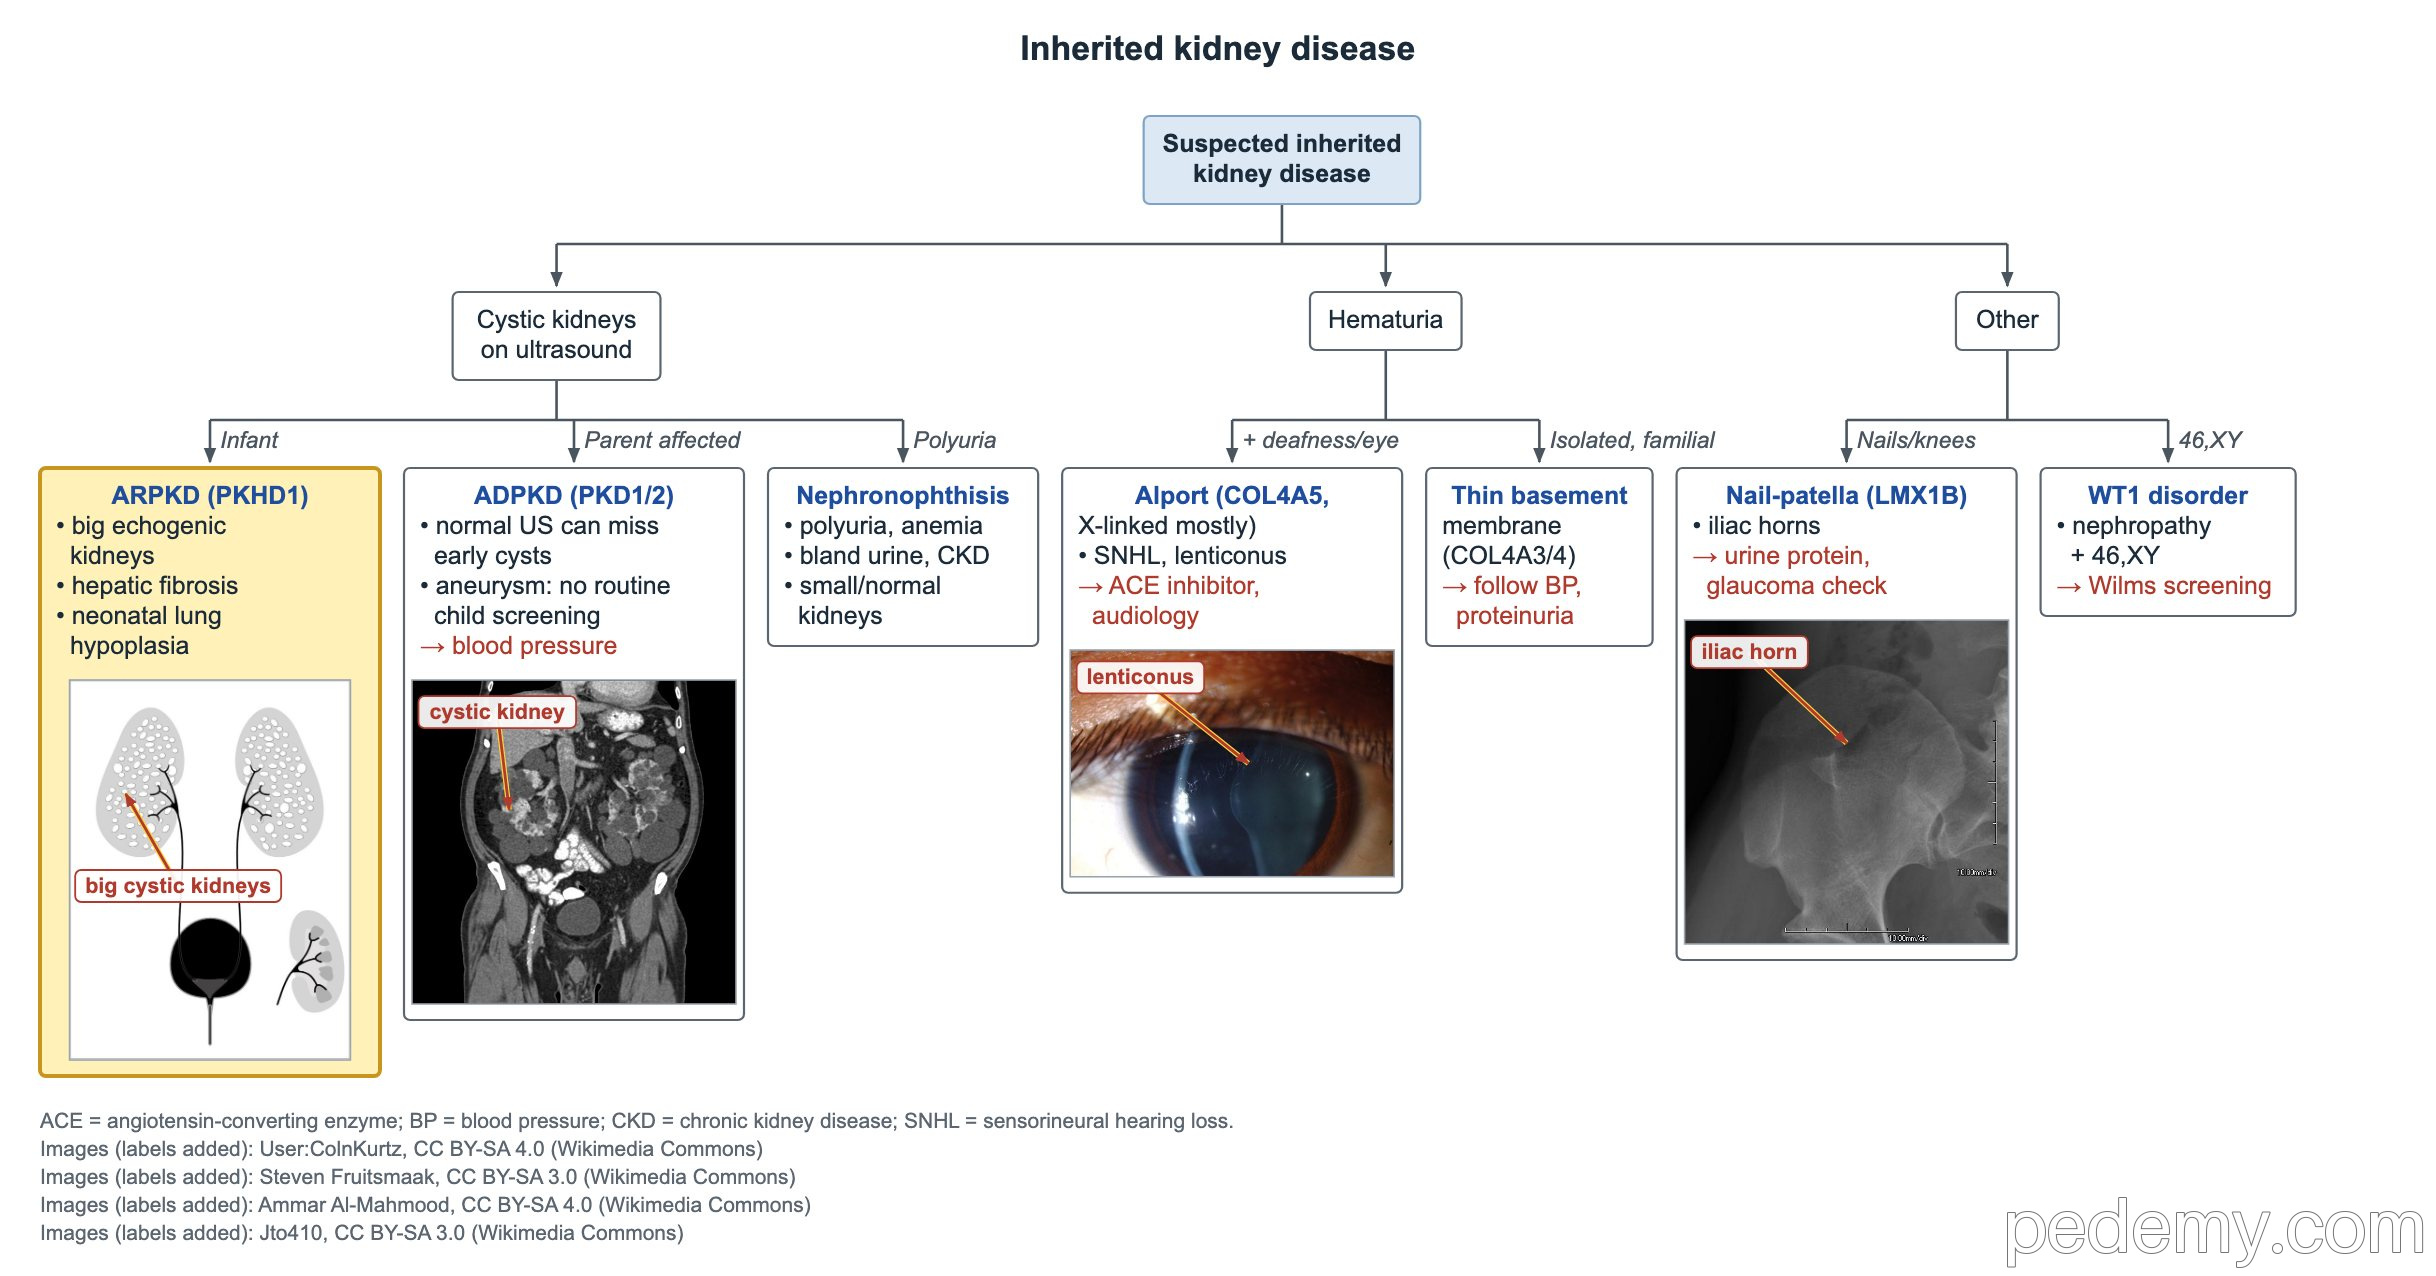
La poliquistosis renal autosómica recesiva (PQRAR) suele deberse a PKHD1. Se presenta en el feto o el lactante con riñones grandes y brillantes (ecogénicos), y siempre afecta al hígado en forma de fibrosis hepática congénita.
La nefronoptisis es una ciliopatía recesiva que se presenta más tarde en la infancia. Los riñones no pueden concentrar la orina, así que primero aparecen poliuria y polidipsia; después vienen anemia y falla de crecimiento, y la ERC progresa.
| Característica | PQRAR | Nefronoptisis |
|---|---|---|
| Edad | Feto, recién nacido, lactante | Infancia a adolescencia |
| Riñones | Grandes, ecogénicos | De tamaño normal o pequeños; quistes en la unión corticomedular |
| Pistas | Oligohidramnios, hipoplasia pulmonar, fibrosis hepática, hipertensión portal | Poliuria, polidipsia, anemia, falla de crecimiento |
| Orina | A menudo hipertensión y función alterada desde temprano | Anodina: poca sangre o proteína |
| Herencia | Autosómica recesiva (recurrencia del 25%) | Autosómica recesiva |
Hematuria: síndrome de Alport y membrana basal delgada
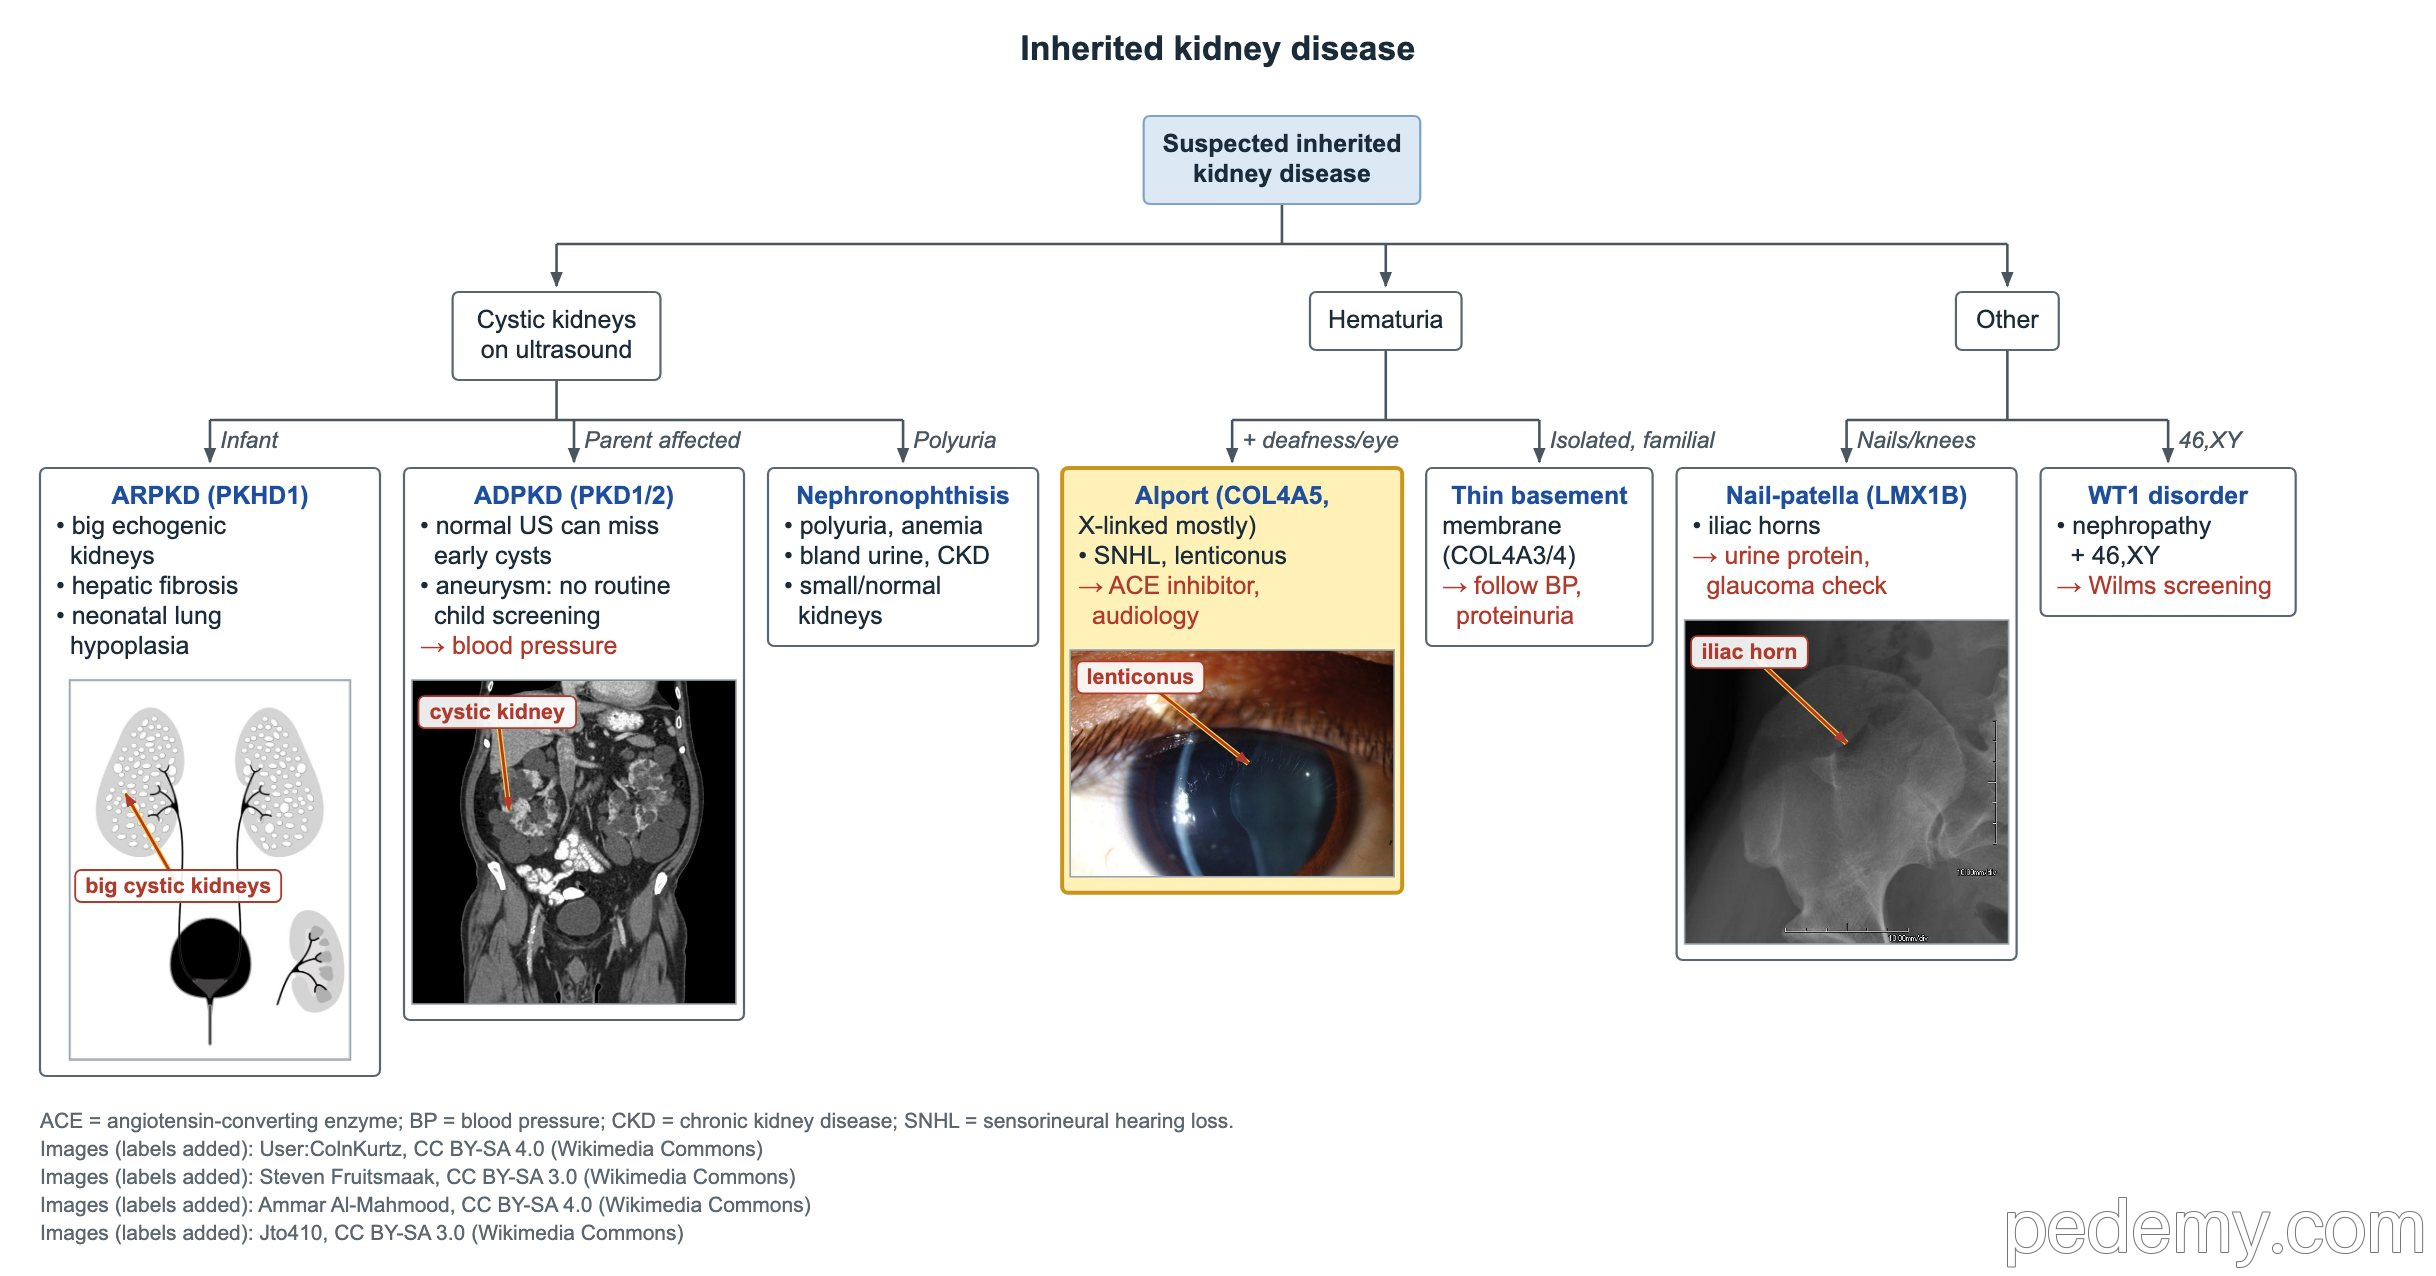
El síndrome de Alport es un trastorno del colágeno tipo IV de la membrana basal glomerular, el oído interno y el ojo. La forma clásica está ligada al X (COL4A5), así que los varones se afectan con más gravedad; COL4A3 y COL4A4 causan formas autosómicas.
La hematuria familiar persistente con membrana basal delgada no siempre es inofensiva. Muchas familias portan una sola variante de COL4A3 o COL4A4, que forma parte del espectro de Alport y puede llevar más tarde a proteinuria y ERC.
- Pistas: hematuria persistente, hipoacusia neurosensorial, lenticono anterior y manchas retinianas.
- El estudio genético de COL4A3, COL4A4 y COL4A5 es la prueba diagnóstica clave.
- Iniciar pronto el bloqueo del sistema renina-angiotensina (un IECA) para frenar la progresión.
- Programar controles regulares de audiología y oftalmología.
- Membrana basal delgada o una sola variante de COL4A3/4: vigilar la presión arterial y la proteinuria de por vida.
Pistas sindrómicas: uña-rótula y WT1
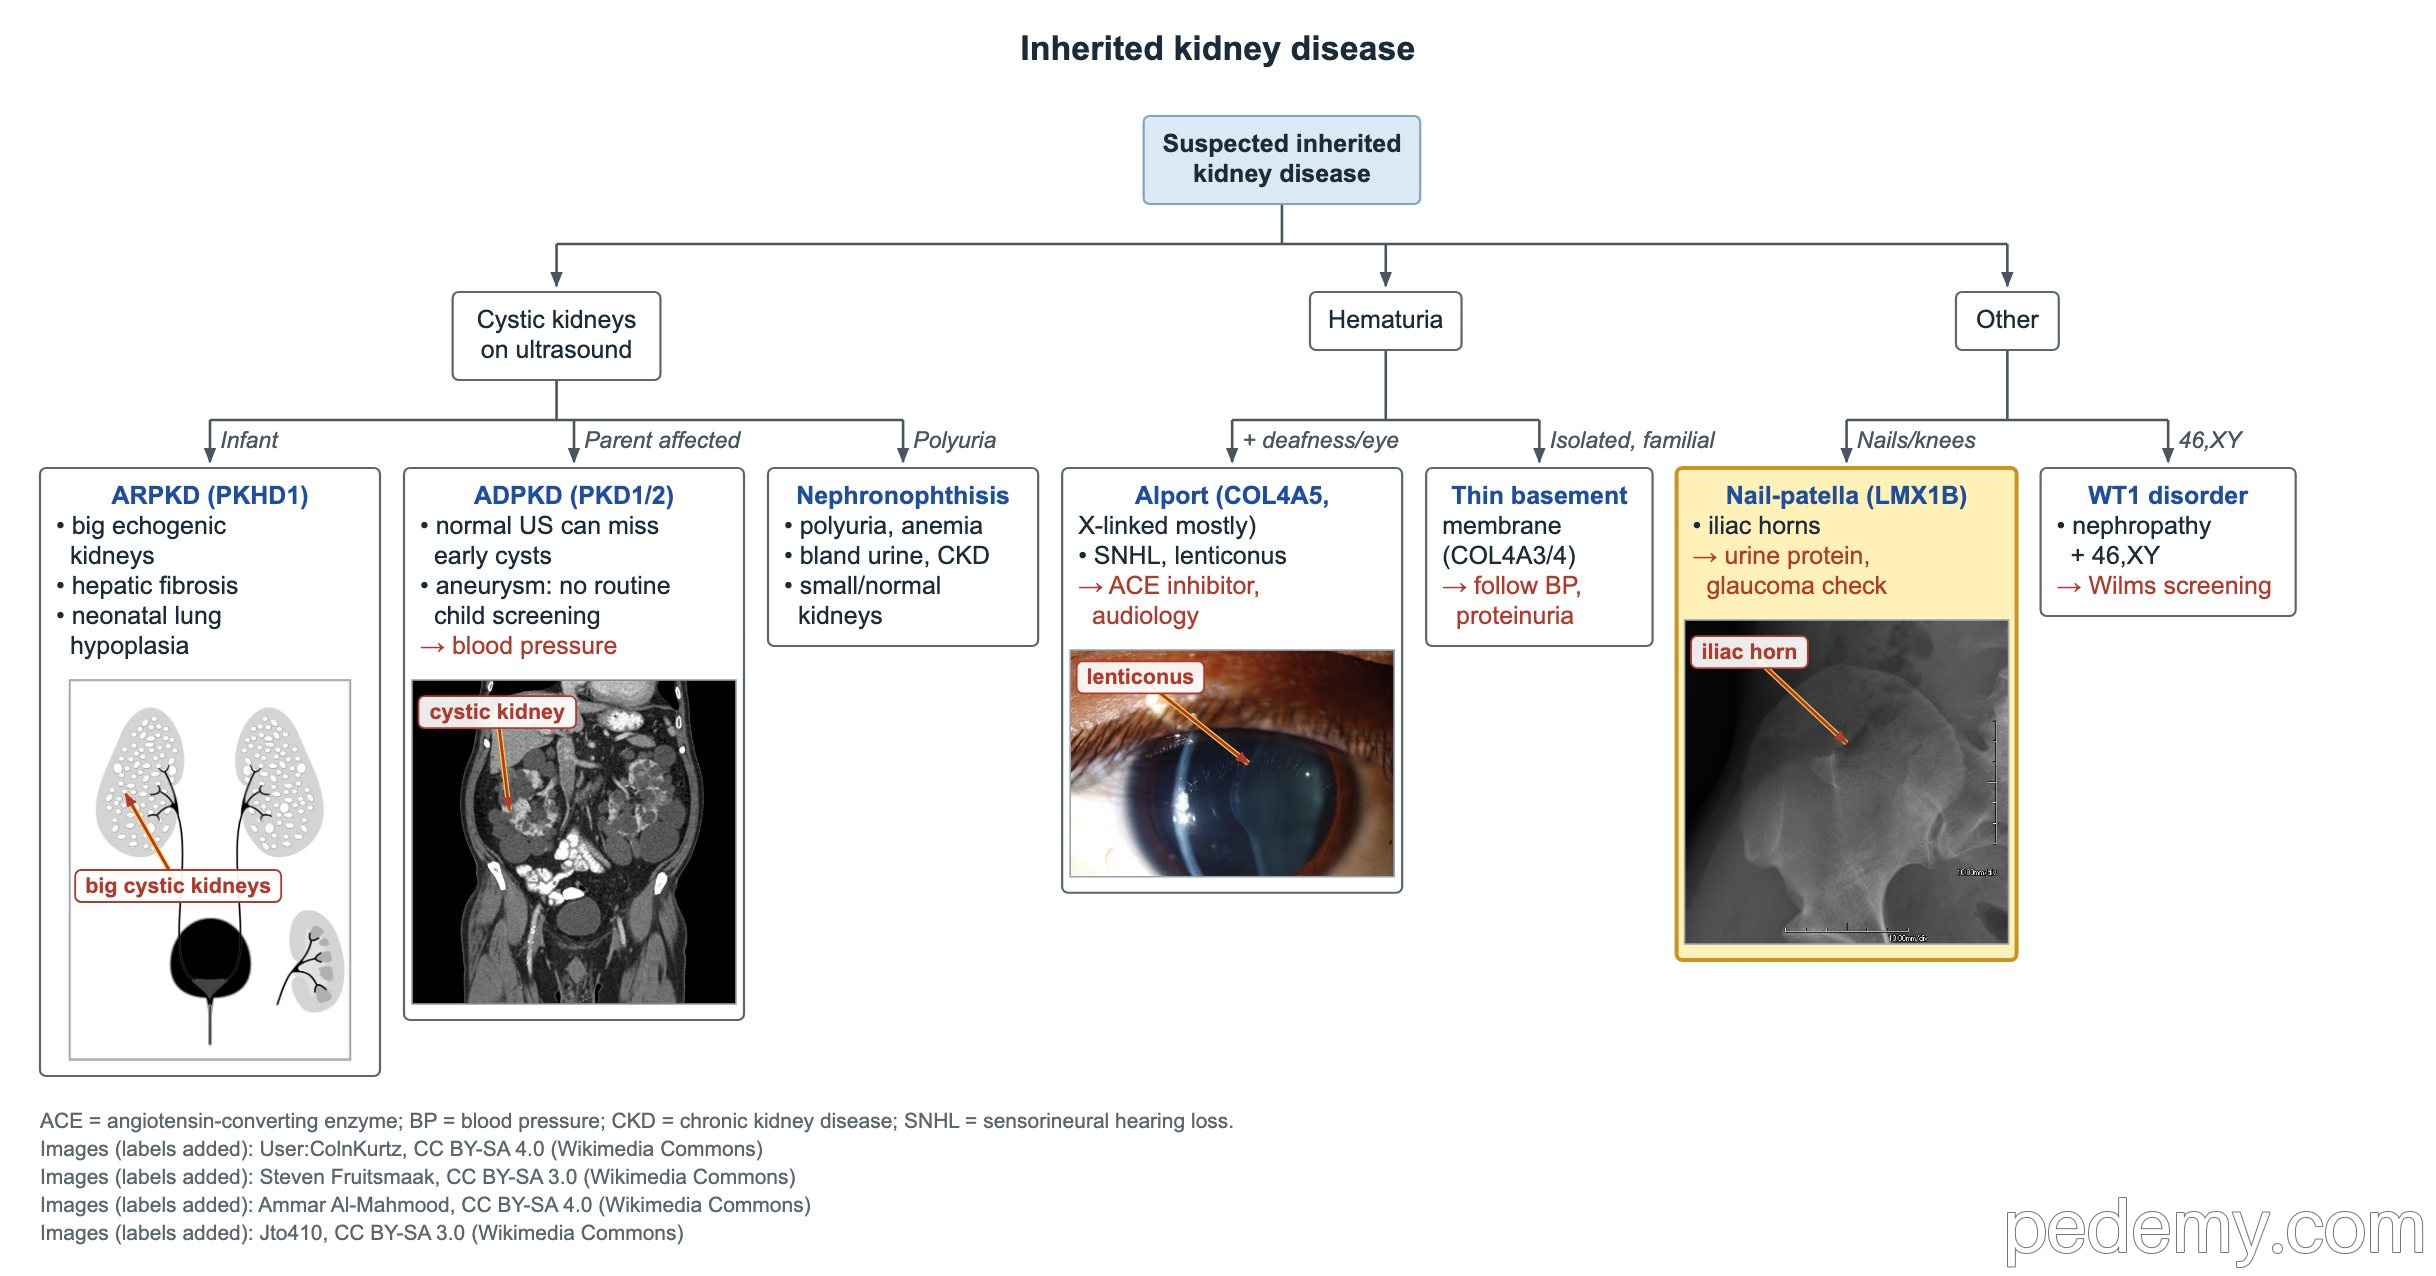
- Síndrome uña-rótula: LMX1B, autosómico dominante. Uñas displásicas, rótulas pequeñas o ausentes, anomalías del codo y cuernos ilíacos en la radiografía de pelvis.
- Seguimiento en uña-rótula: medir proteínas en orina por afectación renal y buscar glaucoma.
- Trastorno de WT1: síndrome nefrótico corticorresistente precoz, disgenesia gonadal 46,XY y alto riesgo de tumor de Wilms (el antiguo cuadro de Denys–Drash).
- Seguimiento en WT1: tamizaje del tumor de Wilms con ecografía renal; evaluación gonadal en niños 46,XY.
Preguntas frecuentes
¿Puede una ecografía normal descartar la poliquistosis renal en un niño?
No. En un niño pequeño de un progenitor con PQRAD, los quistes pueden no ser visibles todavía. El estudio genético puede confirmar o excluir la variante familiar.
¿Debe buscarse aneurisma cerebral en niños con PQRAD?
No de rutina. Los niños asintomáticos no necesitan tamizaje de aneurismas; se considera más adelante, sobre todo en adultos con antecedentes familiares de aneurisma o hemorragia cerebral.
¿Es benigna la enfermedad de membrana basal delgada?
No siempre. Muchos casos se deben a una sola variante de COL4A3 o COL4A4 dentro del espectro de Alport y requieren controles de por vida de la presión arterial y las proteínas en orina.
Estudiar este tema
Fuentes
- Comentario estadounidense de KDOQI sobre la guía KDIGO 2025 de PQRAD (Am J Kidney Dis 2026)
- Diagnóstico, manejo y tratamiento del síndrome de Alport: guía 2024 (Nephrol Dial Transplant)
- AACR 2024: Vigilancia del tumor de Wilms y del hepatoblastoma en síndromes de predisposición (Clin Cancer Res)
Escrito para Pedemy con nuestras propias palabras a partir de las fuentes anteriores; revisado en noviembre 2026. Solo con fines educativos, no es consejo médico; compruebe las dosis y los protocolos locales antes de tratar a un paciente. Pedemy es independiente y no está afiliado ni respaldado por las organizaciones citadas.