

Árbol de decisión principal
Hipercolesterolemia familiar (receptor de LDL)
Puntos clave
- La hipercolesterolemia familiar heterocigota afecta a alrededor de 1 de cada 250 personas; la mayoría de los casos son variantes del receptor de LDL, autosómicas dominantes.
- Un niño con xantomas o xantelasmas necesita un perfil lipídico en ayunas.
- HF homocigota: LDL muy alto, xantomas cutáneos y tendinosos y enfermedad coronaria en la infancia; estatina más ezetimiba desde el diagnóstico.
- Enfermedad de Menkes: varón con convulsiones, hipotonía, regresión y cabello ensortijado; cobre y ceruloplasmina bajos; ATP7A, ligada al X.
- Los hematomas subdurales de Menkes pueden simular maltrato.
- X-ALD: varón en edad escolar con inatención nueva y bajada del rendimiento escolar; ácidos grasos de cadena muy larga en plasma; enfermedad cerebral precoz → trasplante de progenitores hematopoyéticos.
- Smith–Lemli–Opitz: sindactilia de los dedos 2–3 del pie, ptosis, paladar hendido, hipospadias; 7-dehidrocolesterol alto; dar colesterol en la dieta.
Hipercolesterolemia familiar (HF)
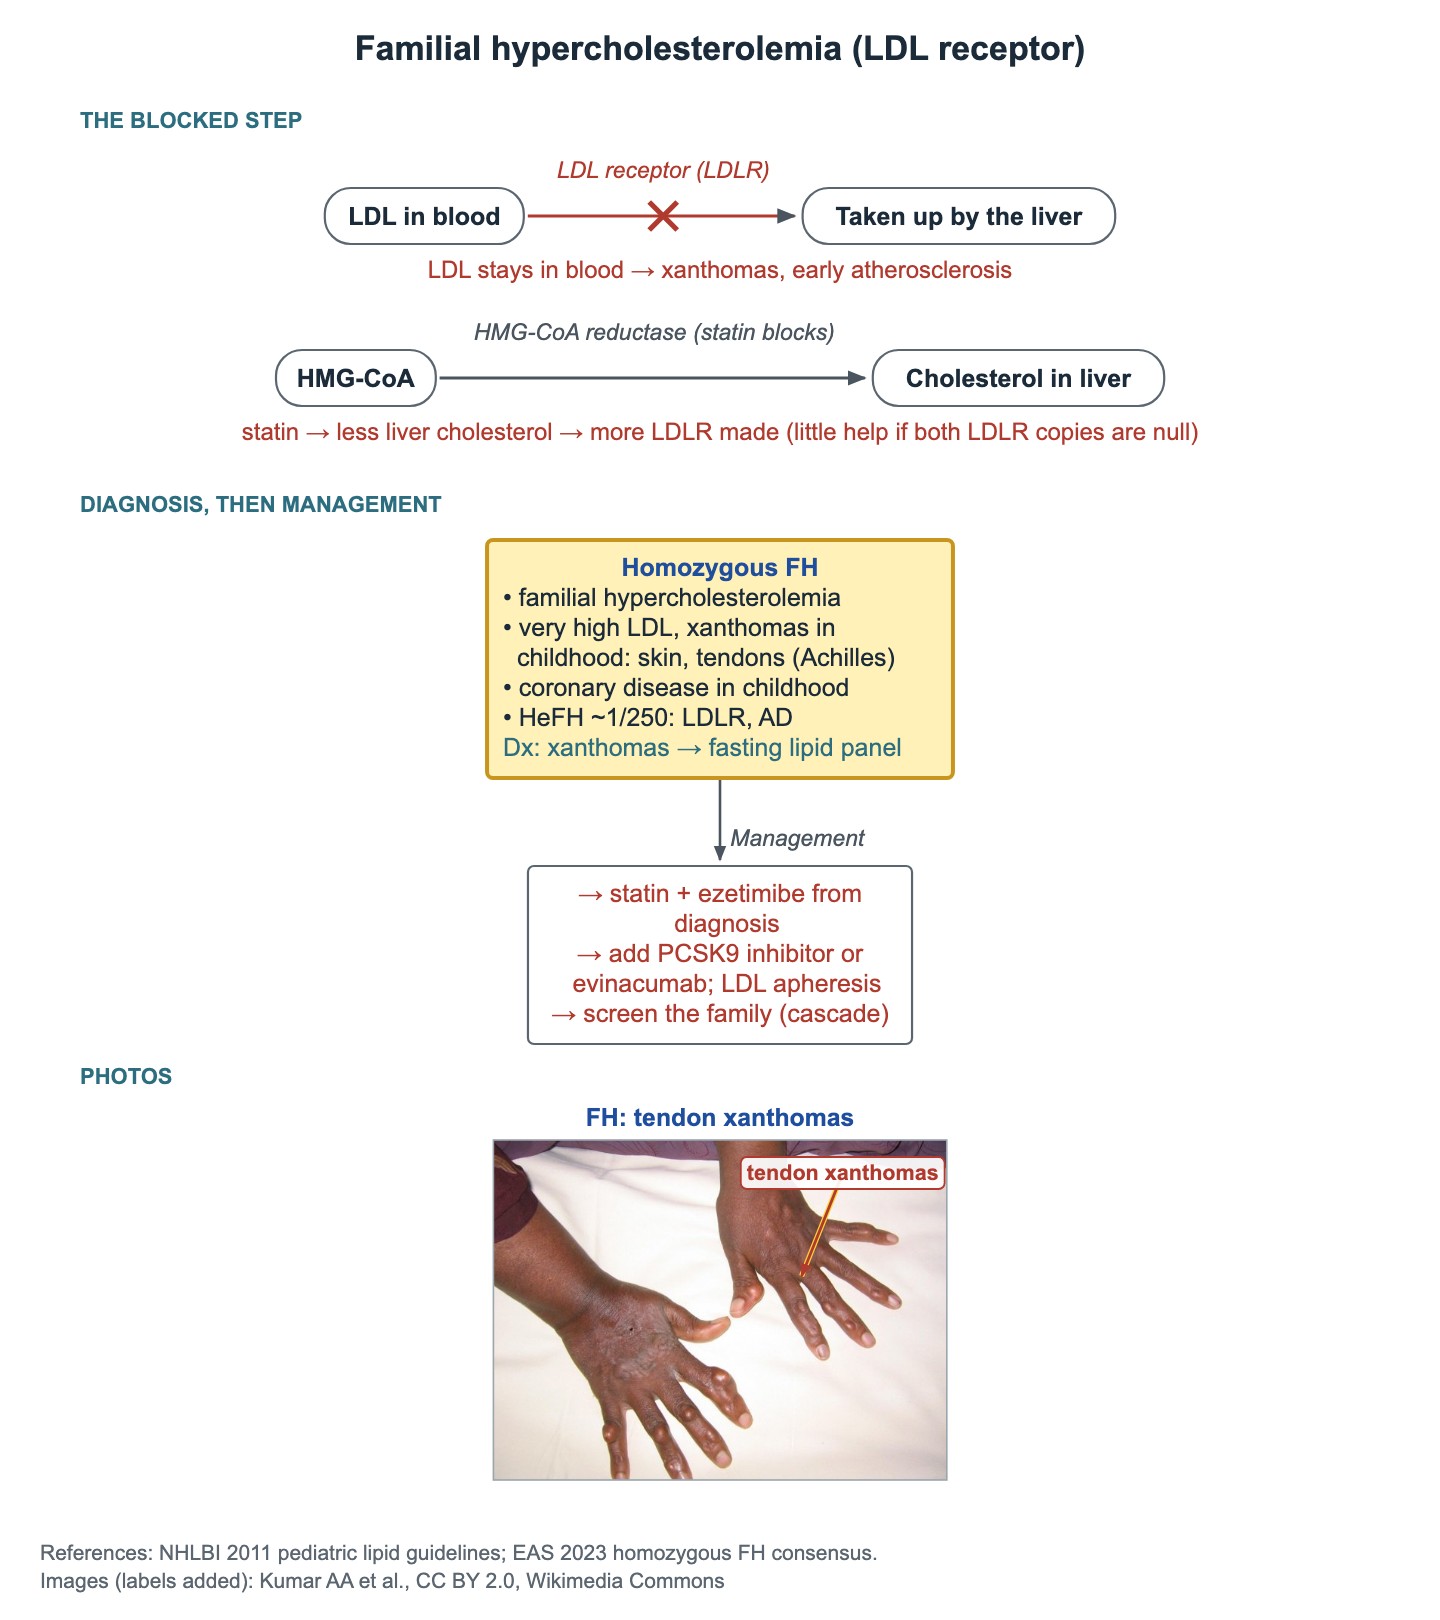
En la HF el receptor de LDL no puede retirar el LDL de la sangre, así que el LDL está alto desde el nacimiento. La mayoría de los casos son variantes del receptor de LDL (LDLR) con herencia autosómica dominante. Las estatinas bajan el colesterol hepático, lo que hace que el hígado produzca más receptores de LDL; esto ayuda poco cuando ambas copias de LDLR son nulas.
La HF heterocigota es frecuente, alrededor de 1 de cada 250. La HF homocigota o heterocigota compuesta es rara y grave.
- Pistas: xantomas tuberosos amarillos en rodillas o codos, xantelasmas, tendones de Aquiles engrosados (xantomas tendinosos), un progenitor con infarto precoz.
- Siguiente prueba en un niño con xantomas: perfil lipídico en ayunas.
- HF homocigota: LDL extremadamente alto, xantomas en la infancia y enfermedad coronaria sintomática en la infancia o la adolescencia.
- Tratamiento de la HF homocigota: estatina más ezetimiba desde el diagnóstico; añadir un inhibidor de PCSK9 o evinacumab; aféresis de lipoproteínas.
- Estudiar a los familiares de todo niño con HF (tamizaje en cascada).
Tamizaje de lípidos en niños
- Tamizaje universal de lípidos una vez a los 9–11 años y de nuevo a los 17–21 años.
- Tamizaje dirigido más temprano (desde los 2 años) cuando un padre o abuelo tiene cardiopatía precoz o colesterol muy alto, o cuando el niño tiene otros factores de riesgo.
- En la HF heterocigota, las estatinas suelen iniciarse desde los 8–10 años aproximadamente si el LDL sigue alto con la dieta.
Enfermedad de Menkes
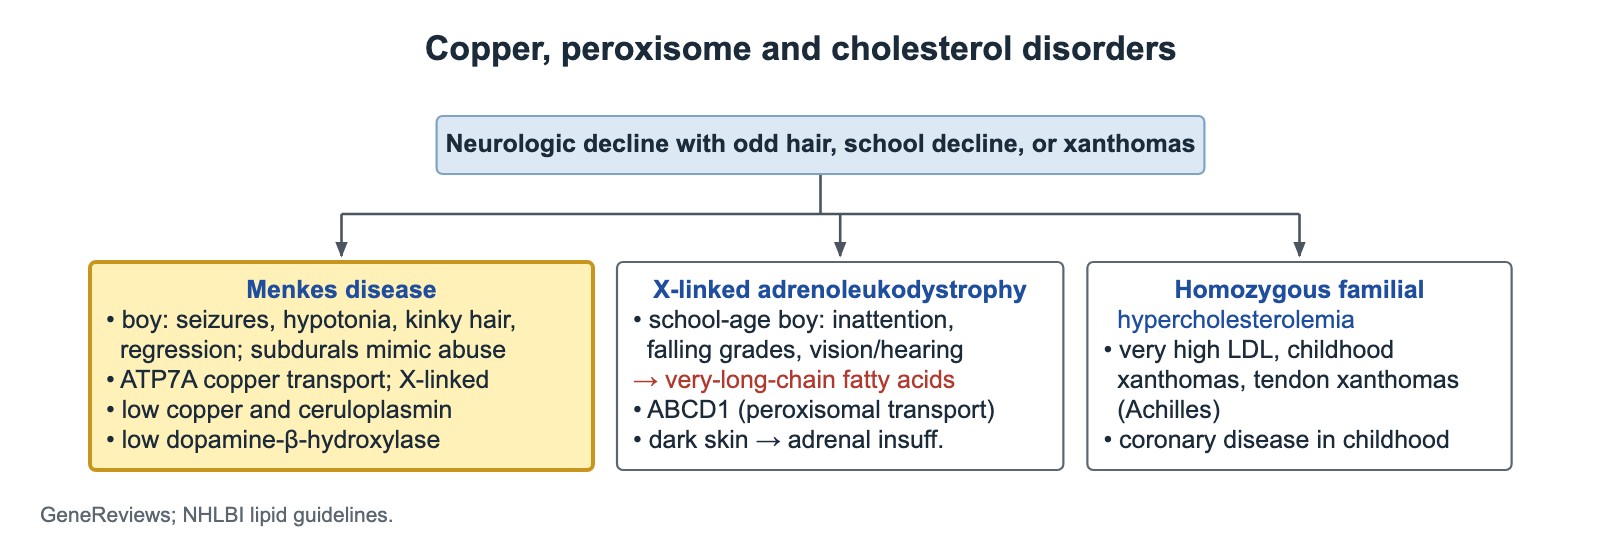
La enfermedad de Menkes es un defecto del transportador de cobre ATP7A, de herencia recesiva ligada al X, así que afecta a varones. El cobre no llega a las enzimas dependientes de cobre, incluida la dopamina-beta-hidroxilasa, lo que altera los niveles de catecolaminas.
- Lactante varón con convulsiones, hipotonía, regresión del desarrollo y cabello escaso, ensortijado y quebradizo.
- Puede haber hematoma subdural, que puede confundirse con traumatismo craneal por maltrato.
- Laboratorio: cobre sérico bajo y ceruloplasmina baja.
- La reposición temprana de cobre iniciada en las primeras semanas de vida puede ayudar a algunos lactantes.
Adrenoleucodistrofia ligada al X (X-ALD)
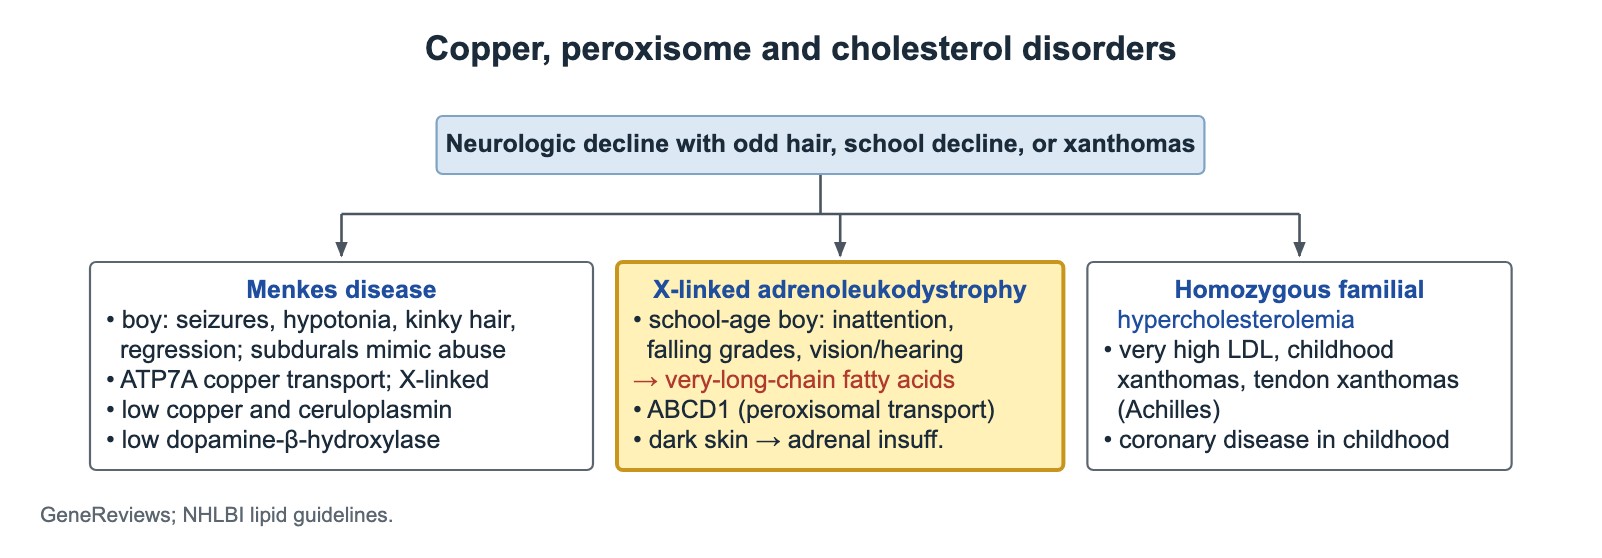
La X-ALD se debe a variantes de ABCD1, un transportador peroxisomal, así que los ácidos grasos de cadena muy larga no pueden degradarse. Está incluida en el panel de tamizaje neonatal de EE. UU.
- Forma cerebral: un varón en edad escolar previamente sano con inatención nueva similar al TDAH, bajada del rendimiento escolar y problemas de visión o audición.
- Prueba: ácidos grasos de cadena muy larga en plasma.
- La piel hiperpigmentada, por ejemplo sobre rodillas y codos, indica insuficiencia suprarrenal primaria; evaluar la función suprarrenal en todo varón con X-ALD.
- La enfermedad cerebral precoz se trata con trasplante de progenitores hematopoyéticos, por eso los varones detectados por tamizaje se controlan con RM cerebral periódica.
Síndrome de Smith–Lemli–Opitz (SLOS)
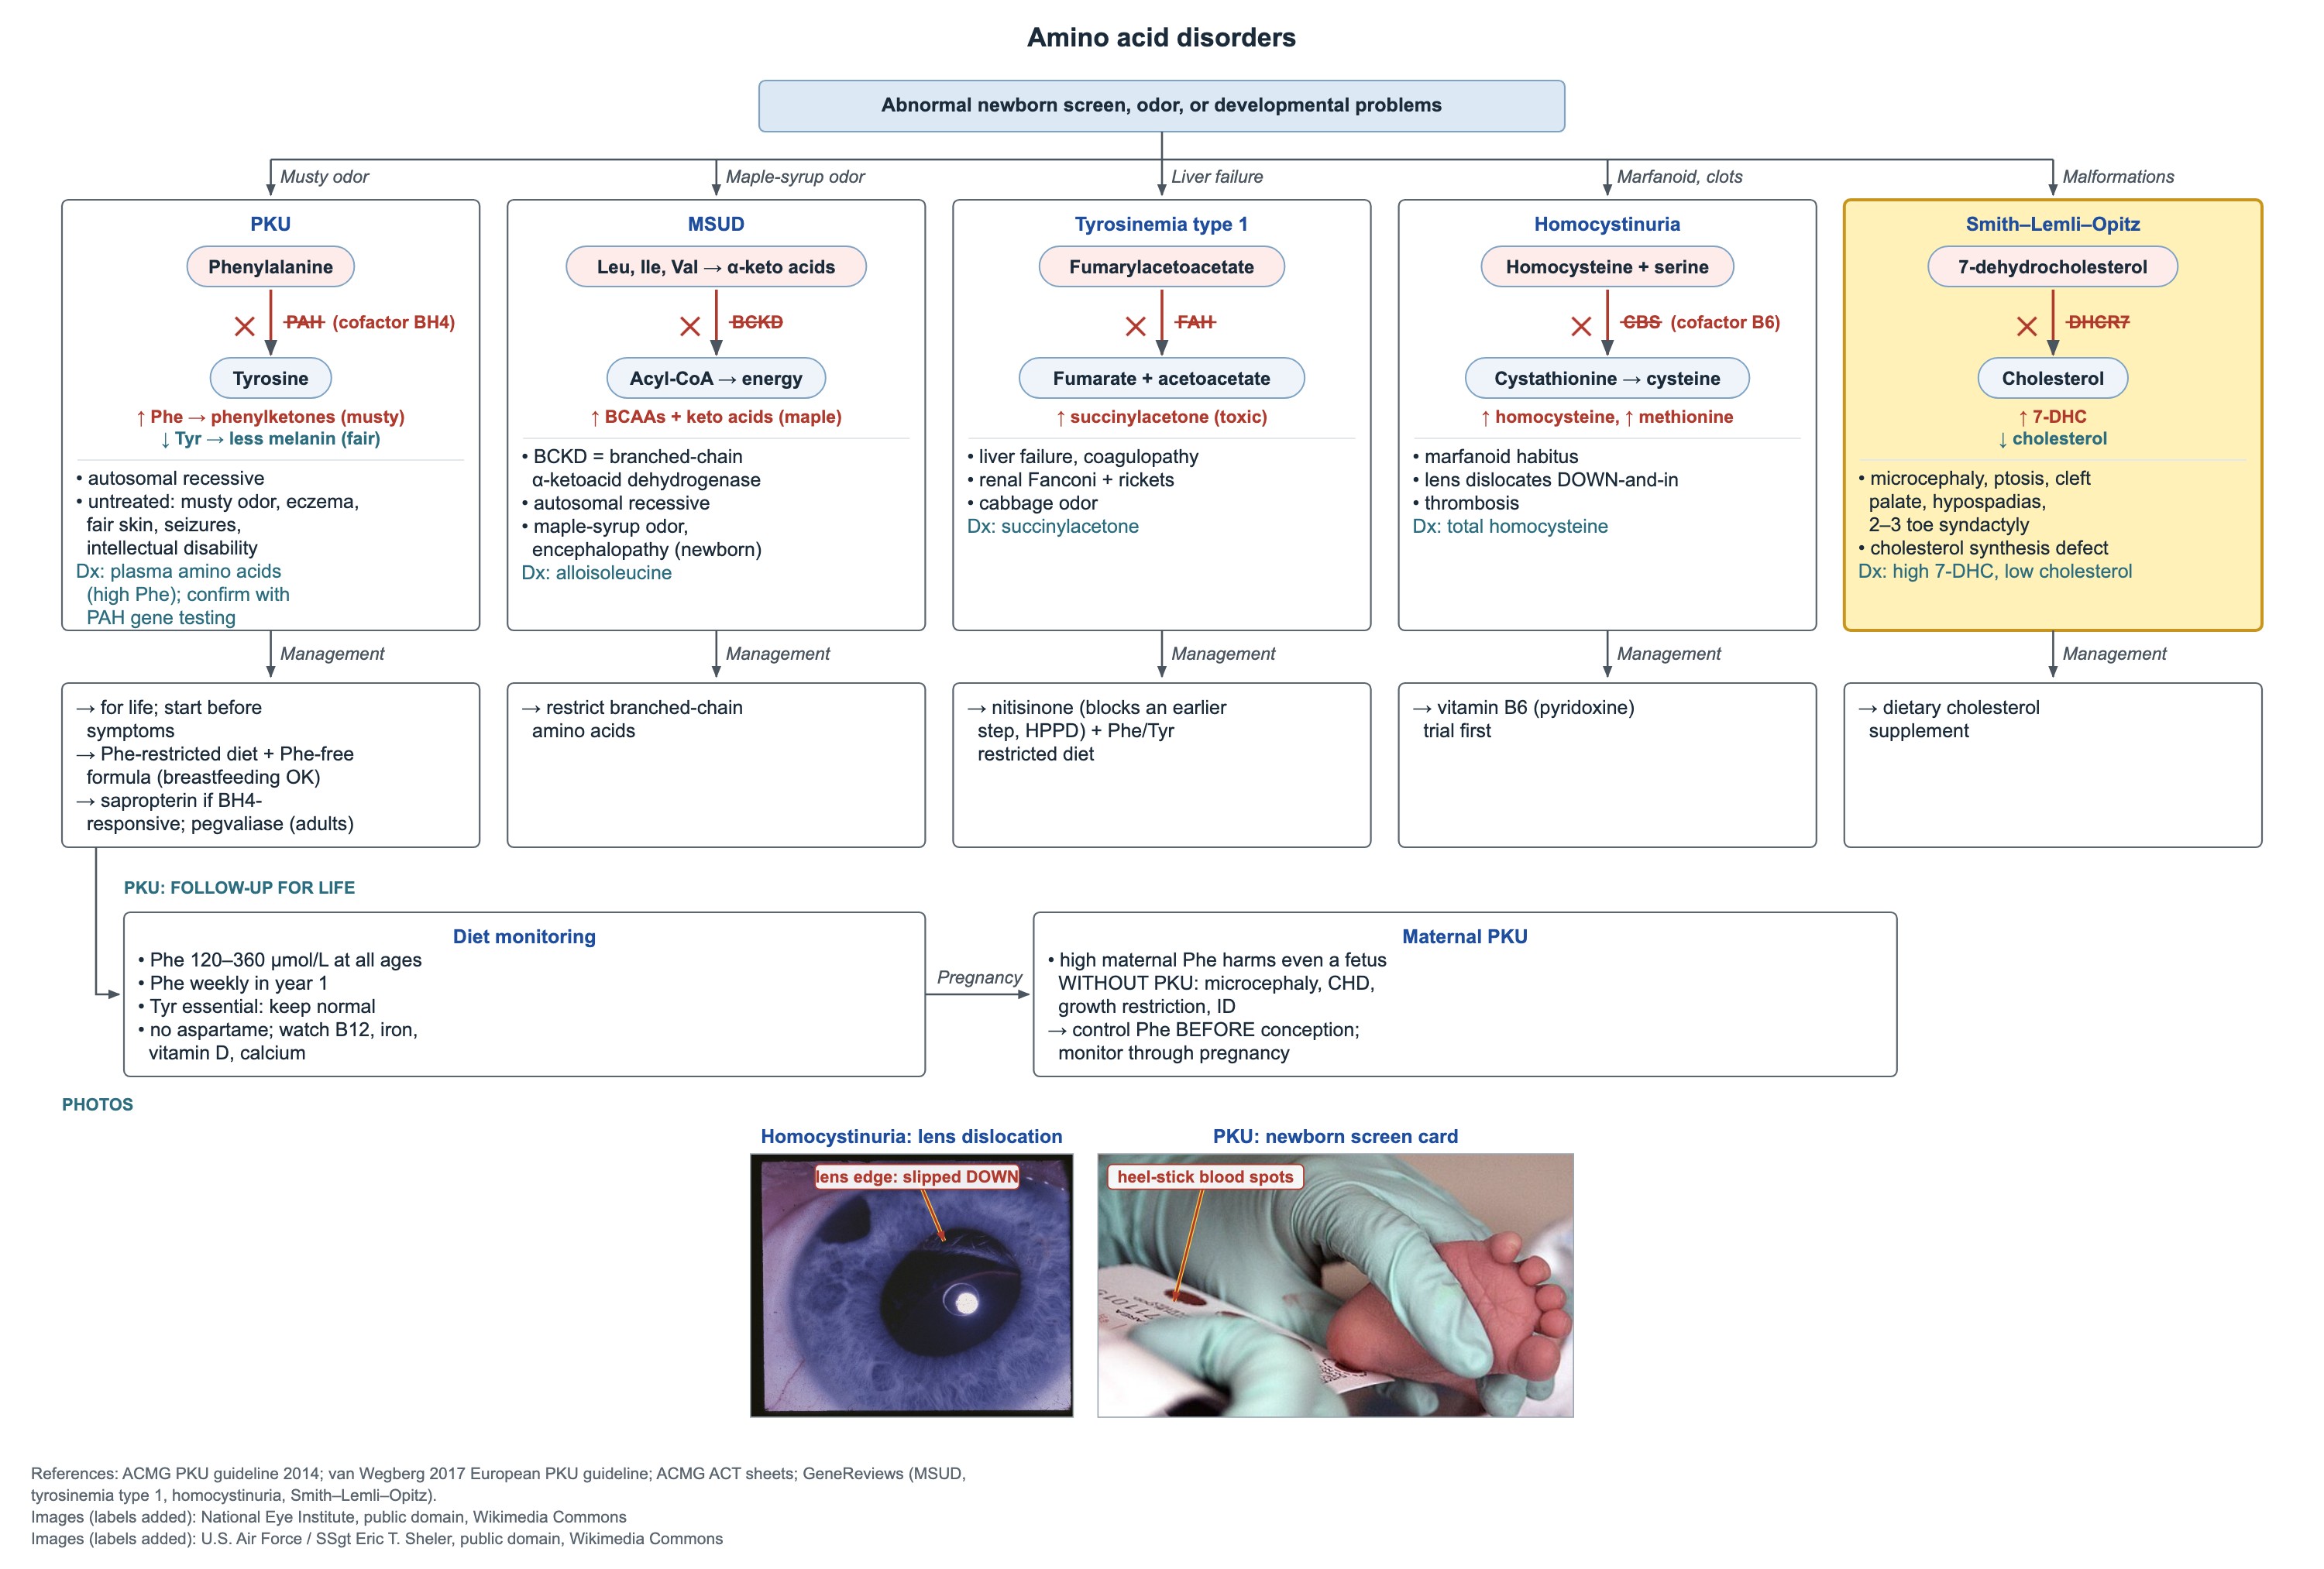
El SLOS es la deficiencia de 7-dehidrocolesterol reductasa (DHCR7), el último paso de la síntesis de colesterol, de herencia autosómica recesiva. El 7-dehidrocolesterol sube y el colesterol está bajo.
- Recién nacido con microcefalia, ptosis, paladar hendido, hipospadias o genitales ambiguos, y sindactilia de los dedos 2 y 3 del pie.
- Más tarde: discapacidad intelectual y problemas de conducta.
- Laboratorio: 7-dehidrocolesterol alto con colesterol bajo.
Tratamiento del SLOS
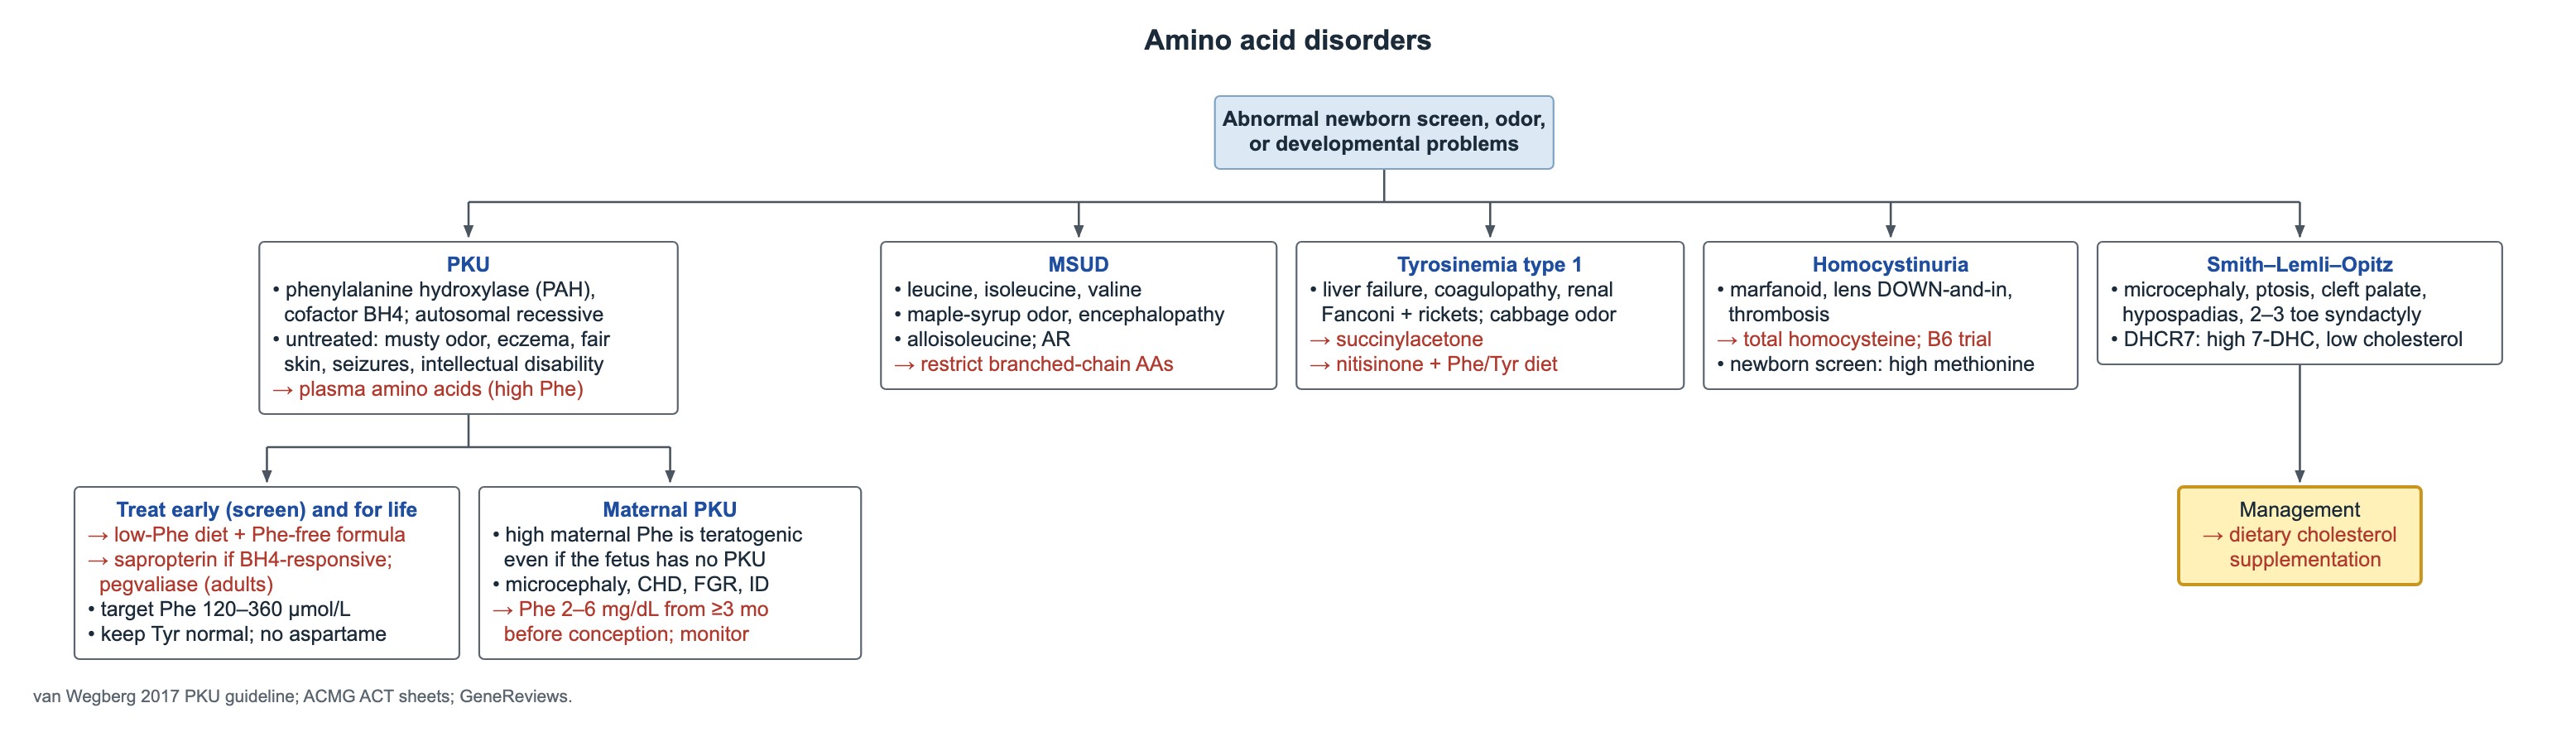
El tratamiento es la suplementación de colesterol en la dieta, con apoyo para la alimentación, el desarrollo y la conducta.
Preguntas frecuentes
¿Qué necesita primero un niño con xantomas?
Un perfil lipídico en ayunas. Los xantomas en la infancia sugieren hipercolesterolemia familiar grave, a menudo homocigota.
¿Qué tan frecuente es la hipercolesterolemia familiar?
La HF heterocigota afecta a alrededor de 1 de cada 250 personas. La HF homocigota es rara.
¿Qué prueba diagnostica la adrenoleucodistrofia?
Los ácidos grasos de cadena muy larga en plasma, confirmados con el estudio del gen ABCD1.
Estudiar este tema
Fuentes
- Panel de expertos del NHLBI: Salud cardiovascular y reducción de riesgo en niños (Pediatrics 2011)
- EAS 2023: declaración de consenso sobre la hipercolesterolemia familiar homocigota (Eur Heart J)
- Recomendaciones internacionales para el diagnóstico y manejo de la X-ALD (Neurology 2022)
- GeneReviews: Síndrome de Smith-Lemli-Opitz
Escrito para Pedemy con nuestras propias palabras a partir de las fuentes anteriores; revisado en noviembre 2026. Solo con fines educativos, no es consejo médico; compruebe las dosis y los protocolos locales antes de tratar a un paciente. Pedemy es independiente y no está afiliado ni respaldado por las organizaciones citadas.