

Árbol de decisión principal
Enfermedades lisosomales por depósito de lípidos
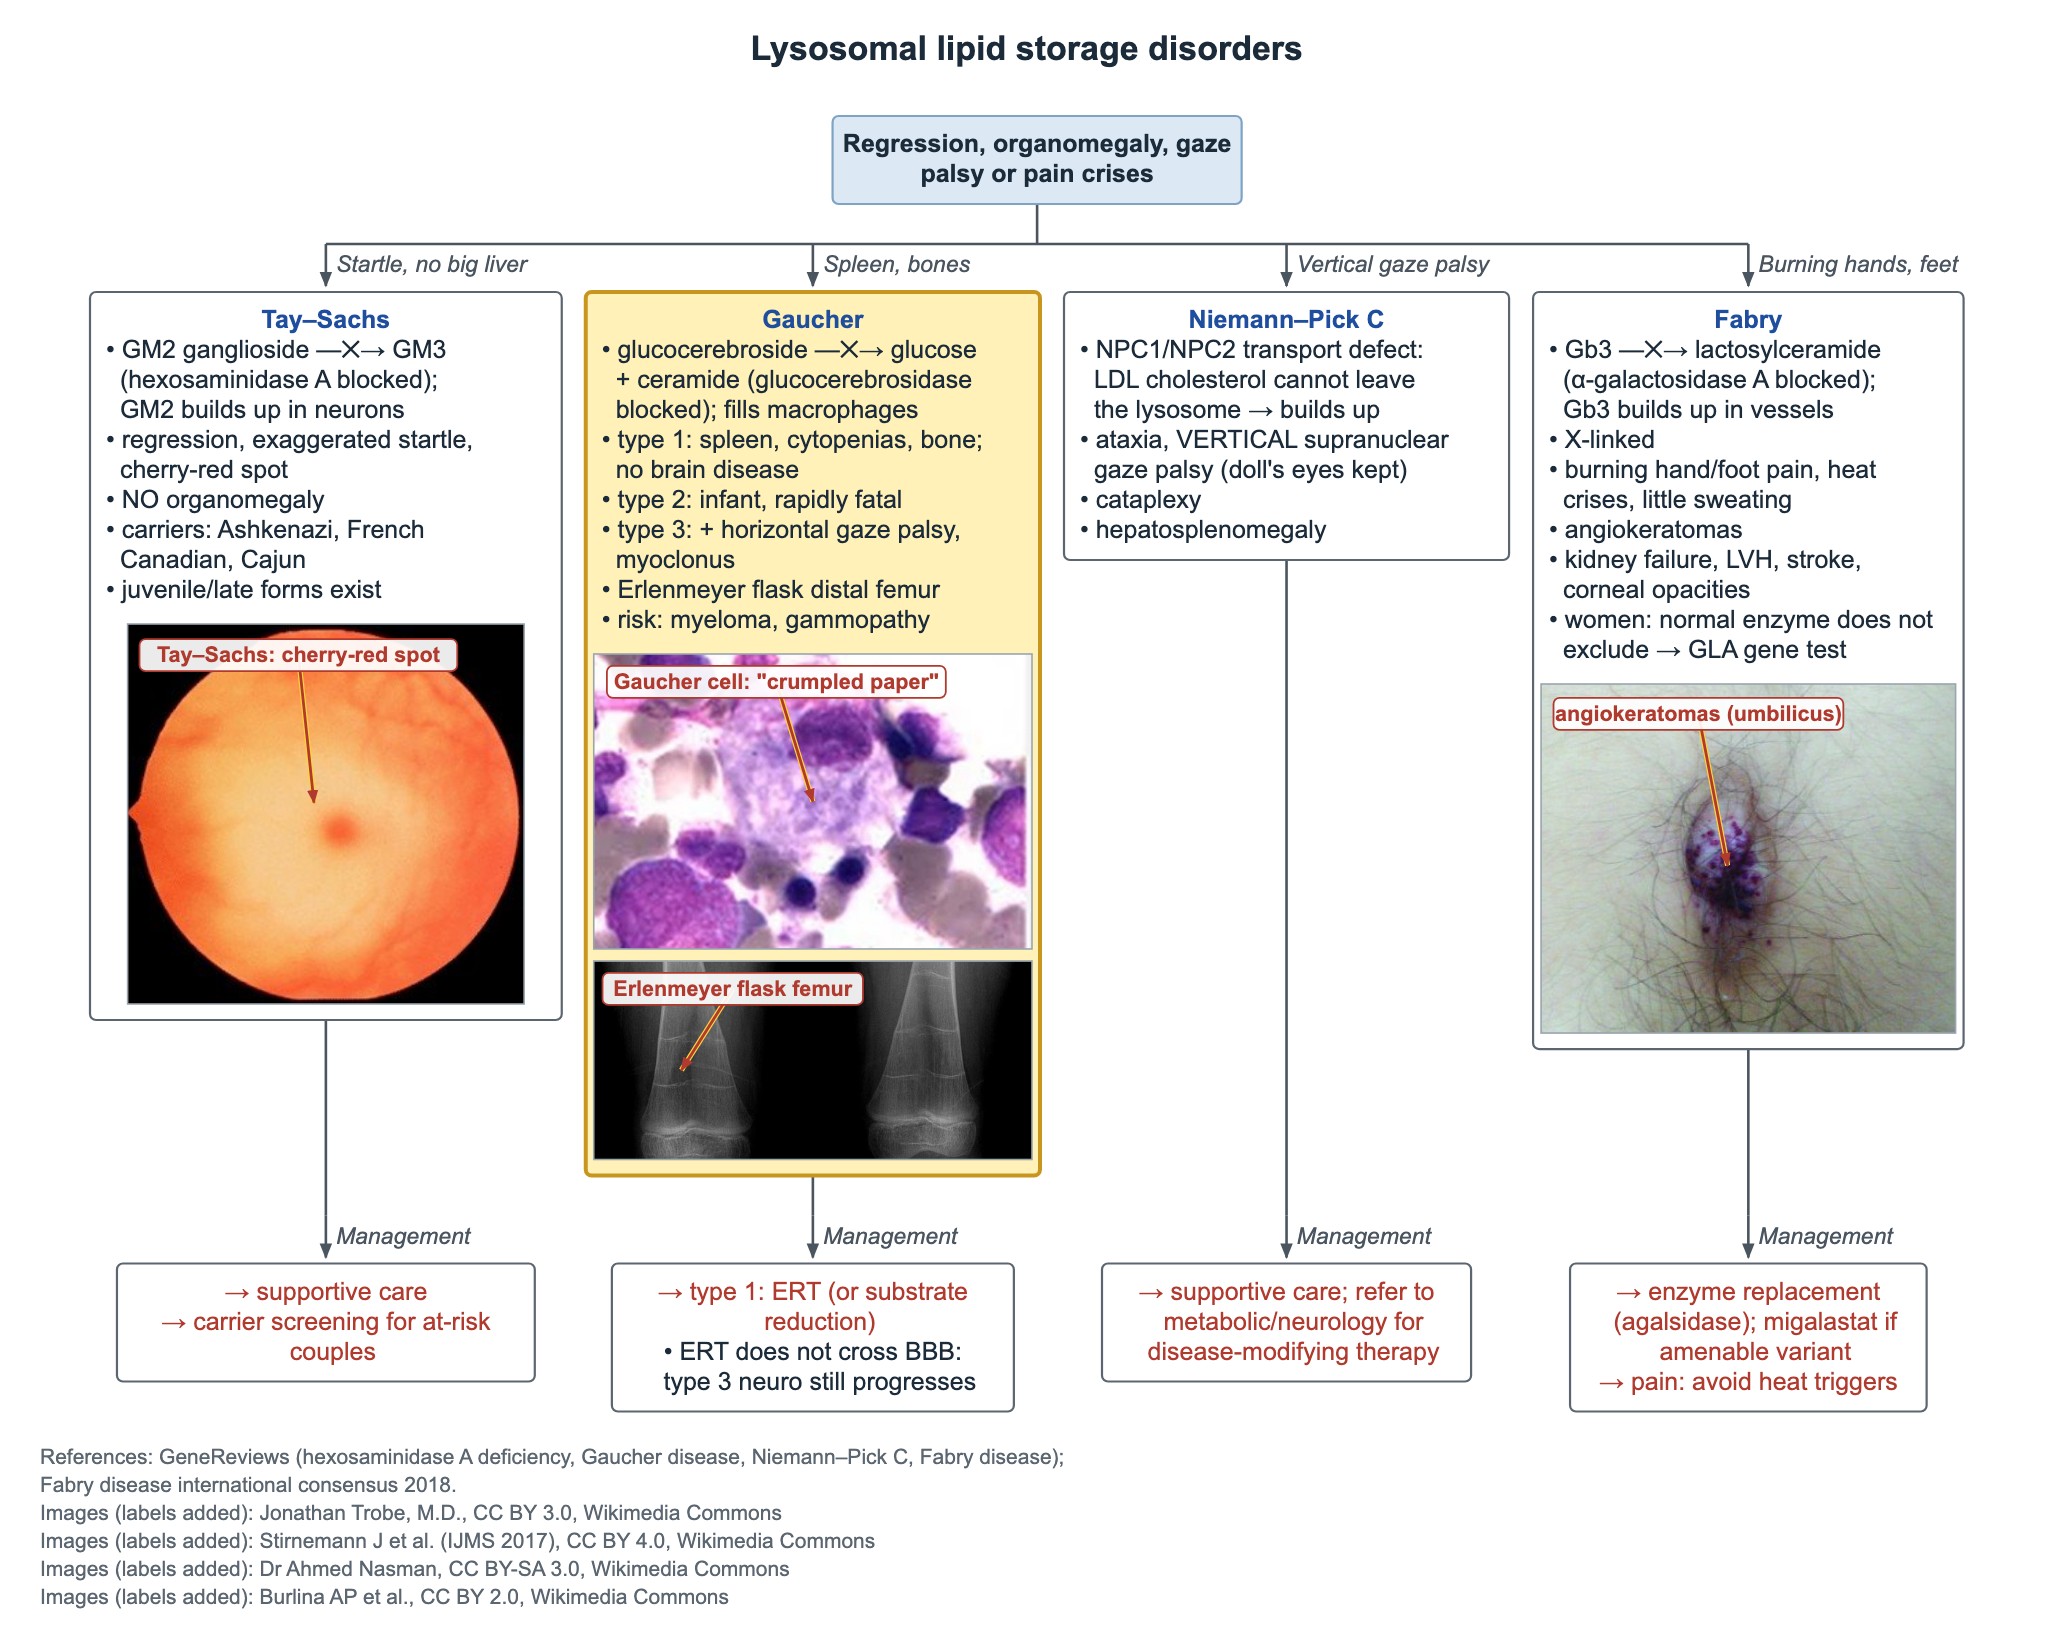
Puntos clave
- Enfermedad de Gaucher: deficiencia de glucocerebrosidasa (GBA1), autosómica recesiva; bazo grande, citopenias, crisis óseas, fémur en matraz de Erlenmeyer.
- Gaucher tipo 1 no tiene enfermedad cerebral primaria; el tipo 2 es infantil y rápidamente mortal; el tipo 3 añade parálisis de la mirada horizontal y mioclonías.
- Gaucher tipo 1: reemplazo enzimático (la reducción de sustrato es una opción); la TRE no atraviesa la barrera hematoencefálica.
- Tay–Sachs: hexosaminidasa A, gangliósido GM2; regresión, sobresalto exagerado, mancha rojo cereza y SIN organomegalia.
- Niemann–Pick C: ataxia, parálisis supranuclear de la mirada vertical, cataplejía y hepatoesplenomegalia.
- Enfermedad de Fabry: deficiencia de alfa-galactosidasa A ligada al X; dolor urente en manos y pies, poca sudoración, angioqueratomas.
- Una mujer sintomática con actividad normal de alfa-galactosidasa A igualmente necesita estudio del gen GLA.
Enfermedad de Gaucher
La enfermedad de Gaucher es la deficiencia de glucocerebrosidasa (beta-glucosidasa) por variantes de GBA1, de herencia autosómica recesiva. El glucocerebrósido llena los macrófagos, que parecen papel arrugado en los frotis de médula ósea. Es la enfermedad lisosomal de depósito más frecuente, y el tipo 1 es frecuente en familias judías asquenazíes.
- Bazo masivo, hígado grande, anemia y plaquetas bajas.
- Hueso: dolor y crisis óseas, osteonecrosis, osteopenia, fracturas patológicas.
- Radiografía: ensanchamiento del fémur distal en matraz de Erlenmeyer.
- Riesgos asociados: gammapatía policlonal y monoclonal y mieloma múltiple.
- Diagnóstico: actividad baja de glucocerebrosidasa en leucocitos, confirmada con estudio de GBA1.
Gaucher tipos 1, 2 y 3
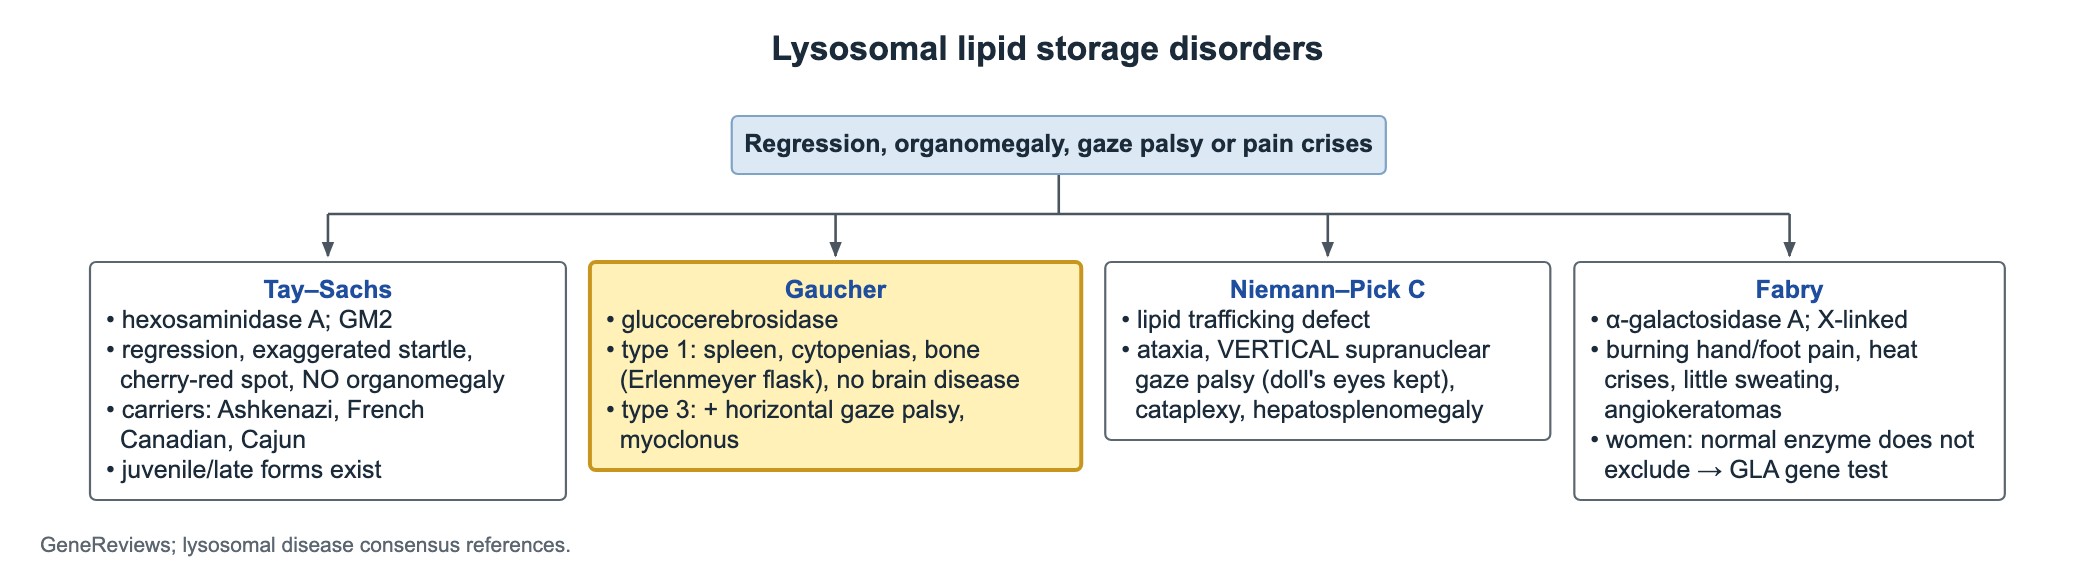
| Tipo | Inicio | Afectación cerebral | Rasgos clave |
|---|---|---|---|
| Tipo 1 (no neuronopático) | Cualquier edad | Sin enfermedad neurológica primaria | Bazo, citopenias, enfermedad ósea |
| Tipo 2 (neuronopático agudo) | Lactancia | Grave, rápidamente progresiva | Por lo general mortal en la primera infancia |
| Tipo 3 (neuronopático subagudo) | Infancia | Más lenta | Parálisis de la mirada horizontal, convulsiones mioclónicas, más los rasgos del tipo 1 |
Tratamiento de la enfermedad de Gaucher
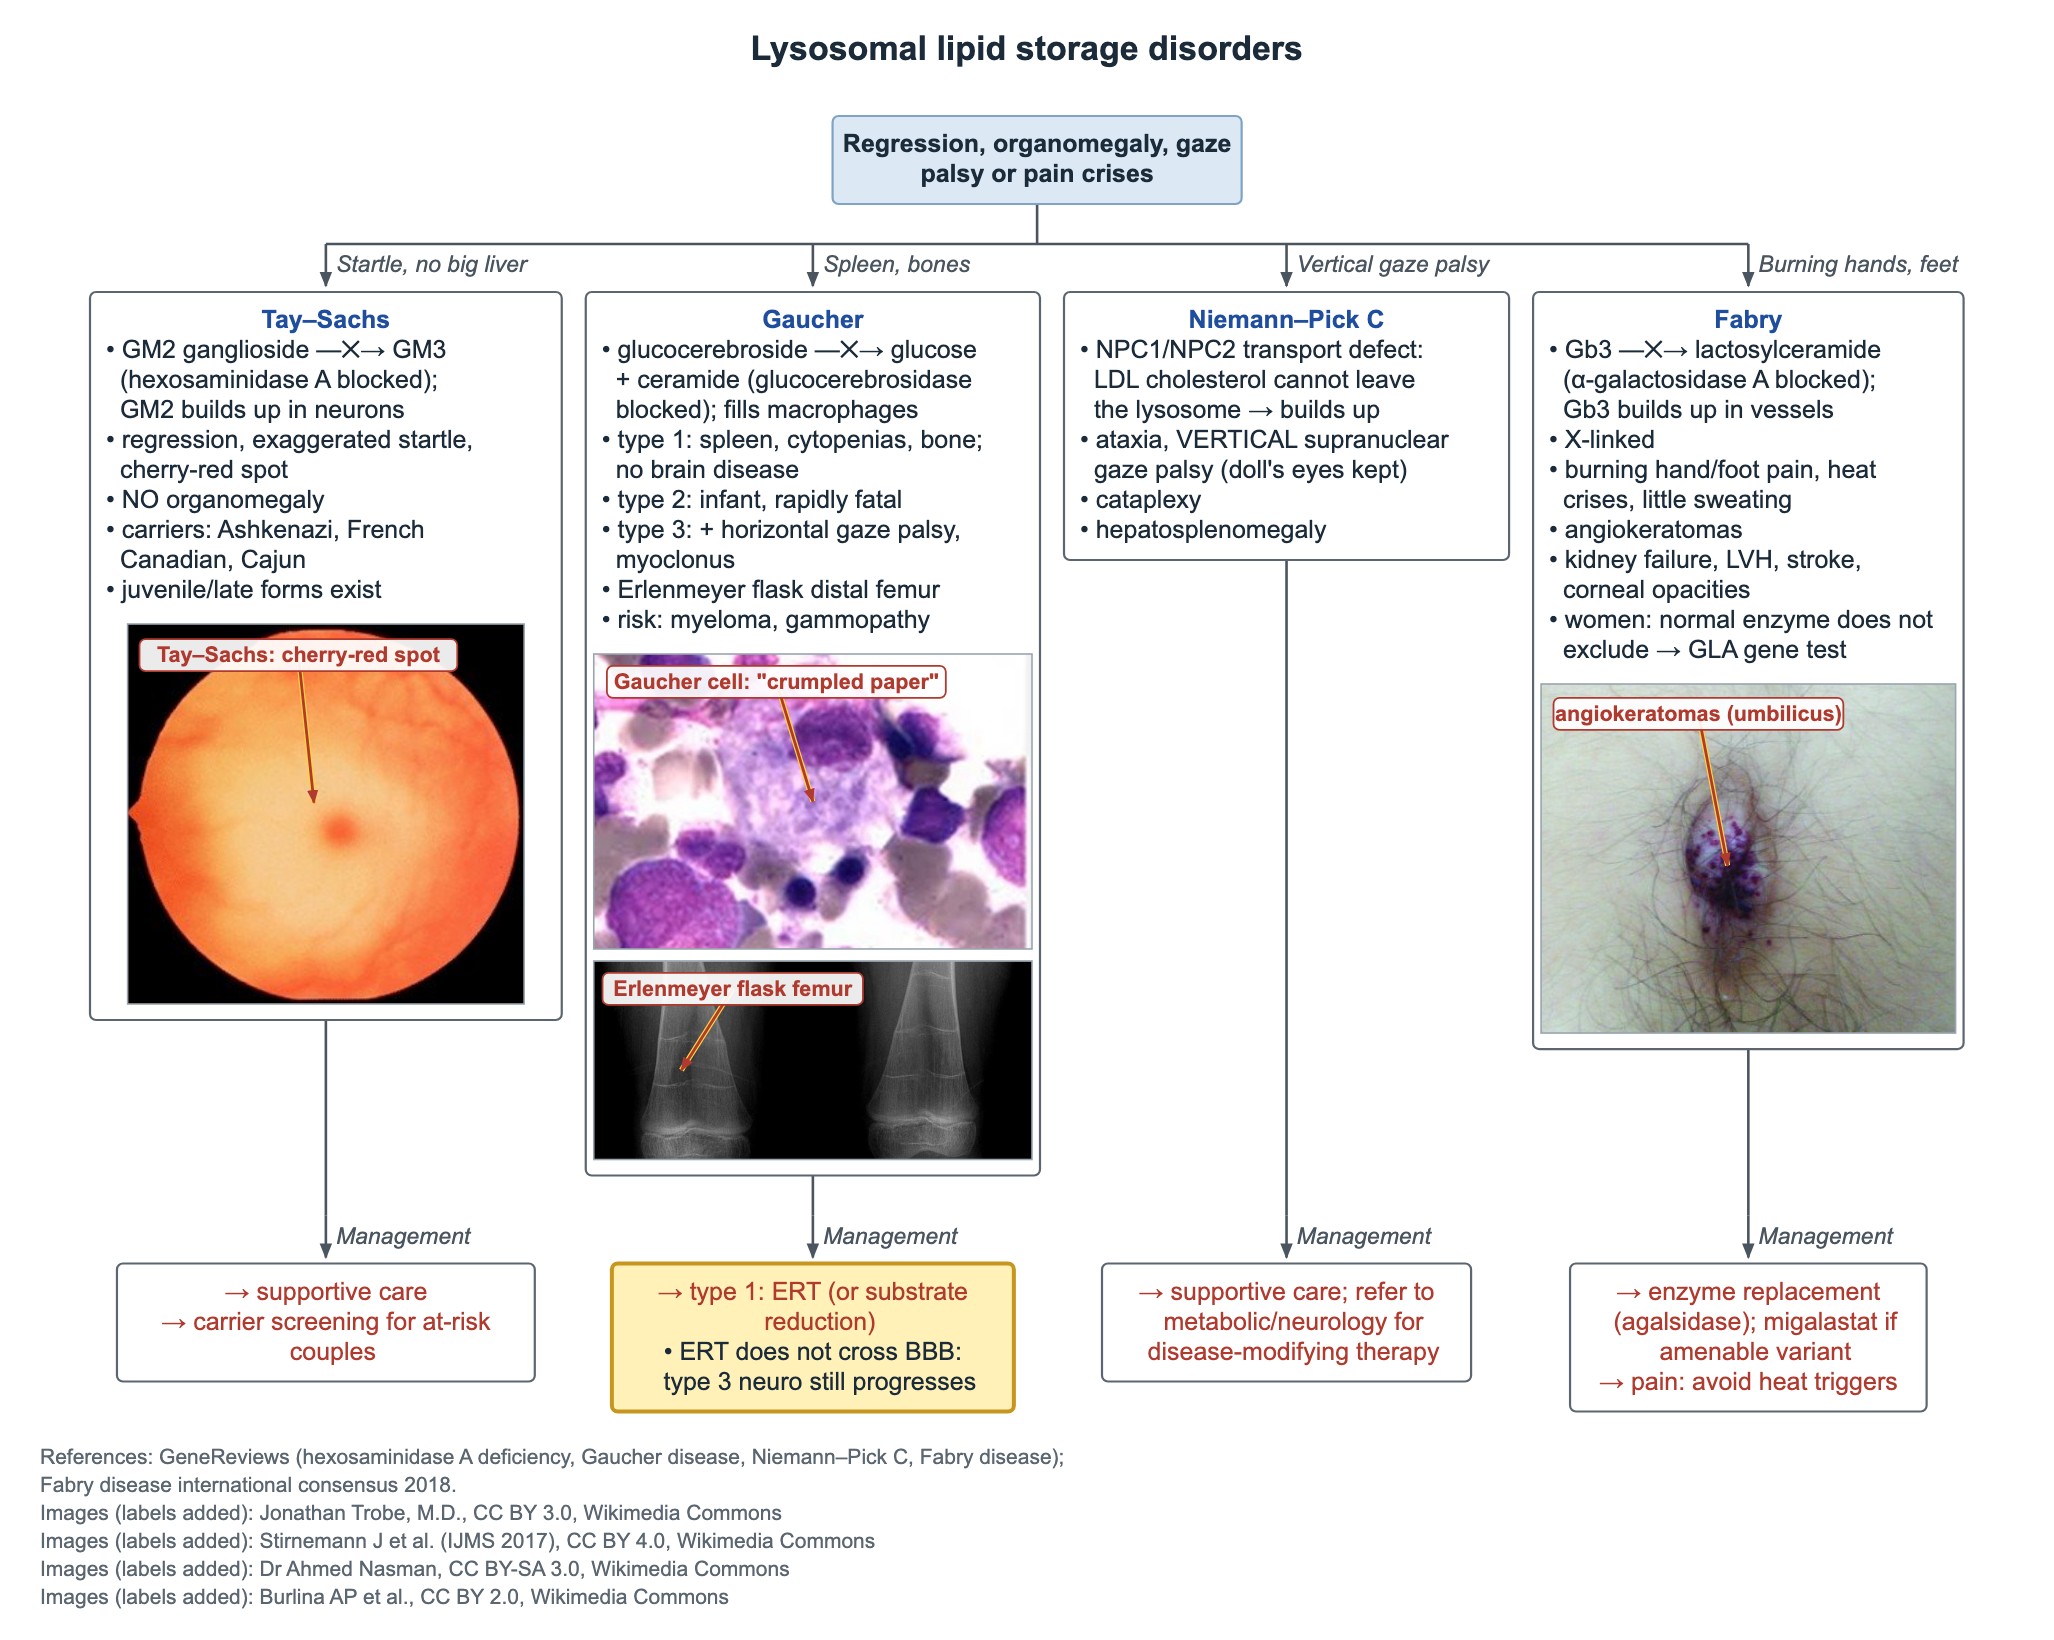
- Tipo 1: la terapia de reemplazo enzimático (por ejemplo, imiglucerasa) es de primera línea; la terapia de reducción de sustrato es una opción.
- El tratamiento reduce el bazo y el hígado, eleva los recuentos sanguíneos y disminuye la enfermedad ósea.
- El reemplazo enzimático no atraviesa la barrera hematoencefálica, así que la enfermedad neurológica del tipo 3 sigue progresando.
Enfermedad de Tay–Sachs
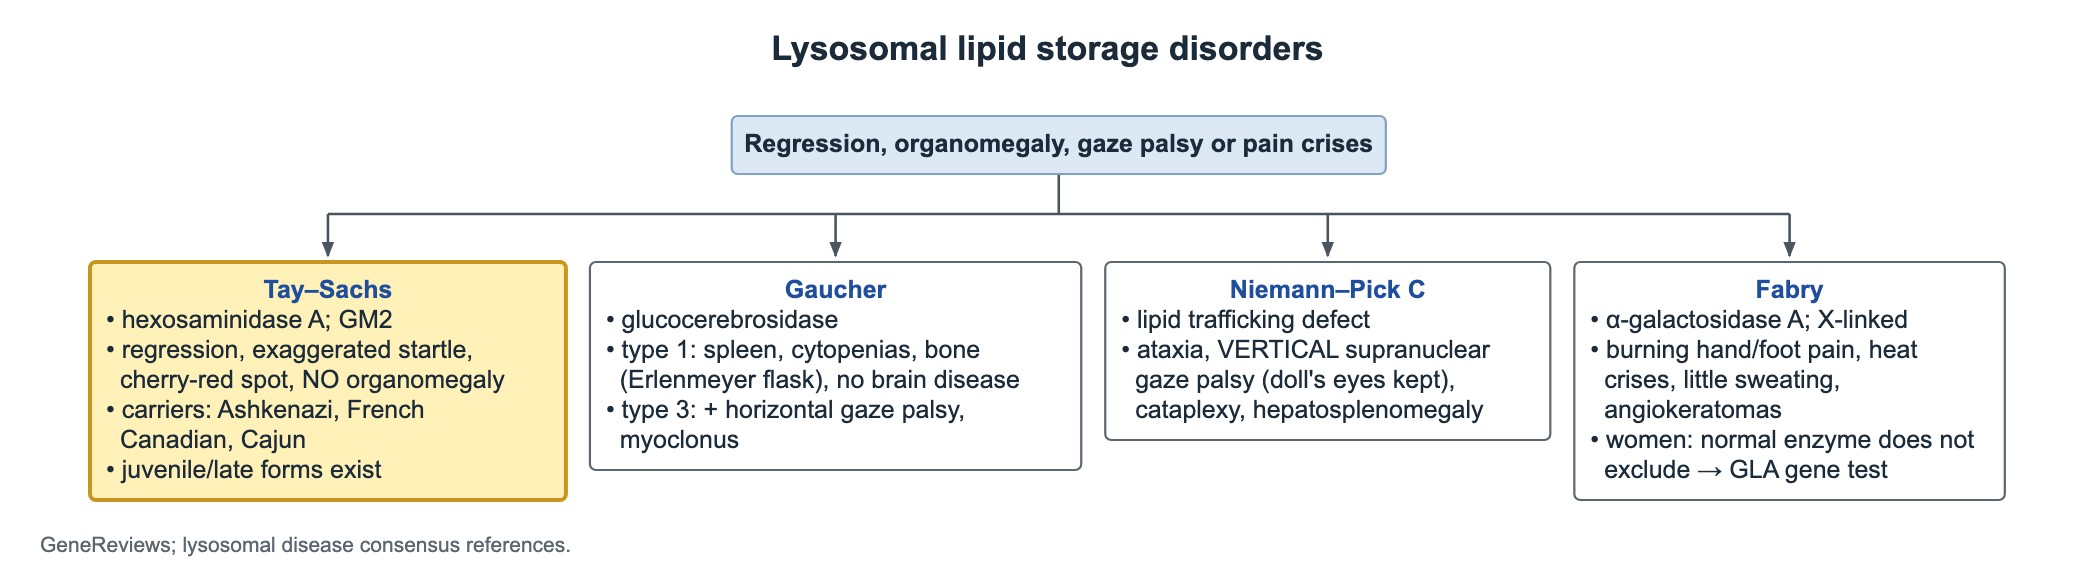
La enfermedad de Tay–Sachs es la deficiencia de hexosaminidasa A (HEXA), de herencia autosómica recesiva. El gangliósido GM2 se acumula en las neuronas.
- Lactante que pierde hitos del desarrollo, con sobresalto exagerado ante el sonido y una mancha rojo cereza en la mácula.
- El hígado y el bazo no están agrandados, lo que la distingue de muchas otras enfermedades de depósito.
- También existen formas juveniles y de inicio tardío.
- Tasas altas de portadores: poblaciones judías asquenazíes, franco-canadienses y cajún de Luisiana.
- El tratamiento es de soporte; se ofrece tamizaje de portadores a las parejas en riesgo.
Enfermedad de Niemann–Pick tipo C
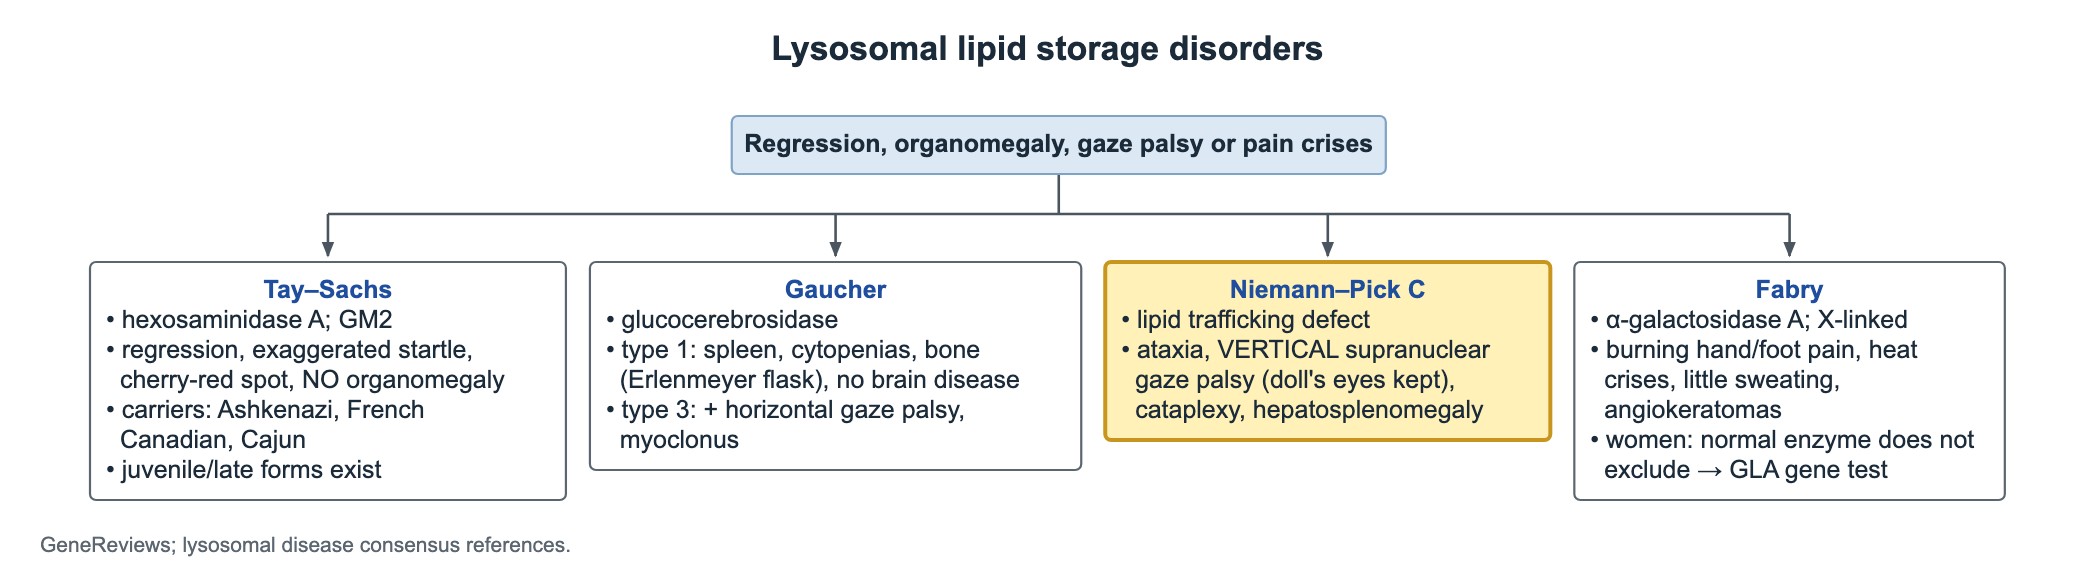
La enfermedad de Niemann–Pick tipo C es un defecto de NPC1 o NPC2, que sacan el colesterol del lisosoma. El problema primario es un tráfico intracelular de lípidos alterado, no la falta de una enzima degradadora.
- Niño con ataxia y parálisis supranuclear de la mirada vertical: se pierden los movimientos oculares verticales voluntarios mientras los movimientos reflejos de ojos de muñeca se conservan relativamente.
- Cataplejía: pérdida súbita del tono muscular desencadenada por la risa o la emoción.
- Hepatoesplenomegalia, a veces con colestasis neonatal.
- Tratamiento de soporte y derivación a los equipos de metabolismo y neurología para terapia modificadora de la enfermedad.
Enfermedad de Fabry
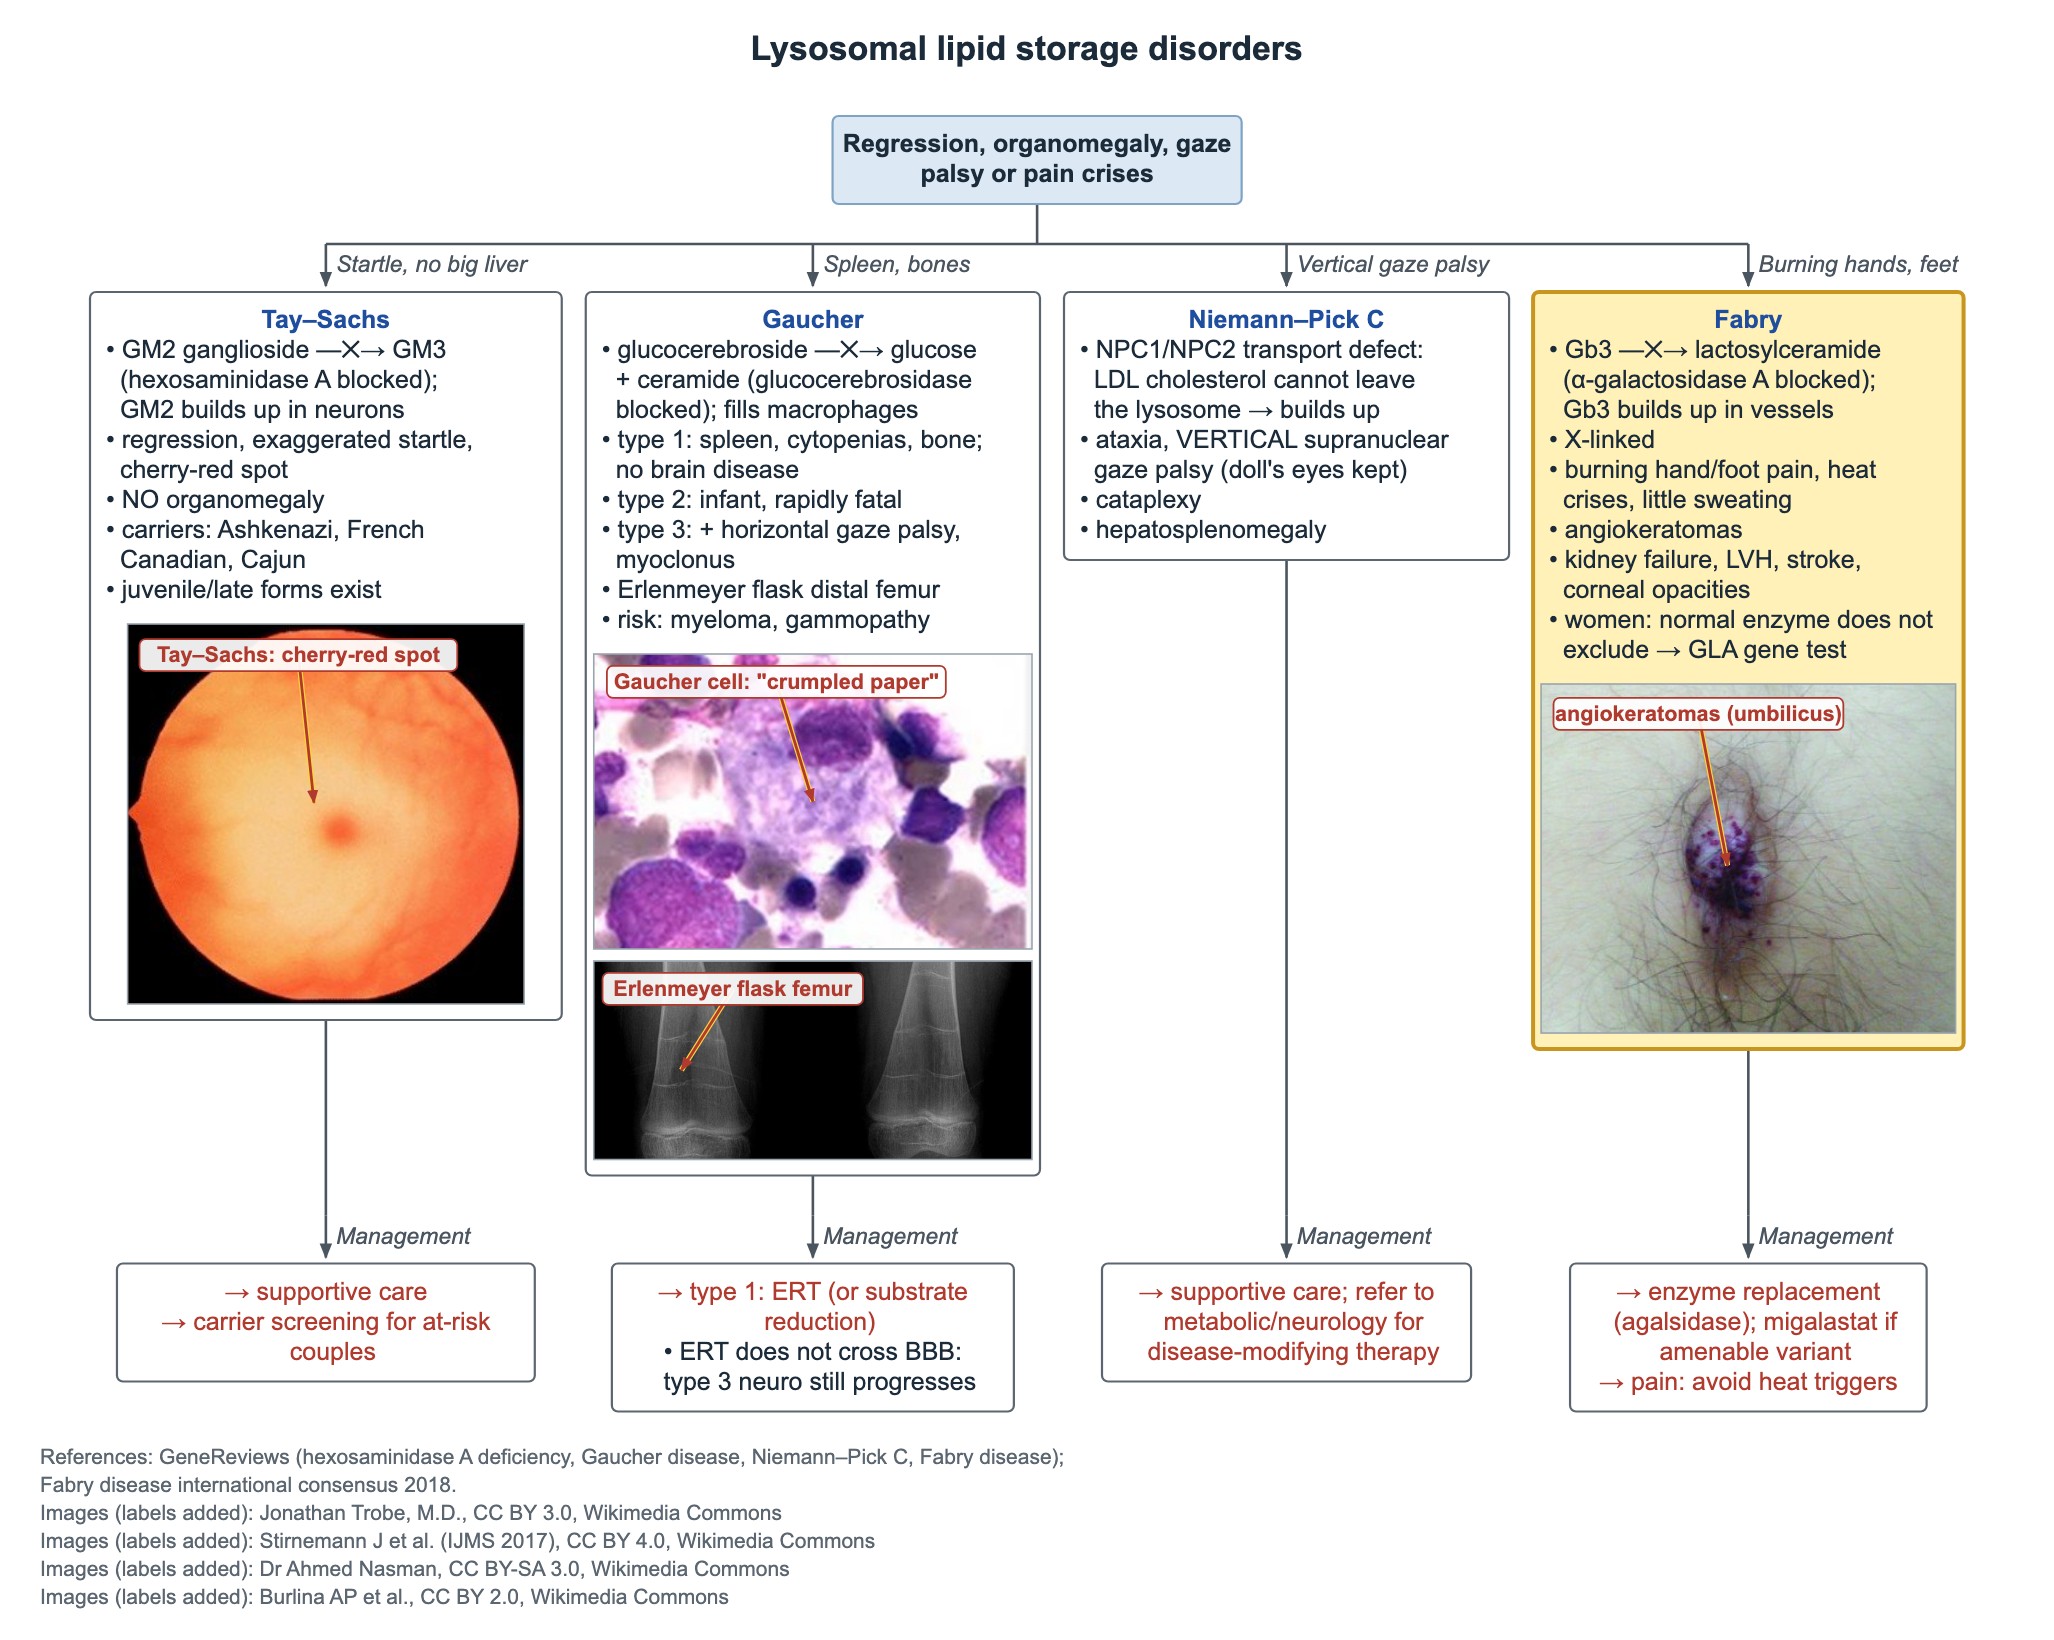
La enfermedad de Fabry es la deficiencia de alfa-galactosidasa A (GLA), de herencia ligada al X. La globotriaosilceramida (Gb3) se acumula en vasos sanguíneos, nervios, riñones y corazón. Los varones suelen estar más afectados, pero muchas mujeres también tienen síntomas.
- Niño o adolescente con dolor urente en manos y pies, crisis de dolor desencadenadas por calor, fiebre o ejercicio, y poca sudoración.
- Angioqueratomas: pequeñas manchas vasculares rojo oscuro en la piel, a menudo alrededor del ombligo y en la zona del traje de baño.
- Opacidades corneales en el examen con lámpara de hendidura.
- Daño orgánico posterior: insuficiencia renal, hipertrofia ventricular izquierda e ictus.
- Las mujeres pueden tener actividad enzimática normal, así que un nivel normal no excluye Fabry; estudiar el gen GLA.
- Tratamiento: reemplazo enzimático (agalsidasa), o migalastat para variantes susceptibles; evitar los desencadenantes por calor.
Preguntas frecuentes
¿Cuál es la diferencia entre Tay–Sachs y Niemann–Pick?
Ambas pueden mostrar una mancha rojo cereza, pero Tay–Sachs no tiene agrandamiento del hígado ni del bazo. Niemann–Pick C se presenta con ataxia, parálisis de la mirada vertical, cataplejía y hepatoesplenomegalia.
¿El reemplazo enzimático trata la enfermedad de Gaucher neurológica?
No. La enzima no atraviesa la barrera hematoencefálica, así que trata la enfermedad del bazo, la sangre y el hueso, pero no la enfermedad cerebral del tipo 3.
¿Pueden las mujeres tener enfermedad de Fabry?
Sí. Está ligada al X, pero muchas mujeres heterocigotas tienen síntomas. Su actividad enzimática puede ser normal, así que se necesita el estudio del gen GLA.
Estudiar este tema
Fuentes
- GeneReviews: Enfermedad de Gaucher
- GeneReviews: Deficiencia de hexosaminidasa A
- Guías de consenso para el manejo clínico de la enfermedad de Niemann-Pick tipo C (Orphanet J Rare Dis 2018)
- La enfermedad de Fabry revisitada: recomendaciones de manejo y tratamiento (Mol Genet Metab 2018)
Escrito para Pedemy con nuestras propias palabras a partir de las fuentes anteriores; revisado en noviembre 2026. Solo con fines educativos, no es consejo médico; compruebe las dosis y los protocolos locales antes de tratar a un paciente. Pedemy es independiente y no está afiliado ni respaldado por las organizaciones citadas.