

Árbol de decisión principal
MCAD y defectos de la oxidación de ácidos grasos
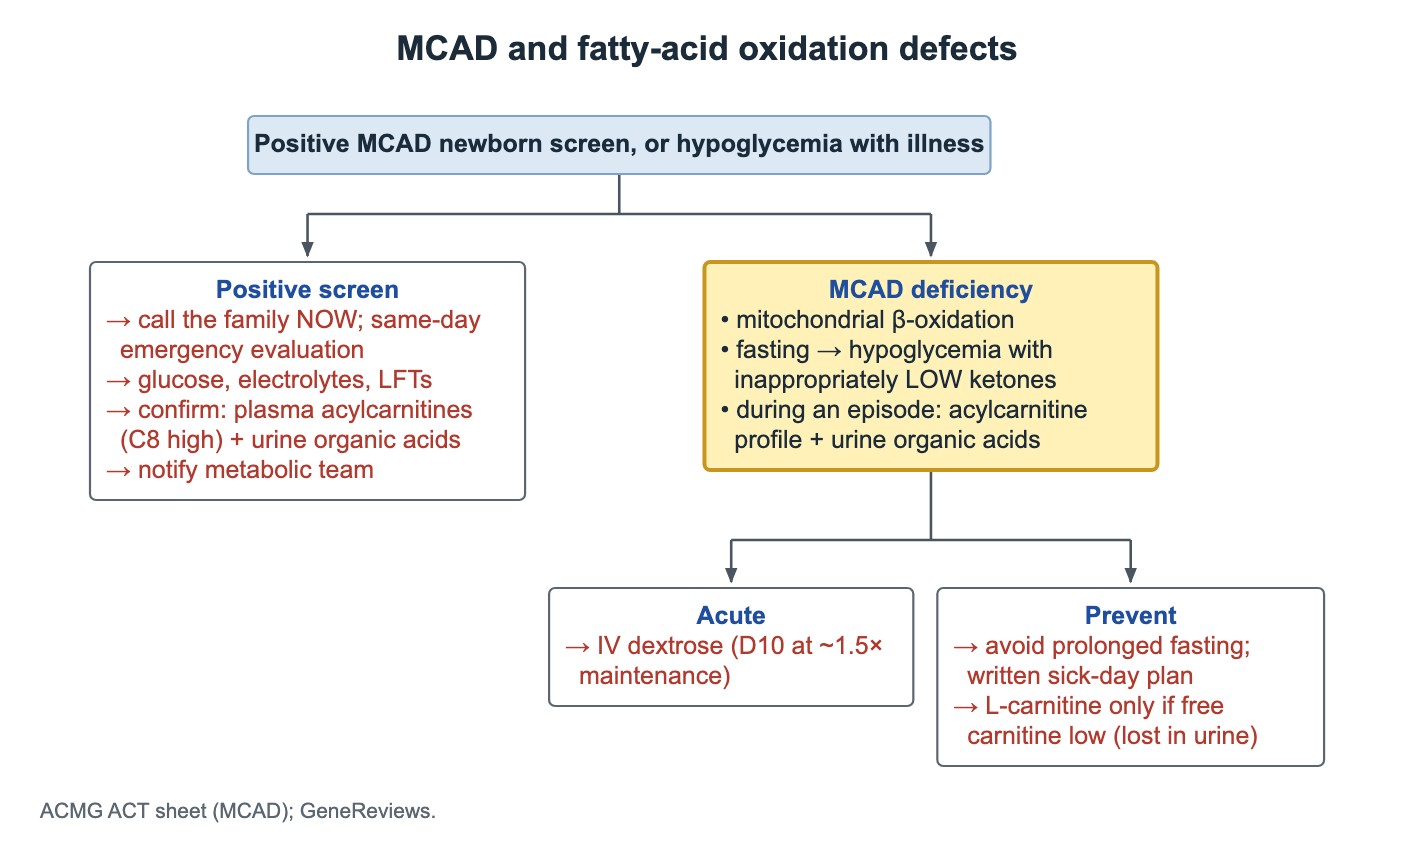
Puntos clave
- Los trastornos de la oxidación de ácidos grasos causan hipoglucemia con cetonas inapropiadamente bajas (hipoglucemia hipocetósica).
- Deficiencia de MCAD: defecto de la beta-oxidación mitocondrial; el marcador del tamizaje neonatal es C8 (octanoilcarnitina) alto.
- Tamizaje de MCAD anormal: contactar a la familia el mismo día y medir glucosa, electrolitos y pruebas hepáticas; confirmar con acilcarnitinas y ácidos orgánicos en orina.
- Crisis de MCAD con vómito o hipoglucemia: dextrosa IV (D10 a alrededor de 1.5 × mantenimiento).
- Prevención: evitar el ayuno prolongado y dar a la familia un plan escrito para días de enfermedad; L-carnitina solo si la carnitina libre está baja.
- Los trastornos del ADNmt se transmiten por la madre, pero los casos por genes nucleares y de novo no siguen esa regla.
- MELAS: niño de talla baja y sordo con lesiones posteriores tipo ictus y lactato alto; con más frecuencia m.3243A>G; inicio hacia los 2–15 años.
Deficiencia de MCAD y defectos de la oxidación de ácidos grasos
La deficiencia de acil-CoA deshidrogenasa de cadena media (MCAD) es el trastorno de la oxidación de ácidos grasos más frecuente, de herencia autosómica recesiva. Durante el ayuno el cuerpo no puede quemar grasa para obtener energía ni producir cetonas, así que la glucosa se agota y las cetonas se mantienen bajas.
Un niño sano entre episodios presenta vómito, letargo e hipoglucemia durante una enfermedad con ayuno. Los episodios no tratados pueden causar convulsiones, coma y muerte súbita.
- Patrón: ayuno o enfermedad → hipoglucemia con cetonas bajas.
- Marcador: C8 (octanoilcarnitina) alto en el perfil de acilcarnitinas.
- Durante un episodio, enviar un perfil de acilcarnitinas en plasma y ácidos orgánicos en orina antes o mientras se administra glucosa.
- Contraste: la hipoglucemia con cetonas más sustancias reductoras en orina que no son glucosa sugiere galactosemia o intolerancia hereditaria a la fructosa.
Tamizaje neonatal de MCAD anormal
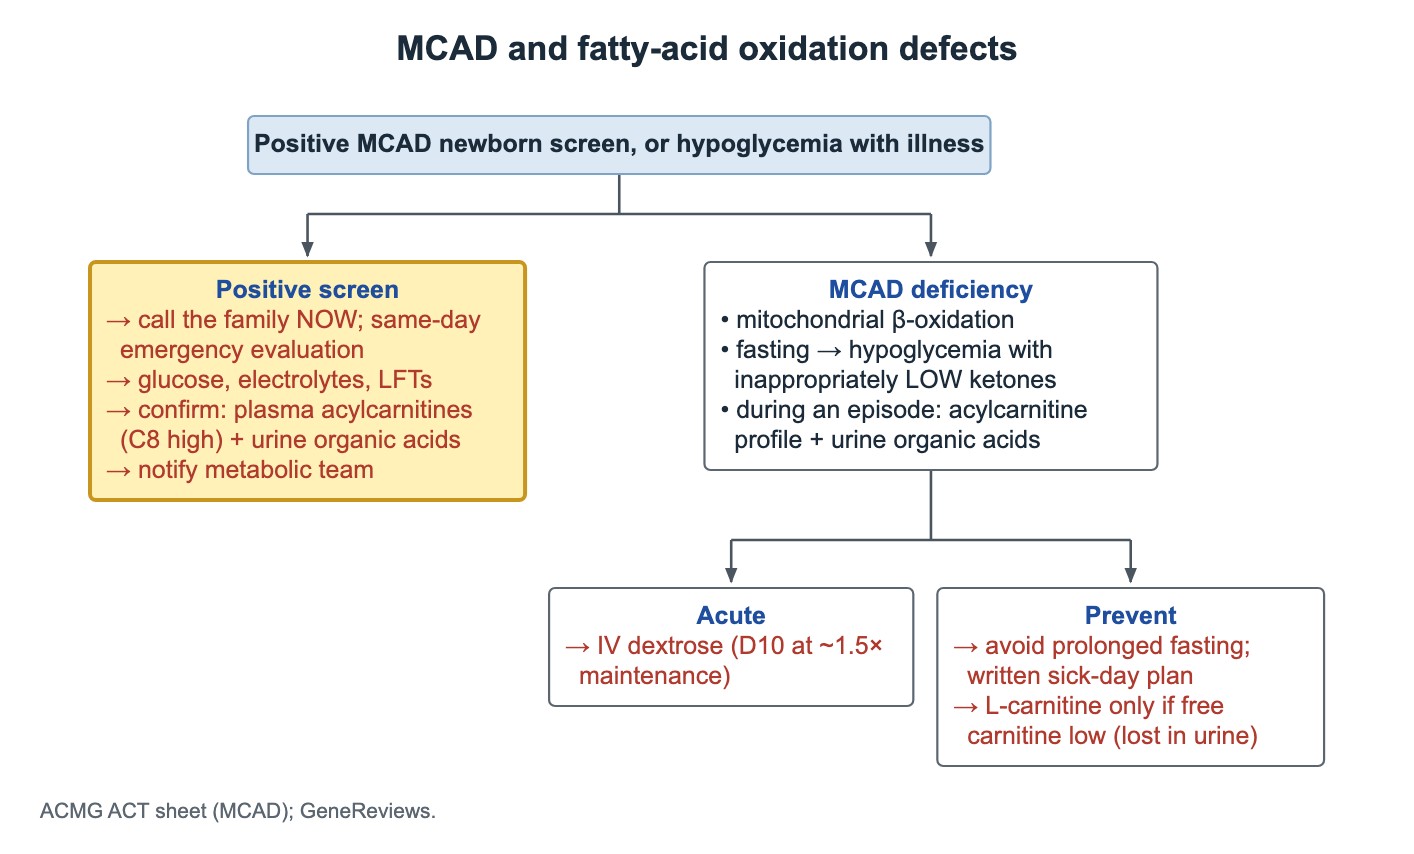
Un tamizaje de MCAD positivo es urgente aunque el bebé se vea bien, porque el primer episodio puede ser mortal.
- Contactar a la familia el mismo día; un resultado recibido fuera de horario implica evaluación en urgencias esa misma noche.
- Preguntar por la alimentación y el letargo, y asegurarse de que el bebé no esté en ayuno.
- Primeros análisis: glucosa, electrolitos y pruebas hepáticas.
- Confirmar con perfil de acilcarnitinas en plasma (C8 alto) y ácidos orgánicos en orina; después, estudio del gen ACADM.
- Involucrar de inmediato al equipo de metabolismo (genética bioquímica).
Tratamiento agudo de una crisis de MCAD
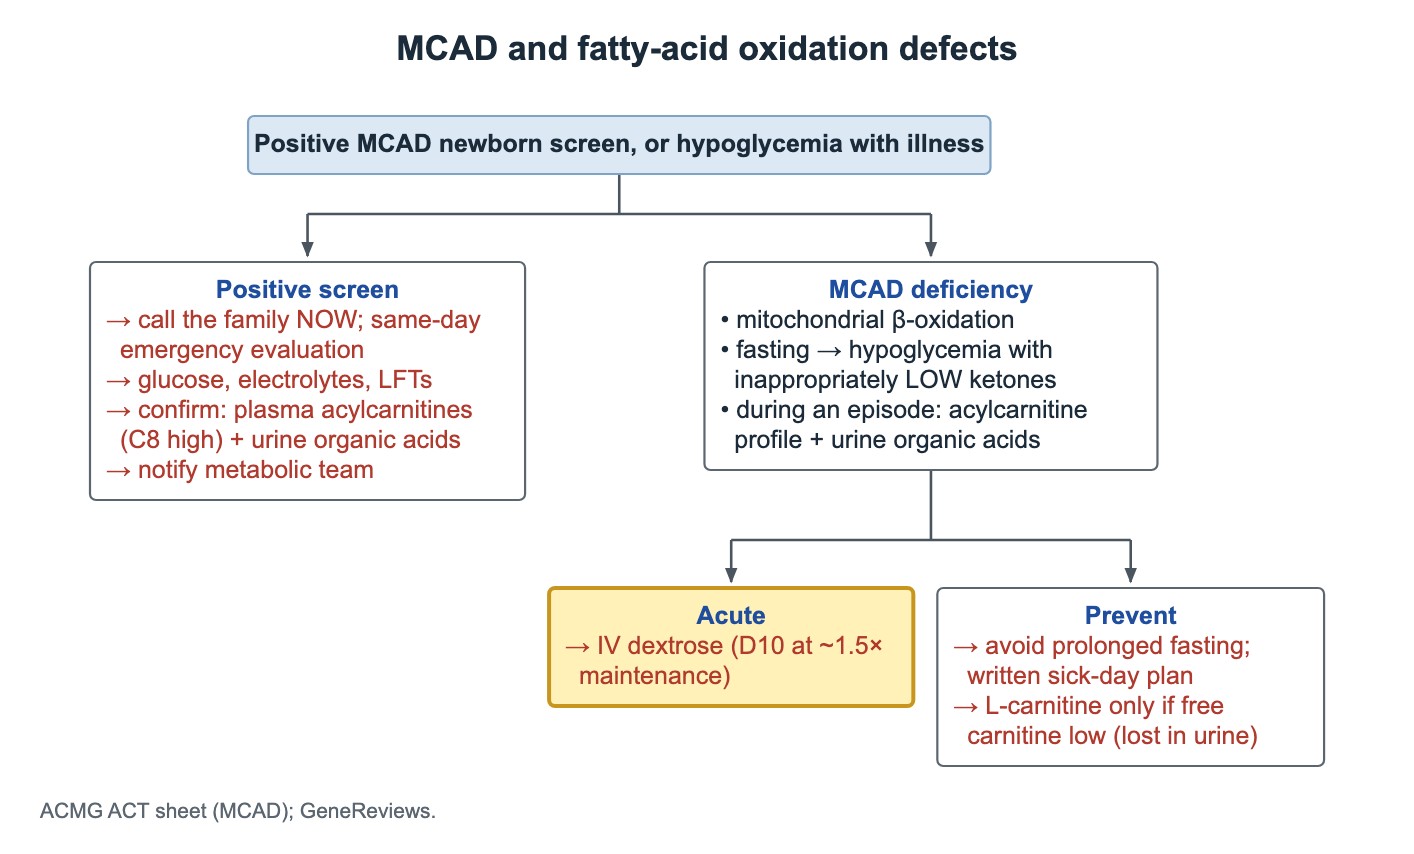
- Un niño con deficiencia de MCAD que vomita, está letárgico o hipoglucémico necesita dextrosa IV de inmediato.
- Dar D10 con electrolitos a alrededor de 1.5 veces el mantenimiento para detener la degradación de grasas, no solo para corregir la glucosa.
- No esperar a que la vía oral fracase repetidamente; los niños que no toleran líquidos deben acudir pronto.
Prevención de los episodios de MCAD
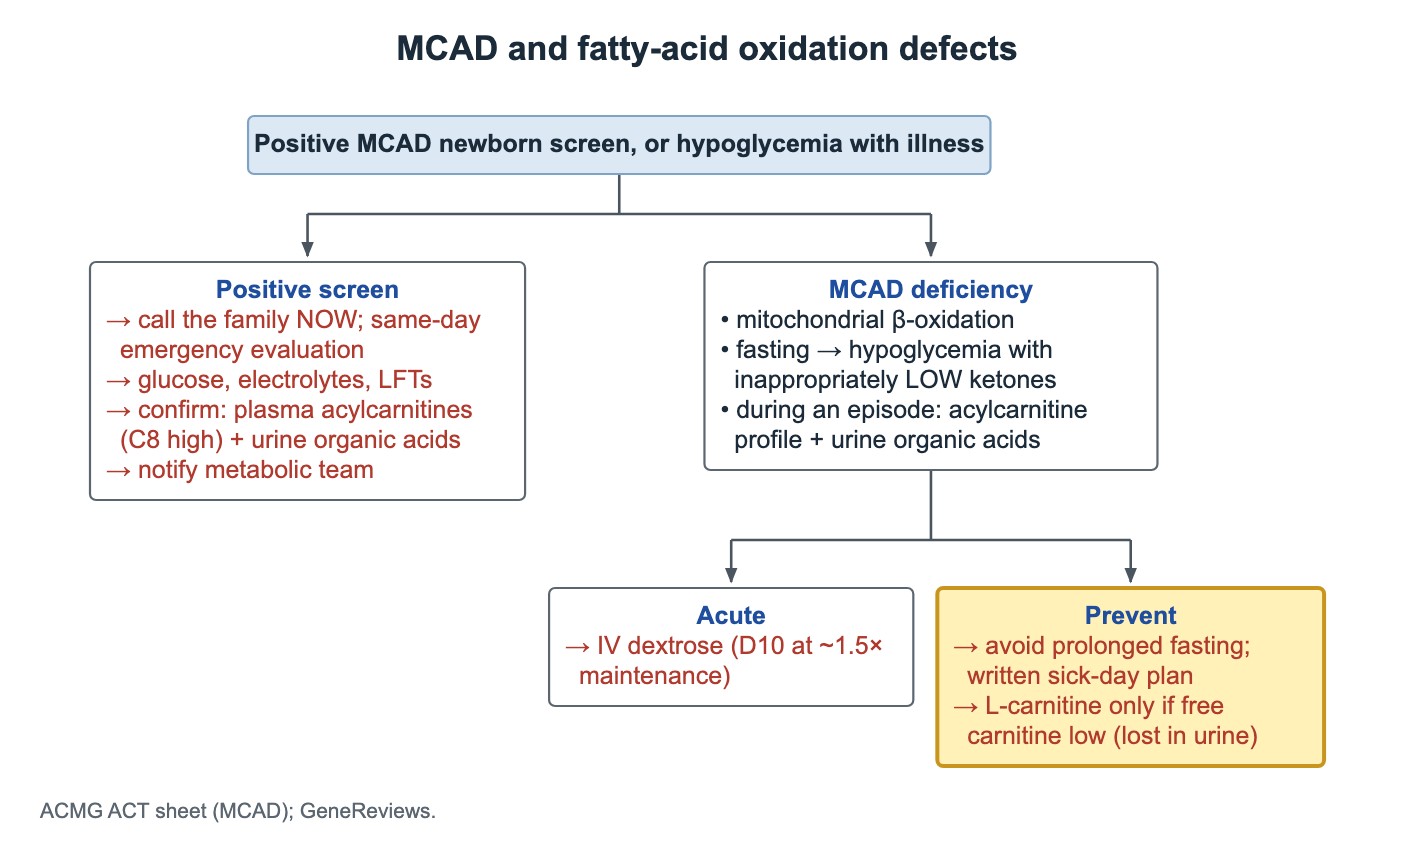
- Evitar el ayuno prolongado, con límites adecuados a la edad para el tiempo entre tomas.
- Un plan escrito para días de enfermedad (de urgencia) para familias, escuelas y servicios de urgencias.
- La carnitina libre puede estar baja porque se pierde en la orina como acilcarnitinas; añadir L-carnitina solo cuando la carnitina libre está baja.
- El pronóstico es excelente cuando se previenen los episodios.
Enfermedad mitocondrial: herencia y CPEO
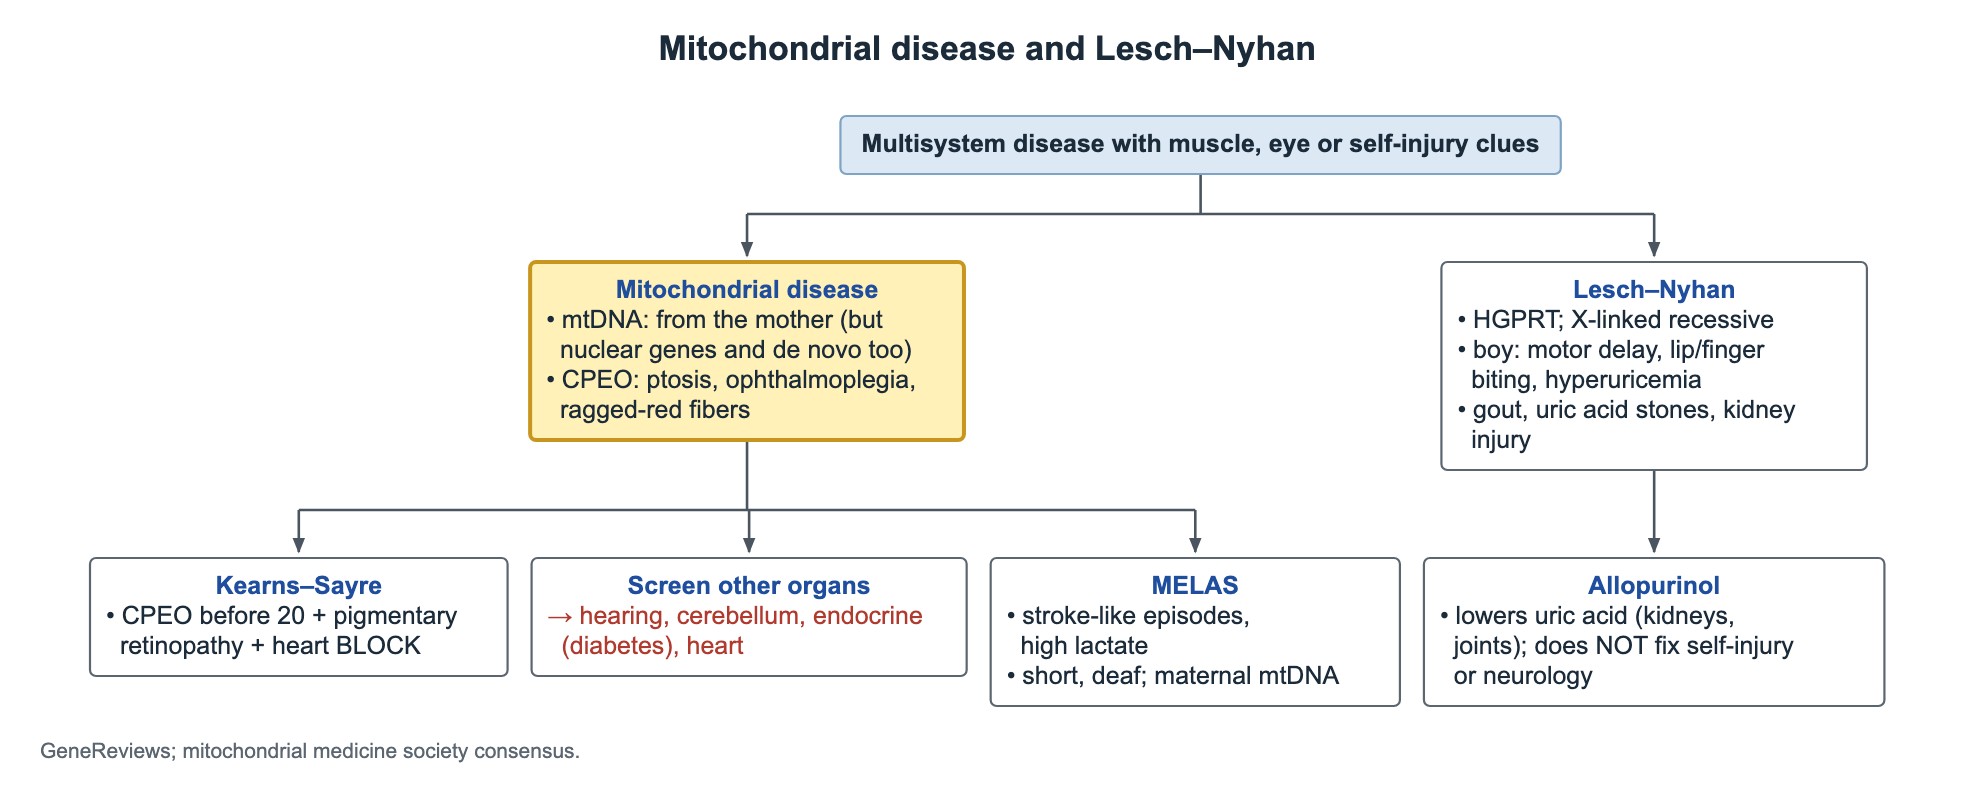
Cuando falla la cadena respiratoria se produce muy poco ATP, y los tejidos con alta demanda energética son los más afectados: cerebro, músculo, ojo, oído y corazón. El NADH se acumula, el piruvato se desvía a lactato, y suben el lactato en sangre y el cociente lactato/piruvato.
- Las variantes del ADN mitocondrial (ADNmt) se transmiten por la madre.
- No toda enfermedad mitocondrial es materna: muchas se deben a genes nucleares (a menudo autosómicas recesivas), y algunas variantes surgen de novo.
- Oftalmoplejía externa progresiva crónica (CPEO): ptosis y movimientos oculares débiles, con fibras rojas rasgadas en la biopsia muscular.
- En la oftalmoplejía mitocondrial con enfermedad multisistémica, evaluar audición, función cerebelosa, función endocrina (incluida la diabetes) y el corazón.
MELAS
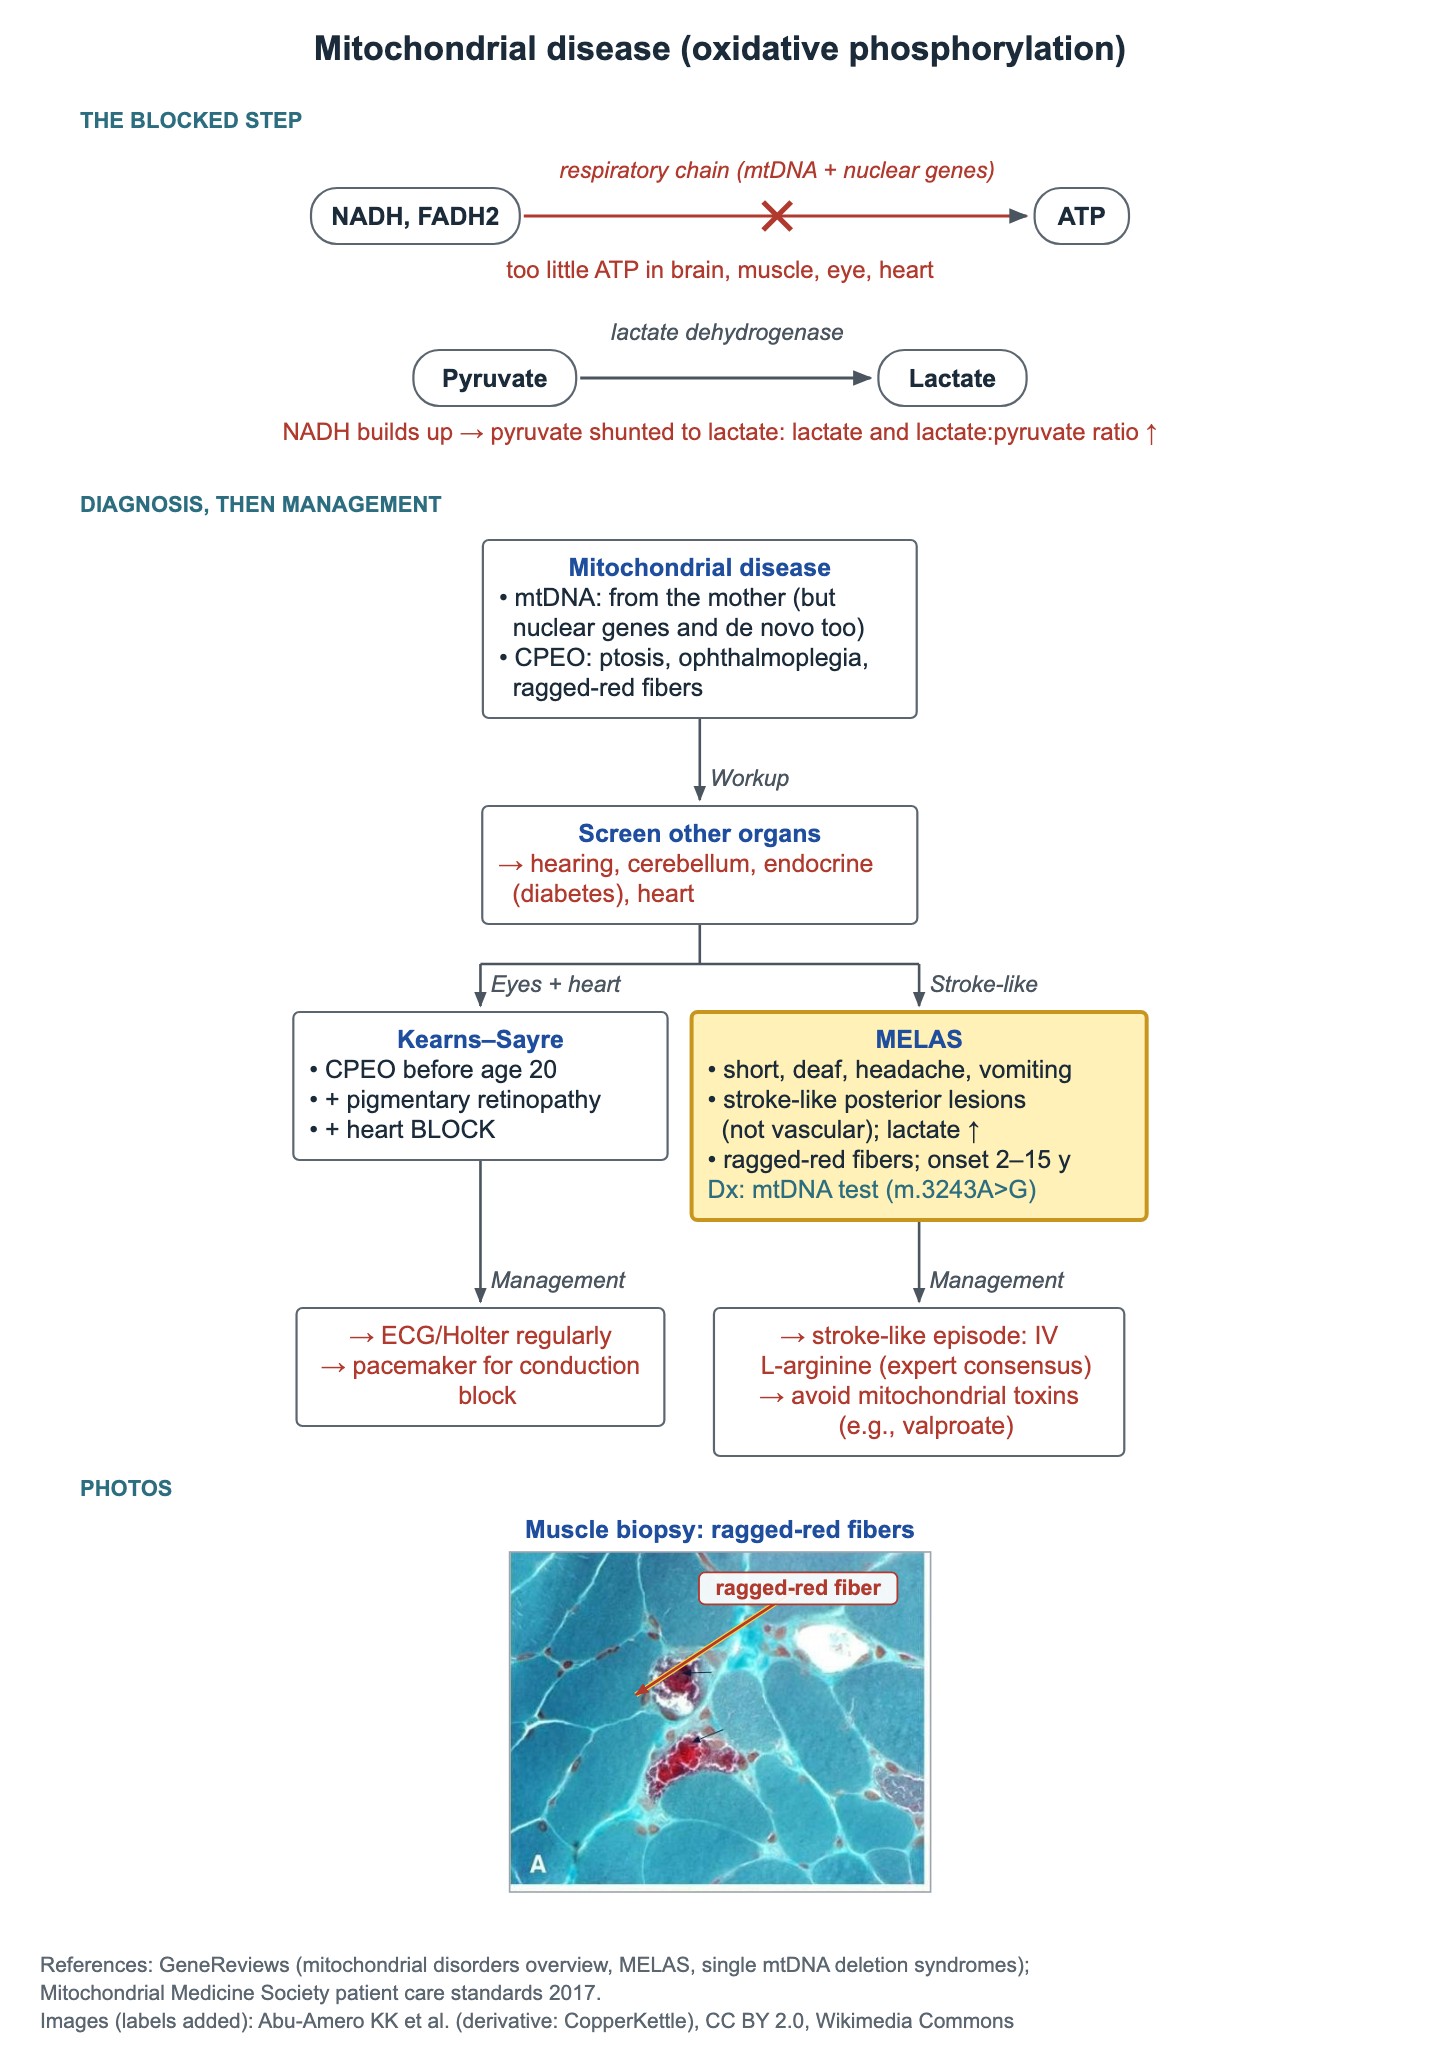
MELAS significa encefalomiopatía mitocondrial, acidosis láctica y episodios tipo ictus. Se hereda por vía materna a través del ADNmt.
- Inicio por lo general en la infancia, hacia los 2–15 años.
- Talla baja, hipoacusia, cefaleas tipo migraña y vómito, luego convulsiones y episodios tipo ictus.
- RM: lesiones tipo ictus en la corteza posterior (temporal, parietal, occipital) que no siguen un territorio vascular.
- Lactato alto; fibras rojas rasgadas en la biopsia muscular (tinción tricrómica de Gomori).
- Confirmar con estudio del ADNmt; la variante más frecuente es m.3243A>G.
- Episodio tipo ictus: L-arginina IV (consenso de expertos). Evitar tóxicos mitocondriales como el valproato.
Síndrome de Kearns–Sayre
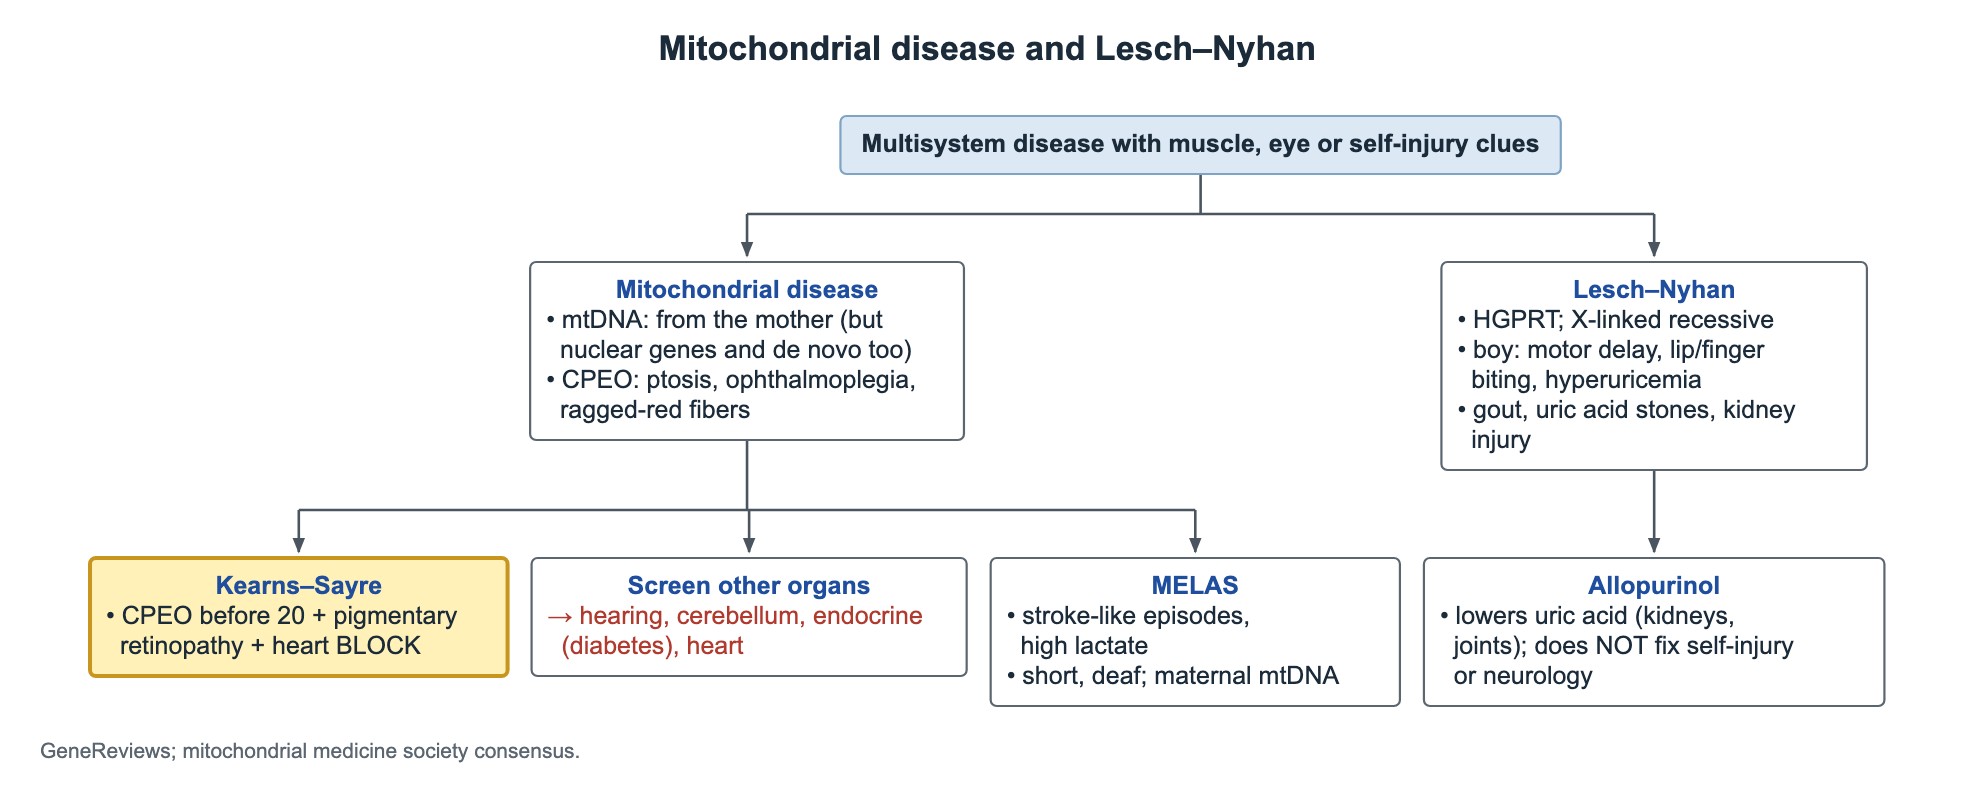
- CPEO que empieza antes de los 20 años, más retinopatía pigmentaria, más bloqueo cardíaco.
- El riesgo cardíaco clave es el bloqueo de la conducción, que puede causar muerte súbita.
- Hacer ECG y Holter periódicos; colocar marcapasos si hay bloqueo de la conducción.
Preguntas frecuentes
¿Qué significa hipoglucemia hipocetósica?
Glucosa baja en sangre con cetonas más bajas de lo esperado para el grado de ayuno. Apunta a un trastorno de la oxidación de ácidos grasos, como la deficiencia de MCAD, o a hiperinsulinismo.
¿Qué debe hacerse tras un tamizaje neonatal de MCAD anormal?
Contactar a la familia el mismo día, evaluar al bebé y medir glucosa, electrolitos y pruebas hepáticas, enviar acilcarnitinas y ácidos orgánicos en orina de confirmación, e involucrar al equipo de metabolismo.
¿Todas las enfermedades mitocondriales se heredan de la madre?
No. Solo las variantes del ADNmt pasan de la madre. Muchas enfermedades mitocondriales se deben a genes nucleares, y algunas variantes son nuevas en el niño.
Estudiar este tema
Fuentes
- GeneReviews: Deficiencia de acil-CoA deshidrogenasa de cadena media
- Pediatric Endocrine Society: Recomendaciones para la evaluación de la hipoglucemia persistente (J Pediatr 2015)
- Mitochondrial Medicine Society: Estándares de atención para la enfermedad mitocondrial primaria (Genet Med 2017)
- Mitochondrial Medicine Society: Consenso sobre diagnóstico y manejo (Genet Med 2015)
- GeneReviews: MELAS
Escrito para Pedemy con nuestras propias palabras a partir de las fuentes anteriores; revisado en noviembre 2026. Solo con fines educativos, no es consejo médico; compruebe las dosis y los protocolos locales antes de tratar a un paciente. Pedemy es independiente y no está afiliado ni respaldado por las organizaciones citadas.