

Árbol de decisión principal
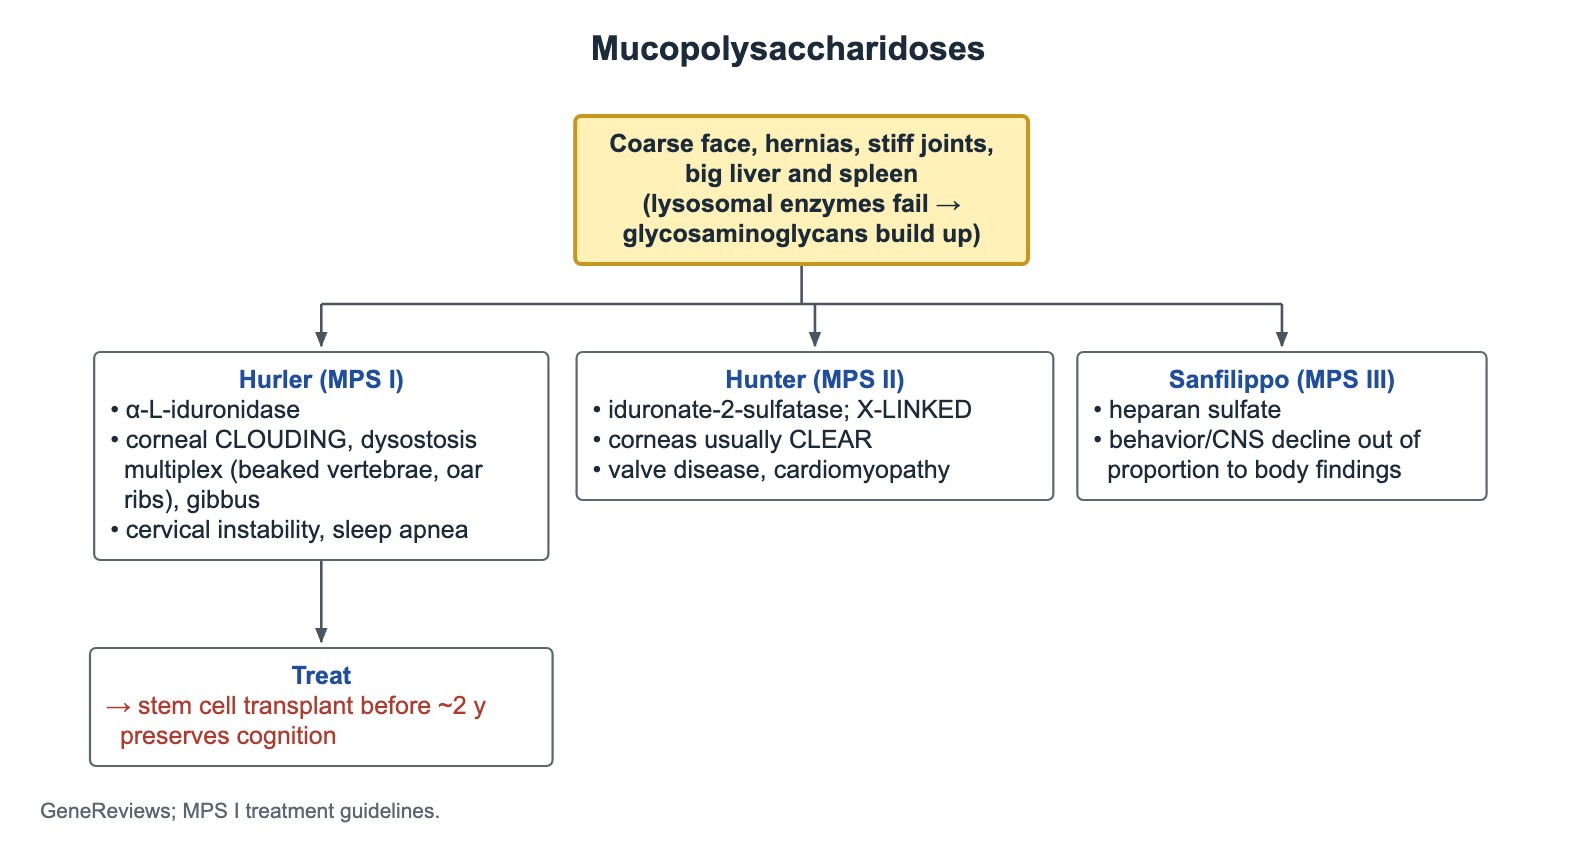
Mucopolisacaridosis
Puntos clave
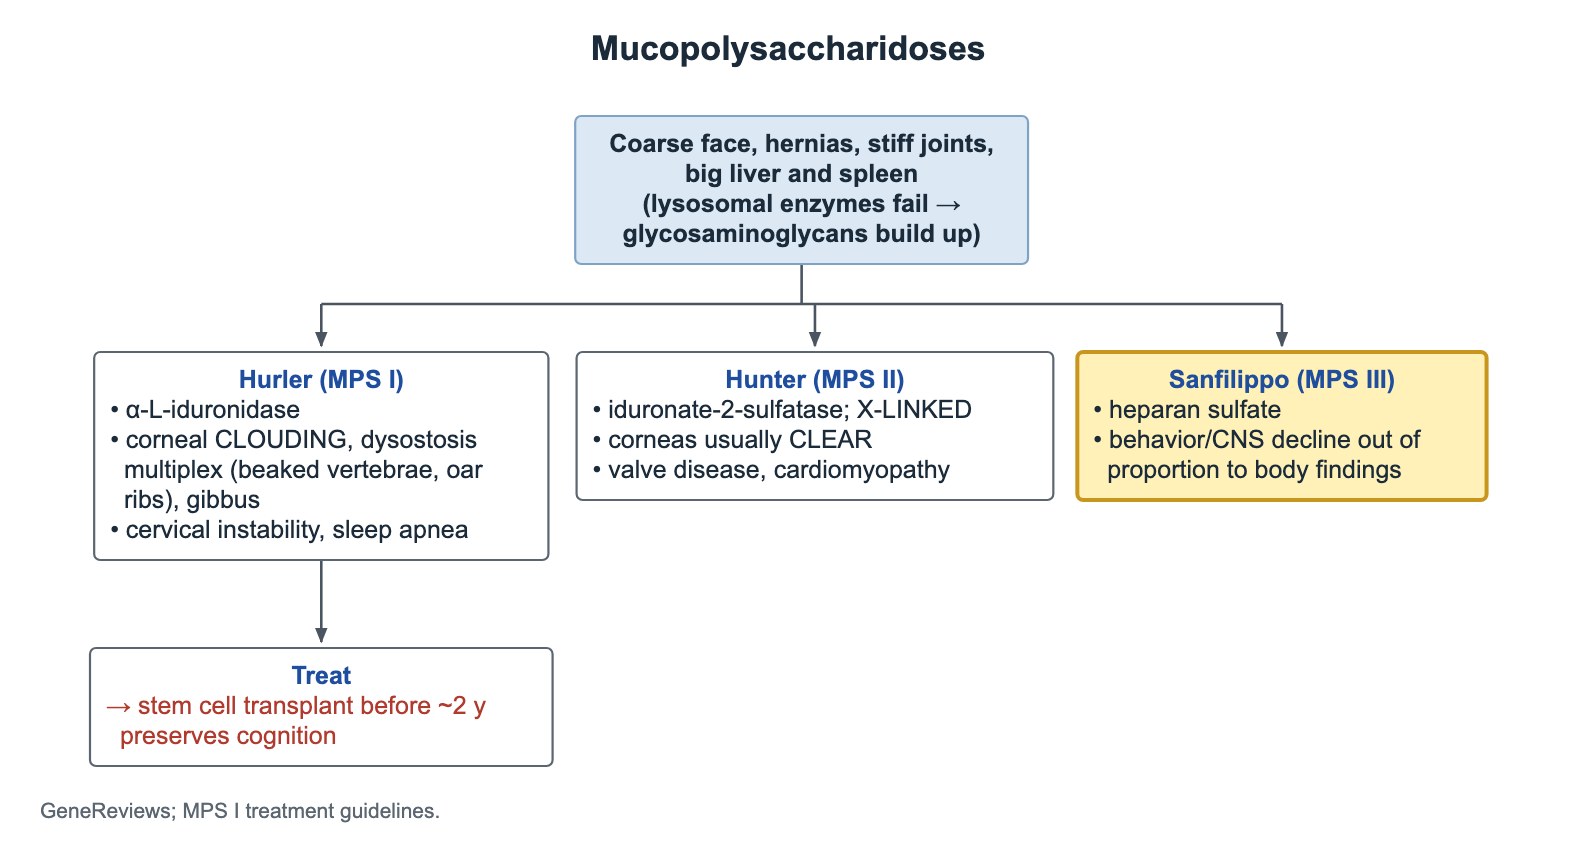
- MPS: las enzimas lisosomales deficientes no pueden degradar los glucosaminoglucanos → facies tosca, hernias, rigidez articular, hígado y bazo grandes.
- Hurler (MPS I): deficiencia de alfa-L-iduronidasa; opacidad corneal, disostosis múltiple y giba.
- Radiografías en Hurler: vértebras torácicas bajas y lumbares altas en pico, costillas en remo, falanges en bala.
- MPS I grave: el trasplante de células madre hematopoyéticas, idealmente antes de los 2 años aproximadamente, preserva la cognición.
- Hunter (MPS II): deficiencia de iduronato-2-sulfatasa, ligada al X, córneas generalmente claras, valvulopatía.
- Sanfilippo (MPS III): heparán sulfato; deterioro conductual y cerebral desproporcionado respecto a los hallazgos corporales leves.
- Riesgos en MPS I: inestabilidad cervical con compresión medular y apnea obstructiva del sueño.
Qué tienen en común las mucopolisacaridosis
Cada MPS es la deficiencia de una enzima lisosomal que degrada los glucosaminoglucanos (GAG). Los GAG se acumulan en piel, hueso, articulaciones, válvulas cardíacas, vía aérea, hígado, bazo y, en algunos tipos, en el cerebro.
- Rasgos faciales toscos, hernias umbilicales e inguinales, rigidez articular, hepatoesplenomegalia.
- La mayoría de los tipos son autosómicos recesivos; el síndrome de Hunter (MPS II) está ligado al X.
- Prueba de tamizaje: glucosaminoglucanos en orina; confirmar con actividad enzimática y estudio genético.
Síndrome de Hurler (MPS I)
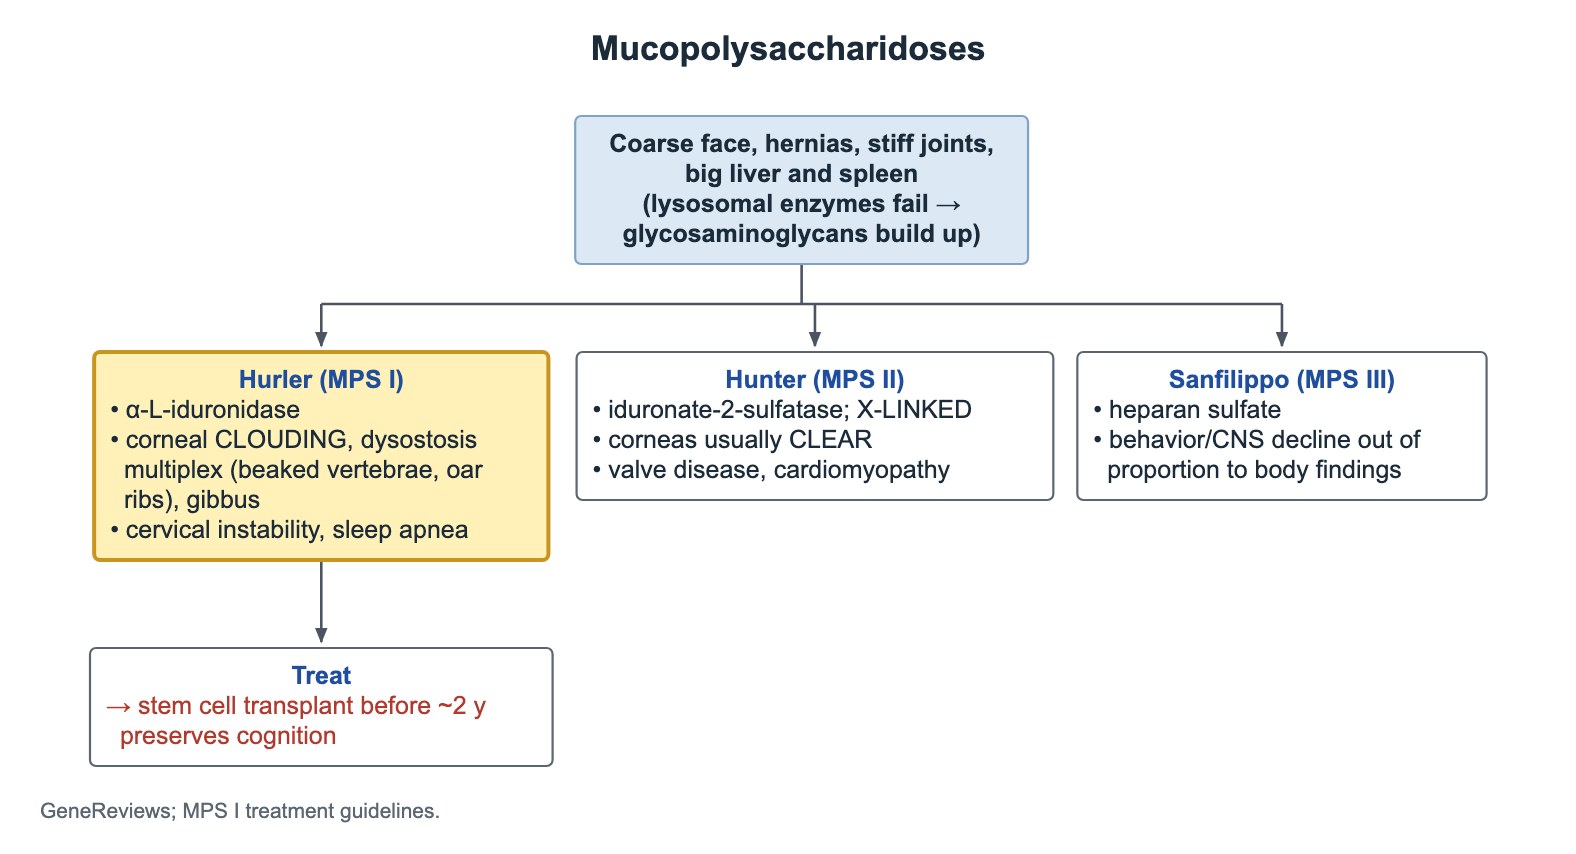
El síndrome de Hurler es la forma grave de la MPS I, causada por deficiencia de alfa-L-iduronidasa. Un niño pequeño desarrolla rasgos toscos, hernias, hepatoesplenomegalia y opacidad corneal, y el desarrollo se enlentece y luego retrocede.
- Opacidad corneal.
- Disostosis múltiple en la radiografía: vértebras torácicas bajas y lumbares altas en pico, costillas en remo, falanges en bala.
- Deformidad en giba (angulación aguda de la columna) y rigidez articular.
- Anomalías de la columna cervical, incluida inestabilidad atlantoaxial: riesgo de compresión de la médula espinal, sobre todo durante la anestesia.
- Lengua grande, amígdalas y adenoides grandes y tejidos engrosados de la vía aérea: apnea obstructiva del sueño y síntomas recurrentes de vía aérea superior.
- La valvulopatía cardíaca y la hipoacusia también son frecuentes.
Tratamiento de la MPS I grave
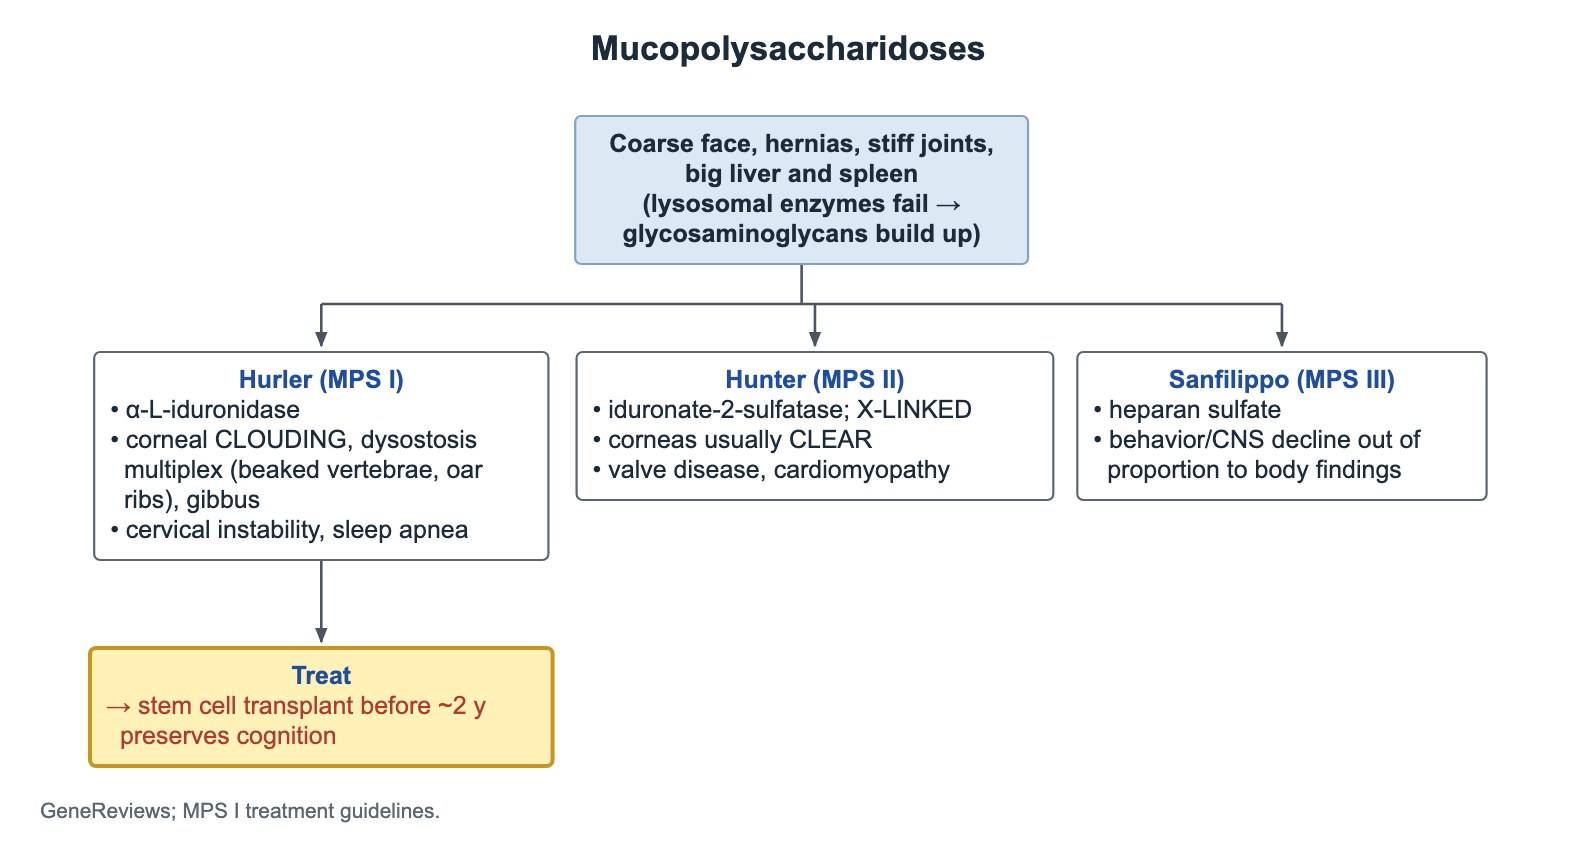
- El trasplante de células madre hematopoyéticas preserva la cognición cuando se hace temprano, idealmente antes de los 2 años de edad aproximadamente.
- La terapia de reemplazo enzimático (laronidasa) trata los hallazgos corporales pero no atraviesa la barrera hematoencefálica; suele darse alrededor del trasplante y se usa en la MPS I atenuada.
- La MPS I está en el panel de tamizaje neonatal de EE. UU., lo que permite el trasplante antes de que se produzca el daño.
Síndrome de Hunter (MPS II)
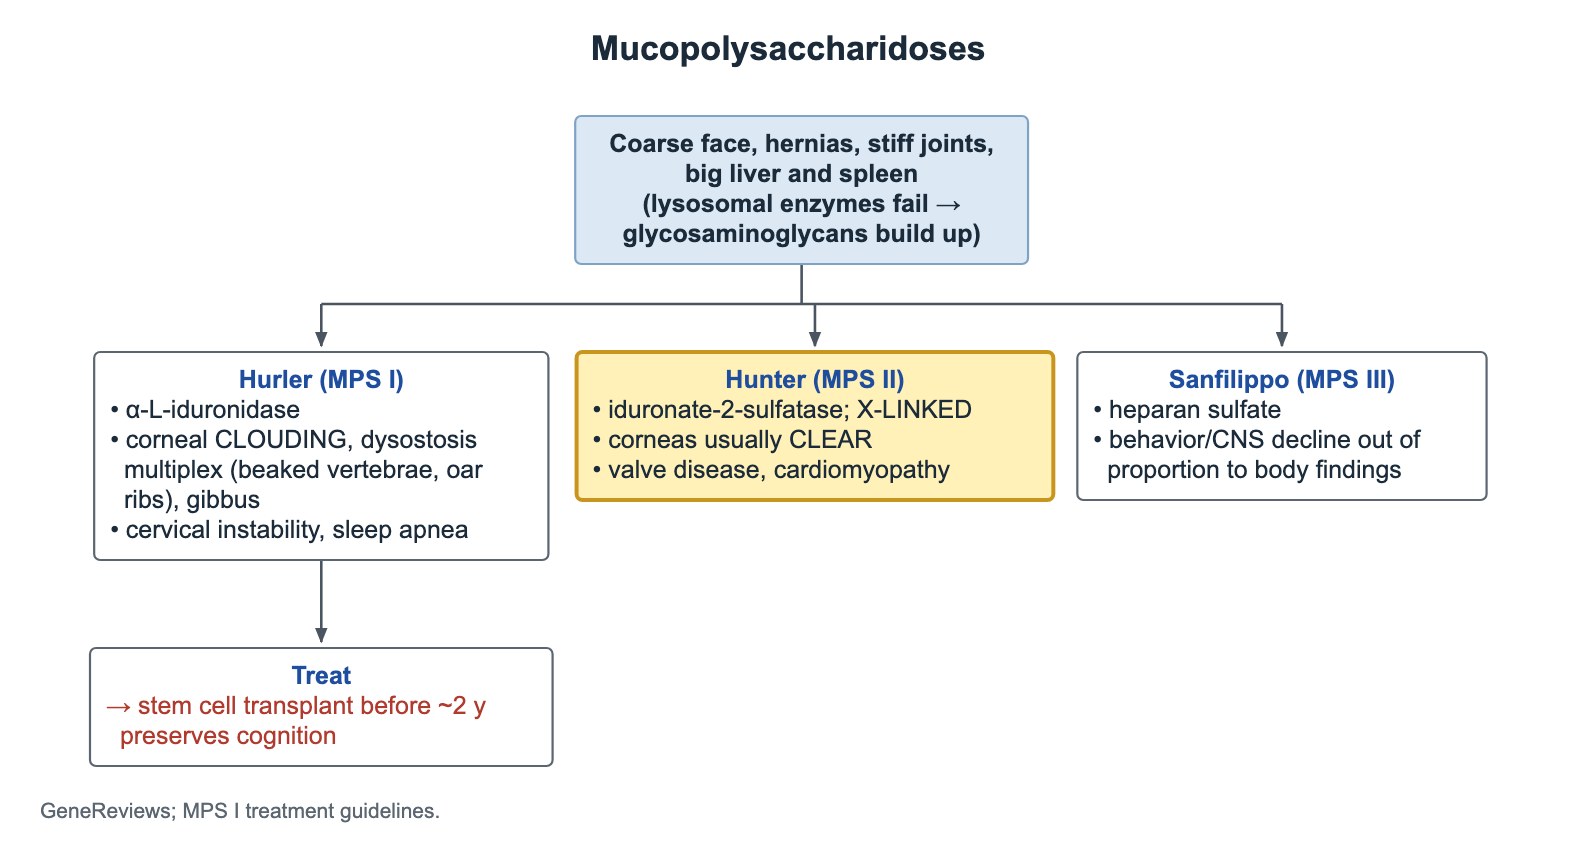
- Deficiencia de iduronato-2-sulfatasa, ligada al X, por lo que afecta a varones.
- Cuadro de MPS con córneas claras: la opacidad corneal es típica de Hurler y suele faltar en Hunter.
- Corazón: válvulas mitral y aórtica engrosadas e insuficientes e hipertrofia miocárdica.
- Existe terapia de reemplazo enzimático para la enfermedad corporal.
Síndrome de Sanfilippo (MPS III)
- Degradación defectuosa del heparán sulfato.
- Deterioro cerebral y conductual (hiperactividad, problemas de sueño, pérdida del habla) desproporcionado respecto a los hallazgos físicos leves.
- Los rasgos físicos son sutiles, por lo que el diagnóstico suele retrasarse.
Preguntas frecuentes
¿Cómo se distingue el síndrome de Hurler del de Hunter?
Hurler (MPS I) es autosómico recesivo y tiene córneas opacas. Hunter (MPS II) está ligado al X, afecta a varones y suele tener córneas claras.
¿Qué tratamiento preserva la cognición en el síndrome de Hurler?
El trasplante de células madre hematopoyéticas, idealmente antes de los 2 años de edad aproximadamente. El reemplazo enzimático solo no llega al cerebro.
Estudiar este tema
Fuentes
- Mucopolisacaridosis I: guías de manejo y tratamiento (Pediatrics 2009)
- Guías para el tratamiento de la MPS I con TCMH y TRE (Orphanet J Rare Dis 2011)
- GeneReviews: Mucopolisacaridosis tipo I
- HRSA: Panel Uniforme de Tamizaje Recomendado
Escrito para Pedemy con nuestras propias palabras a partir de las fuentes anteriores; revisado en noviembre 2026. Solo con fines educativos, no es consejo médico; compruebe las dosis y los protocolos locales antes de tratar a un paciente. Pedemy es independiente y no está afiliado ni respaldado por las organizaciones citadas.