

Árbol de decisión principal
Hallazgo cutáneo: síndromes neurocutáneos
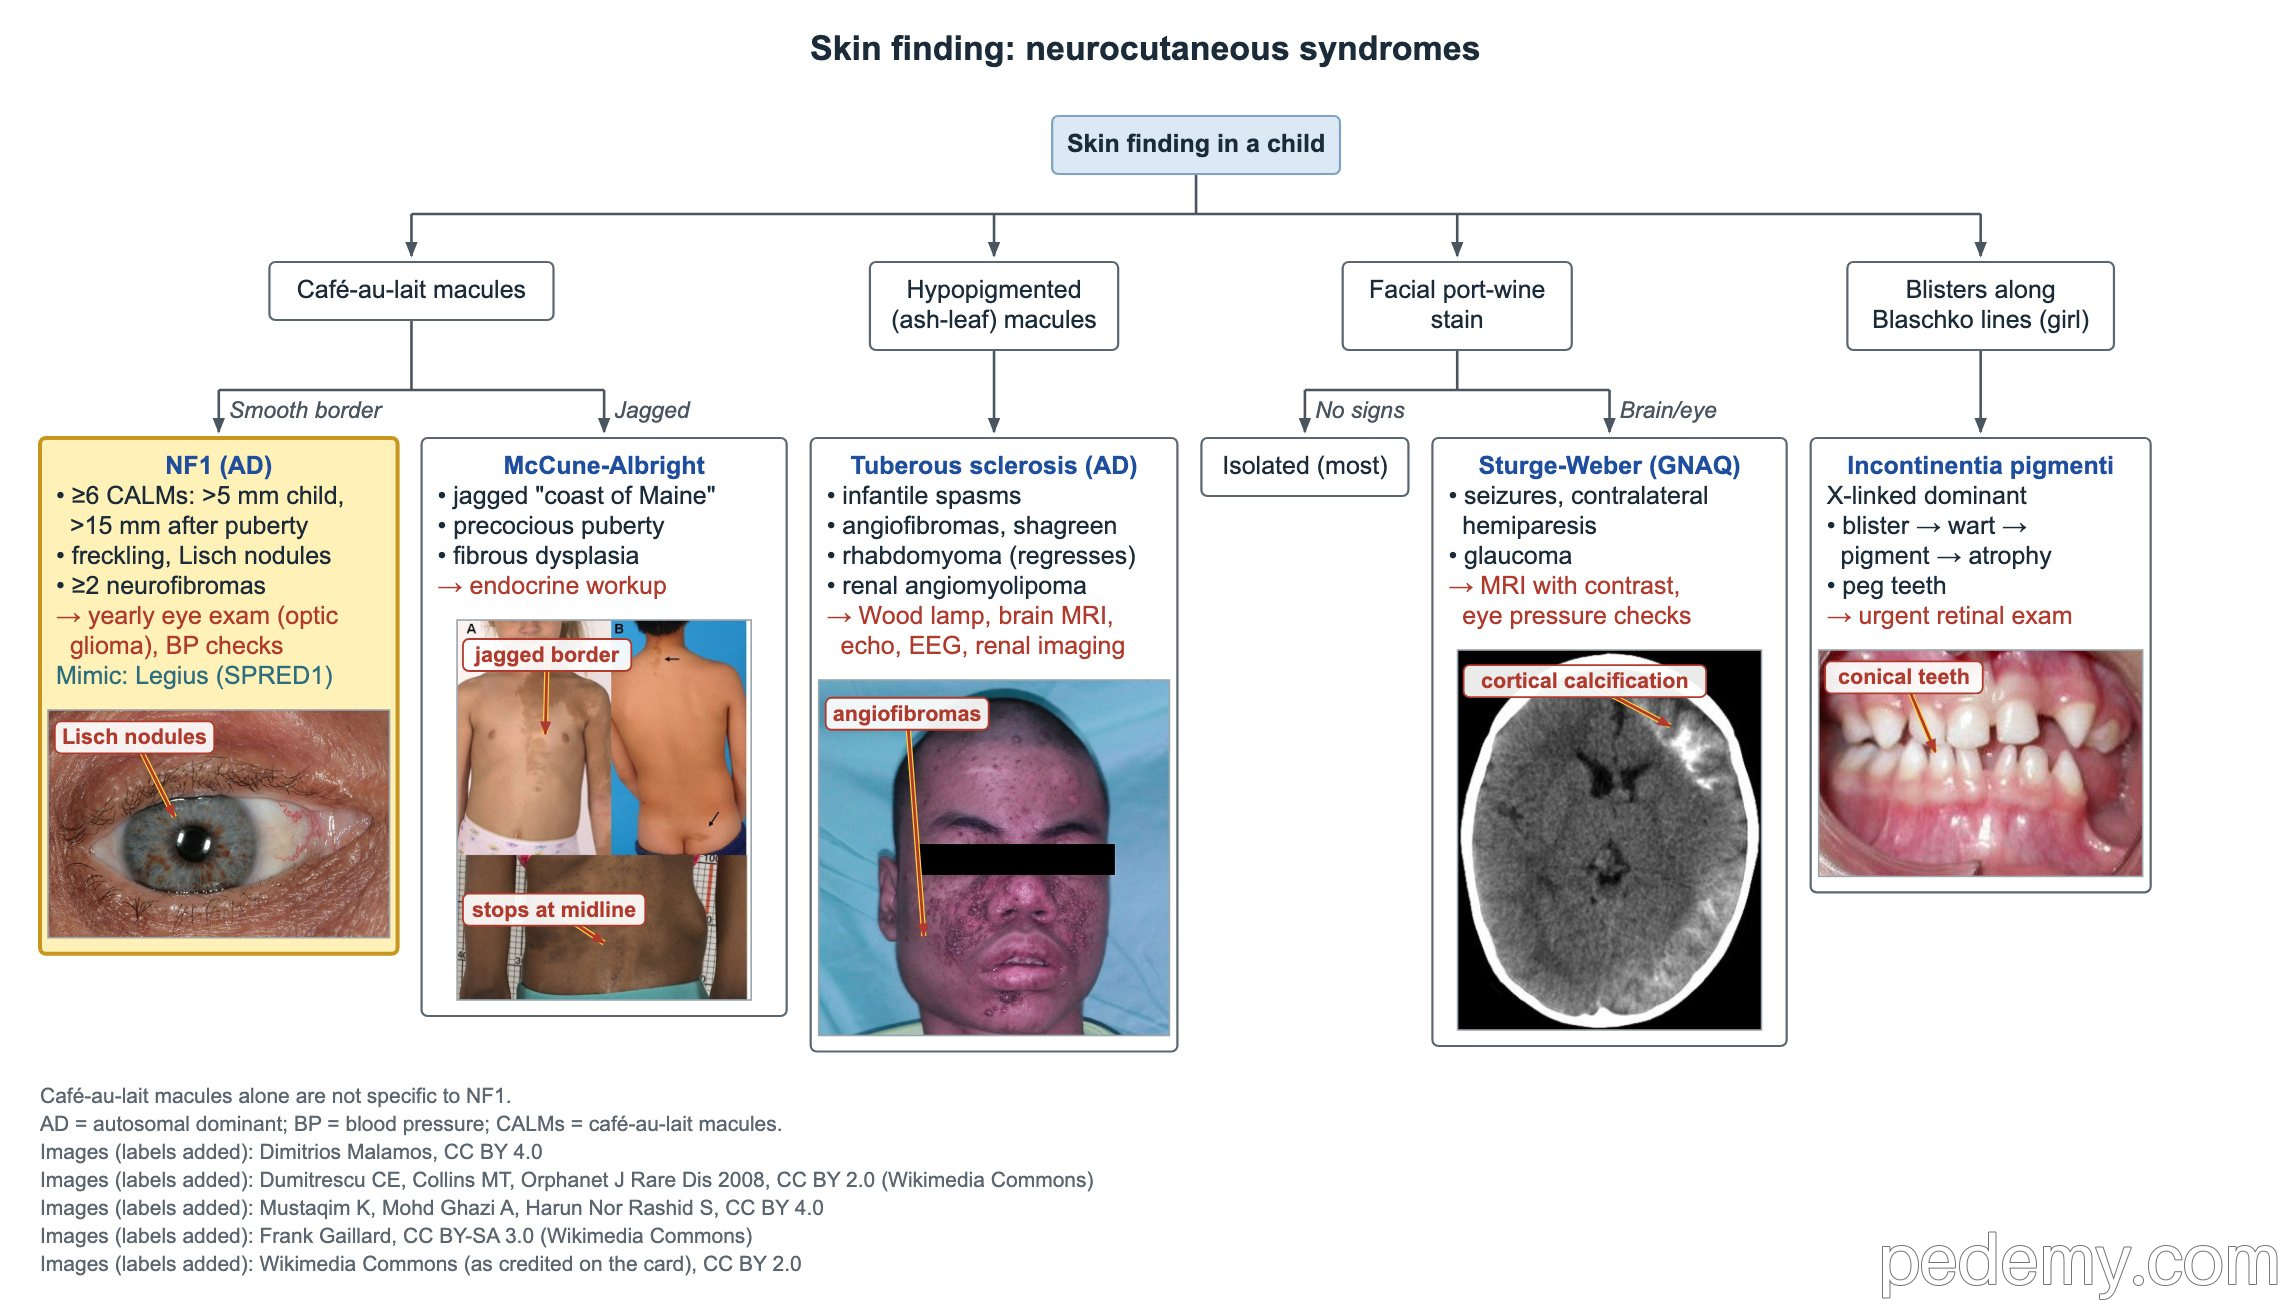
Puntos clave
- Criterio café con leche de NF1: 6 o más manchas, >5 mm antes de la pubertad o >15 mm después de la pubertad.
- La NF1 requiere 2 criterios sin antecedentes familiares, o 1 si un progenitor tiene NF1; es autosómica dominante, gen NF1 en 17q11.2.
- Niños con NF1: presión arterial en cada consulta; examen oftalmológico anual hasta los 8 años aproximadamente, luego cada 2 años.
- Espasmos infantiles + máculas en hoja de fresno → complejo esclerosis tuberosa: examen con lámpara de Wood, RM cerebral, ecocardiograma, EEG e imagen renal.
- Sturge-Weber: mancha en vino de Oporto facial + malformación vascular leptomeníngea ipsilateral (GNAQ somático); glaucoma, convulsiones, hemiparesia contralateral.
- La incontinentia pigmenti es dominante ligada al X: ampollas → lesiones verrugosas → pigmento → atrofia; examen retiniano urgente.
- WAGR (deleción 11p13, WT1 + PAX6): ecografía renal cada 3 meses hasta los 7 años para detectar temprano el tumor de Wilms.
Neurofibromatosis tipo 1: diagnóstico
El árbol clasifica al niño según el hallazgo cutáneo. Las manchas café con leche de bordes lisos orientan a NF1; las manchas café con leche aisladas no son específicas de NF1.
La NF1 es autosómica dominante; cerca de la mitad de los casos son de novo. El gen NF1 en 17q11.2 codifica la neurofibromina, un supresor tumoral que apaga RAS (una RAS-GAP).
- 6 o más manchas café con leche: >5 mm antes de la pubertad, >15 mm después de la pubertad.
- Efélides en axila o ingle (signo de Crowe).
- 2 o más neurofibromas de cualquier tipo, o 1 neurofibroma plexiforme.
- Glioma de la vía óptica.
- 2 o más nódulos de Lisch (hamartomas del iris) o 2 o más anomalías coroideas.
- Una lesión ósea característica: displasia del esfenoides, incurvación tibial anterolateral o seudoartrosis de un hueso largo.
- Una variante patogénica de NF1 con fracción alélica del 50% en tejido normal.
| Situación | Criterios necesarios |
|---|---|
| Ningún progenitor con NF1 | 2 o más de los hallazgos enumerados |
| Un progenitor cumple criterios de NF1 | 1 o más de los hallazgos enumerados |
| Solo manchas café con leche y efélides | Considere el síndrome de Legius (SPRED1); el estudio genético los diferencia |
Complicaciones y seguimiento de la NF1
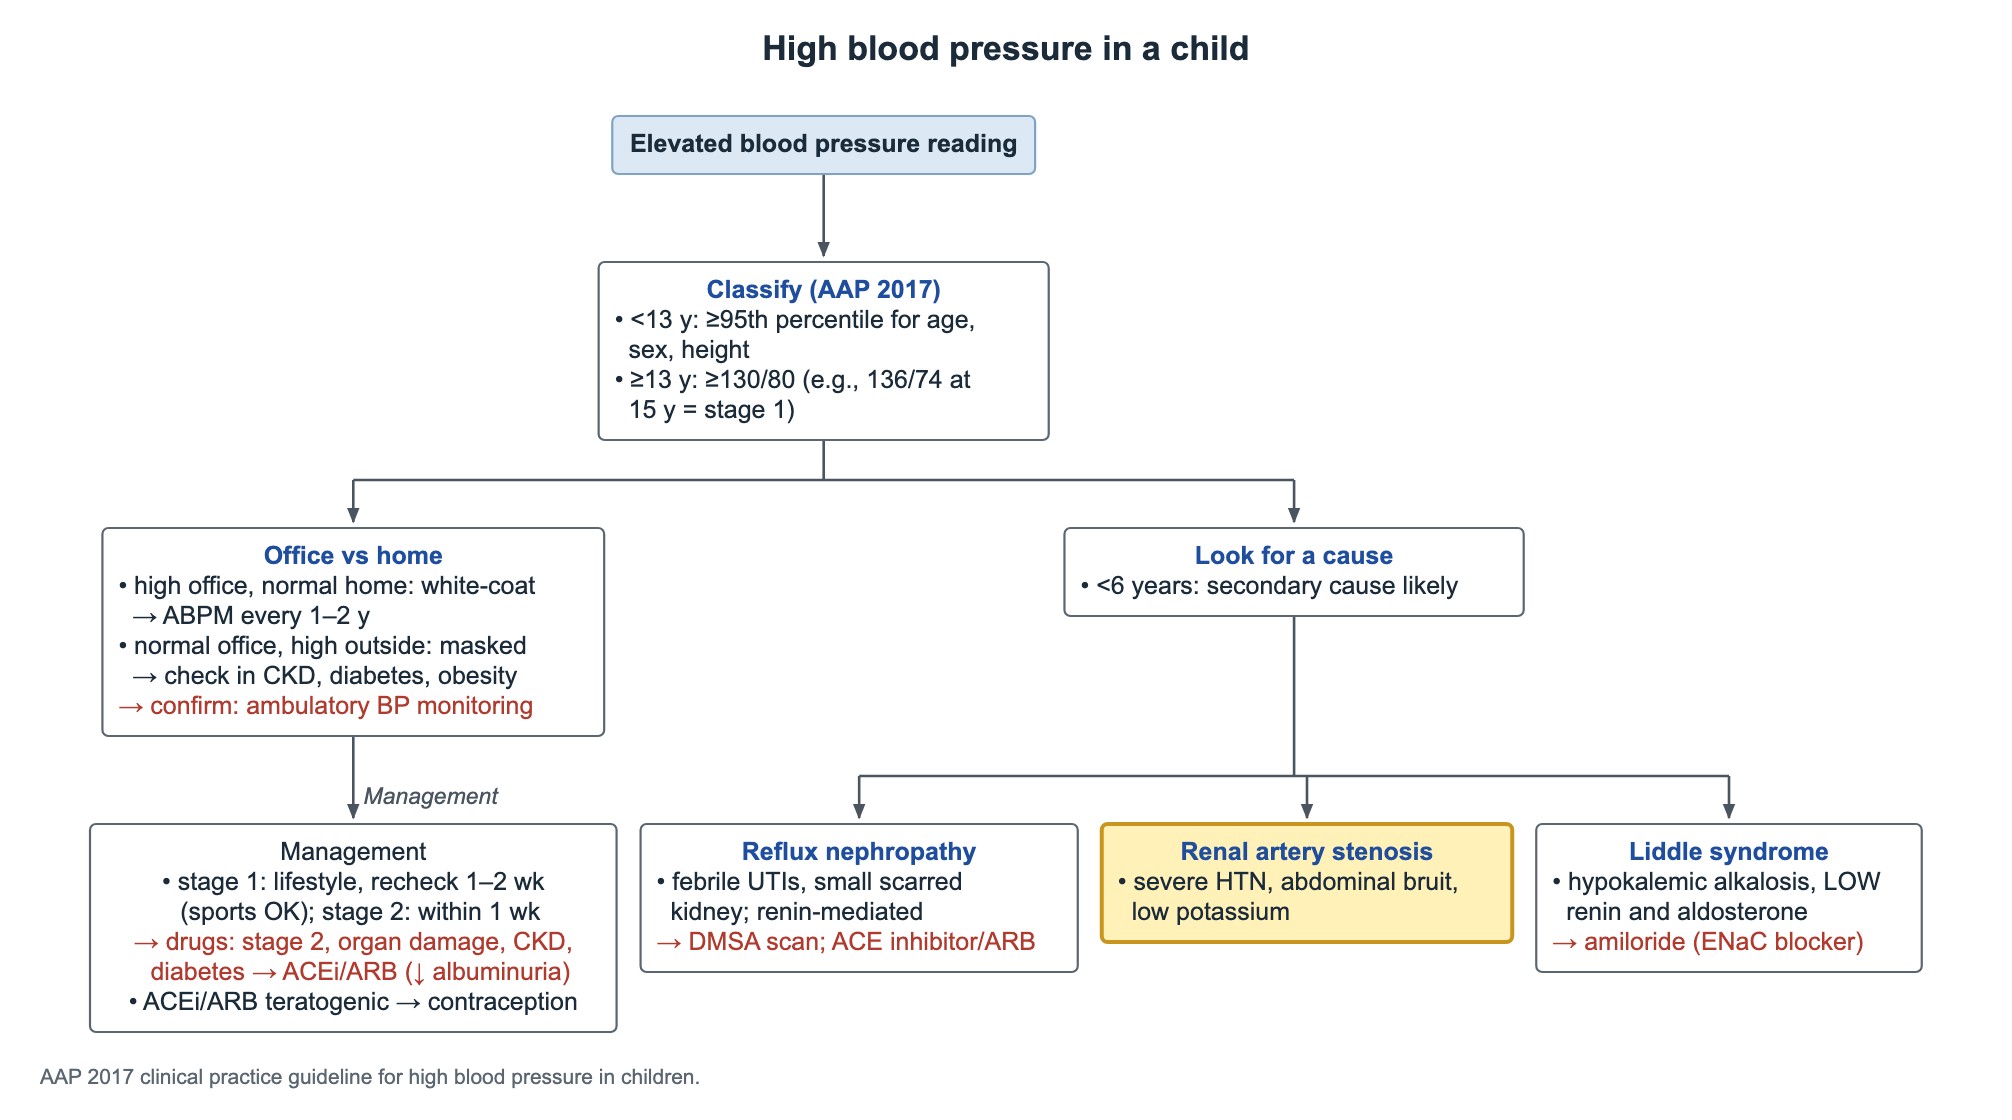
Mida la presión arterial en cada consulta. En la NF1, una cifra alta con soplo abdominal sugiere estenosis de la arteria renal; con cefalea, sudoración o palpitaciones, piense en feocromocitoma y solicite metanefrinas libres en plasma. No busque feocromocitoma si la presión arterial es normal.
- Ojos: examen oftalmológico cada año hasta los 8 años aproximadamente, luego cada 2 años, para detectar glioma de la vía óptica.
- Un glioma óptico quiasmático puede causar pubertad precoz central: registre el crecimiento y la pubertad en cada consulta.
- La RM suele mostrar focos hiperintensos en T2 (áreas focales de intensidad de señal, antes llamadas UBO); no se necesita RM de rutina sin síntomas.
- La discapacidad de aprendizaje y el TDAH son los problemas del neurodesarrollo más frecuentes; la escoliosis es la complicación esquelética más frecuente.
- Los neurofibromas plexiformes pueden transformarse en tumores malignos de la vaina de nervio periférico: un dolor nuevo o un crecimiento rápido requieren imagen urgente.
- Las mujeres con NF1 tienen mayor riesgo de cáncer de mama: el tamizaje mamario anual comienza a los 30 años.
Complejo esclerosis tuberosa
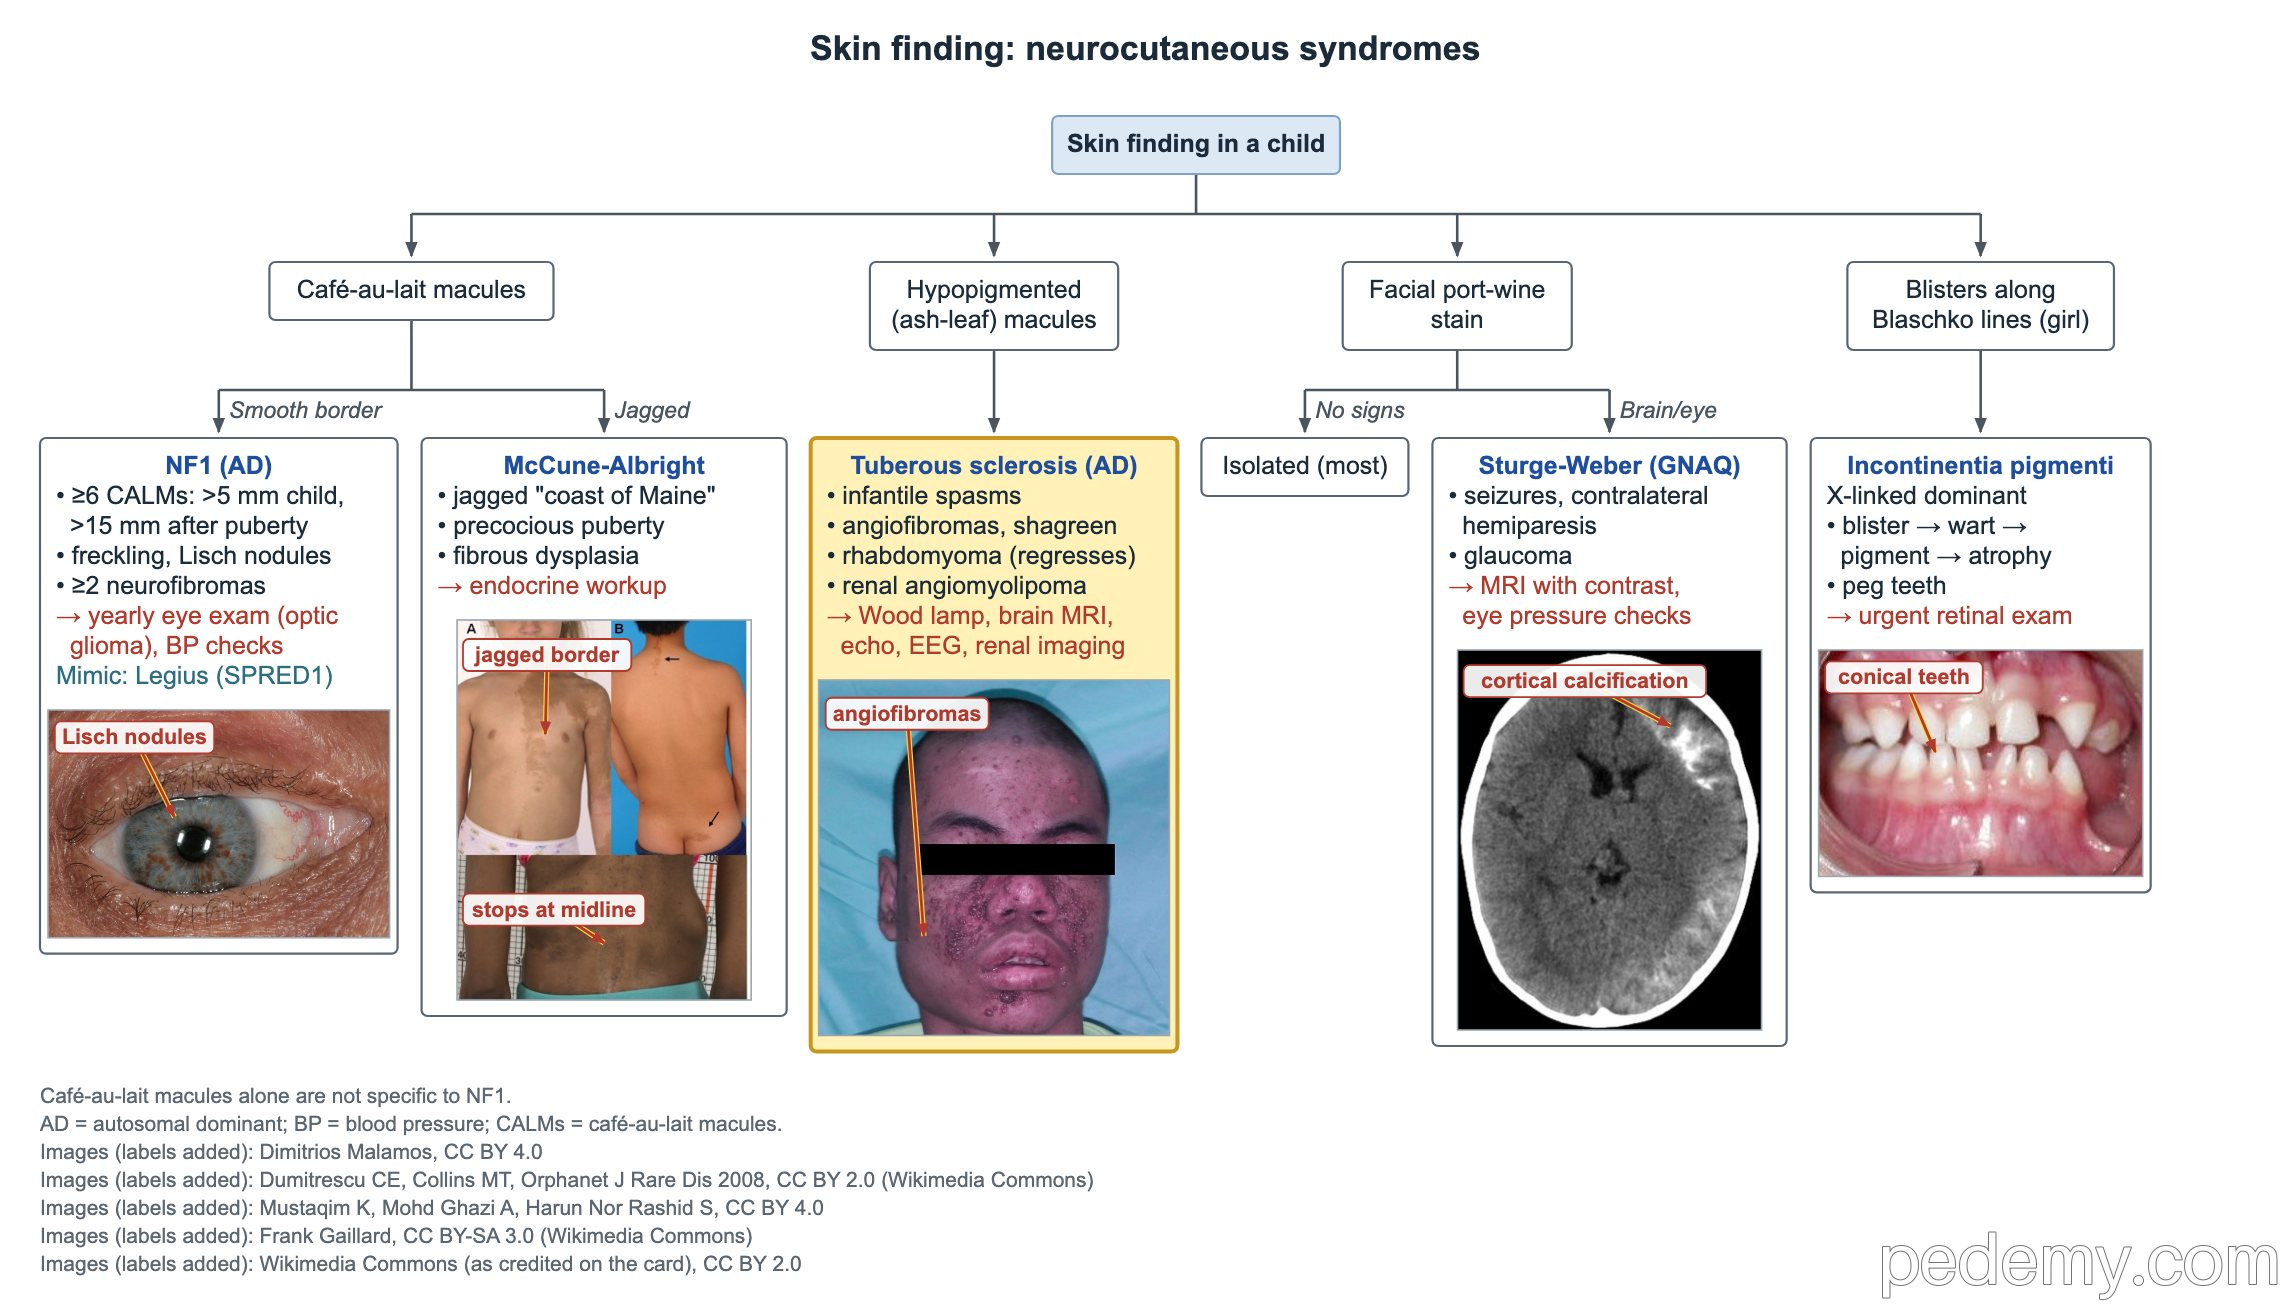
Los espasmos infantiles con máculas hipopigmentadas (en hoja de fresno) deben llevar a evaluar un CET. La lámpara de Wood ayuda a ver máculas tenues en piel clara.
El CET es autosómico dominante, con muchos casos de novo. TSC1 codifica la hamartina y TSC2 la tuberina; ambas frenan la señalización de mTOR.
- Piel: máculas en hoja de fresno, angiofibromas faciales, placa de chagrín (placa de tejido conectivo, a menudo en la región lumbar), fibromas ungueales.
- Cerebro: túberes corticales, nódulos subependimarios y astrocitoma subependimario de células gigantes (SEGA) cerca del agujero de Monro, que puede causar hidrocefalia.
- Corazón: rabdomiomas cardíacos, a menudo detectados antes del nacimiento; suelen regresar en los primeros años, pero pueden causar obstrucción del tracto de salida y arritmias.
- Riñón: los angiomiolipomas son el tumor renal típico; también hay quistes.
- Estudio: RM cerebral, EEG, ecocardiograma y ECG, imagen renal, examen ocular y cutáneo; repita la imagen cerebral y renal cada 1–3 años.
- La vigabatrina es de primera línea para los espasmos infantiles en el CET; los inhibidores de mTOR tratan el SEGA y los angiomiolipomas.
Síndrome de Sturge-Weber y manchas en vino de Oporto
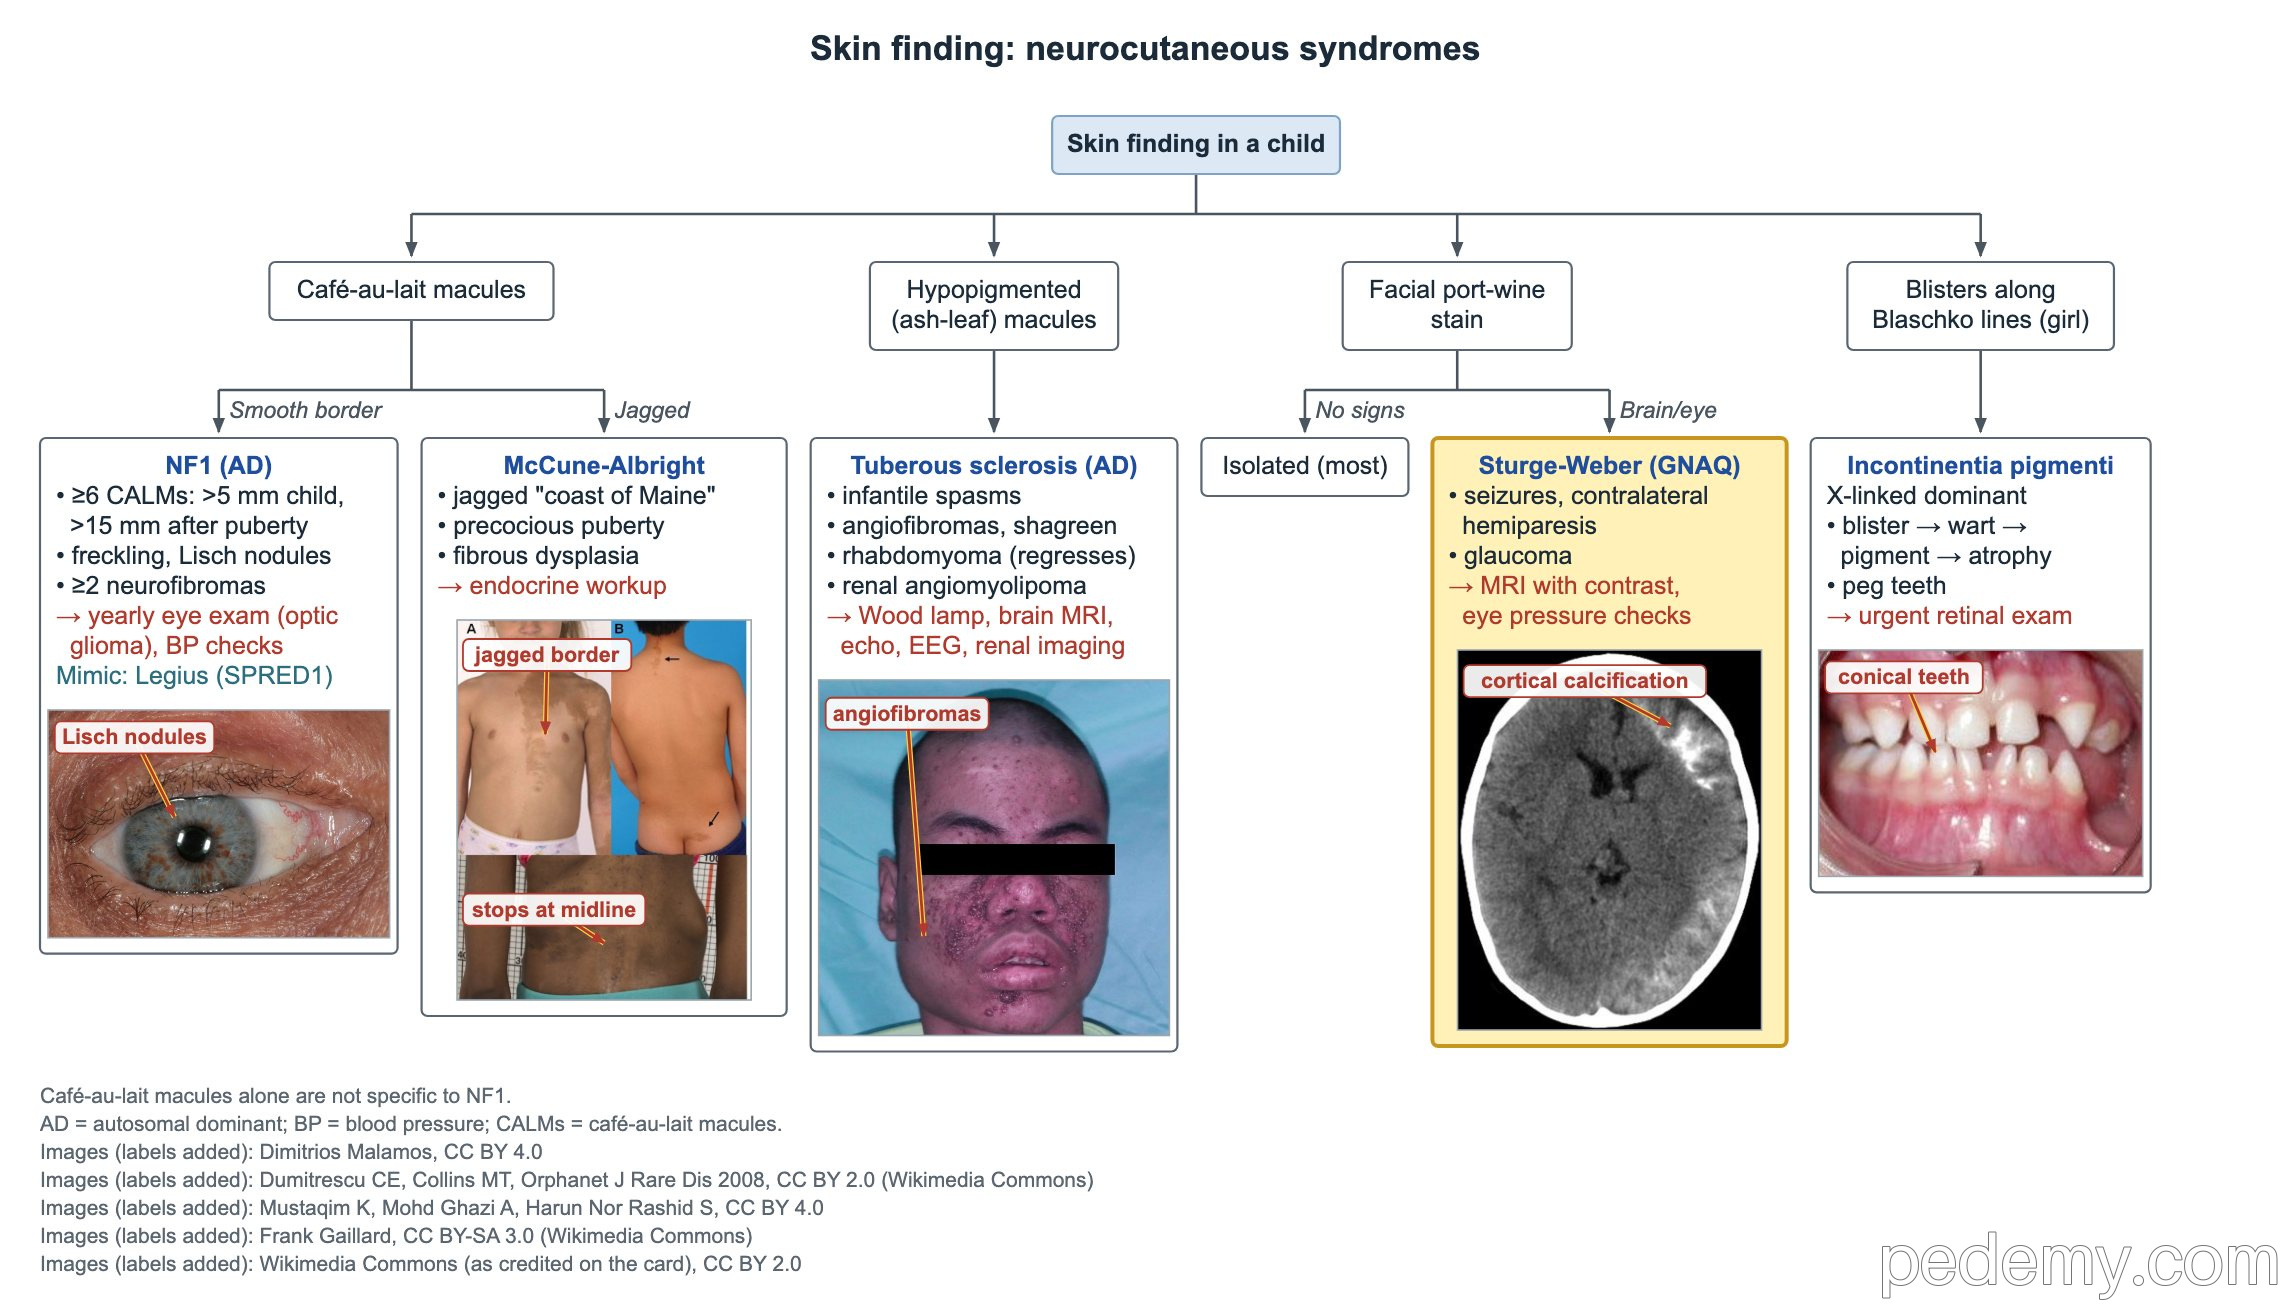
El síndrome de Sturge-Weber es una mancha en vino de Oporto facial con una malformación vascular leptomeníngea ipsilateral, a menudo con afectación ocular. Lo causa una variante somática (no heredada) de GNAQ.
La mayoría de las manchas en vino de Oporto faciales son aisladas y no corresponden a Sturge-Weber. El riesgo es máximo cuando la mancha cubre la frente o el párpado superior.
- Cerebro: convulsiones, retraso del desarrollo y hemiparesia del lado opuesto a la mancha.
- Imagen: la RM con contraste muestra la malformación leptomeníngea; la TC puede mostrar calcificación giral en raíl de tranvía.
- Ojo: el glaucoma es la complicación importante; controle la presión ocular con regularidad.
Incontinentia pigmenti y síndrome de McCune-Albright
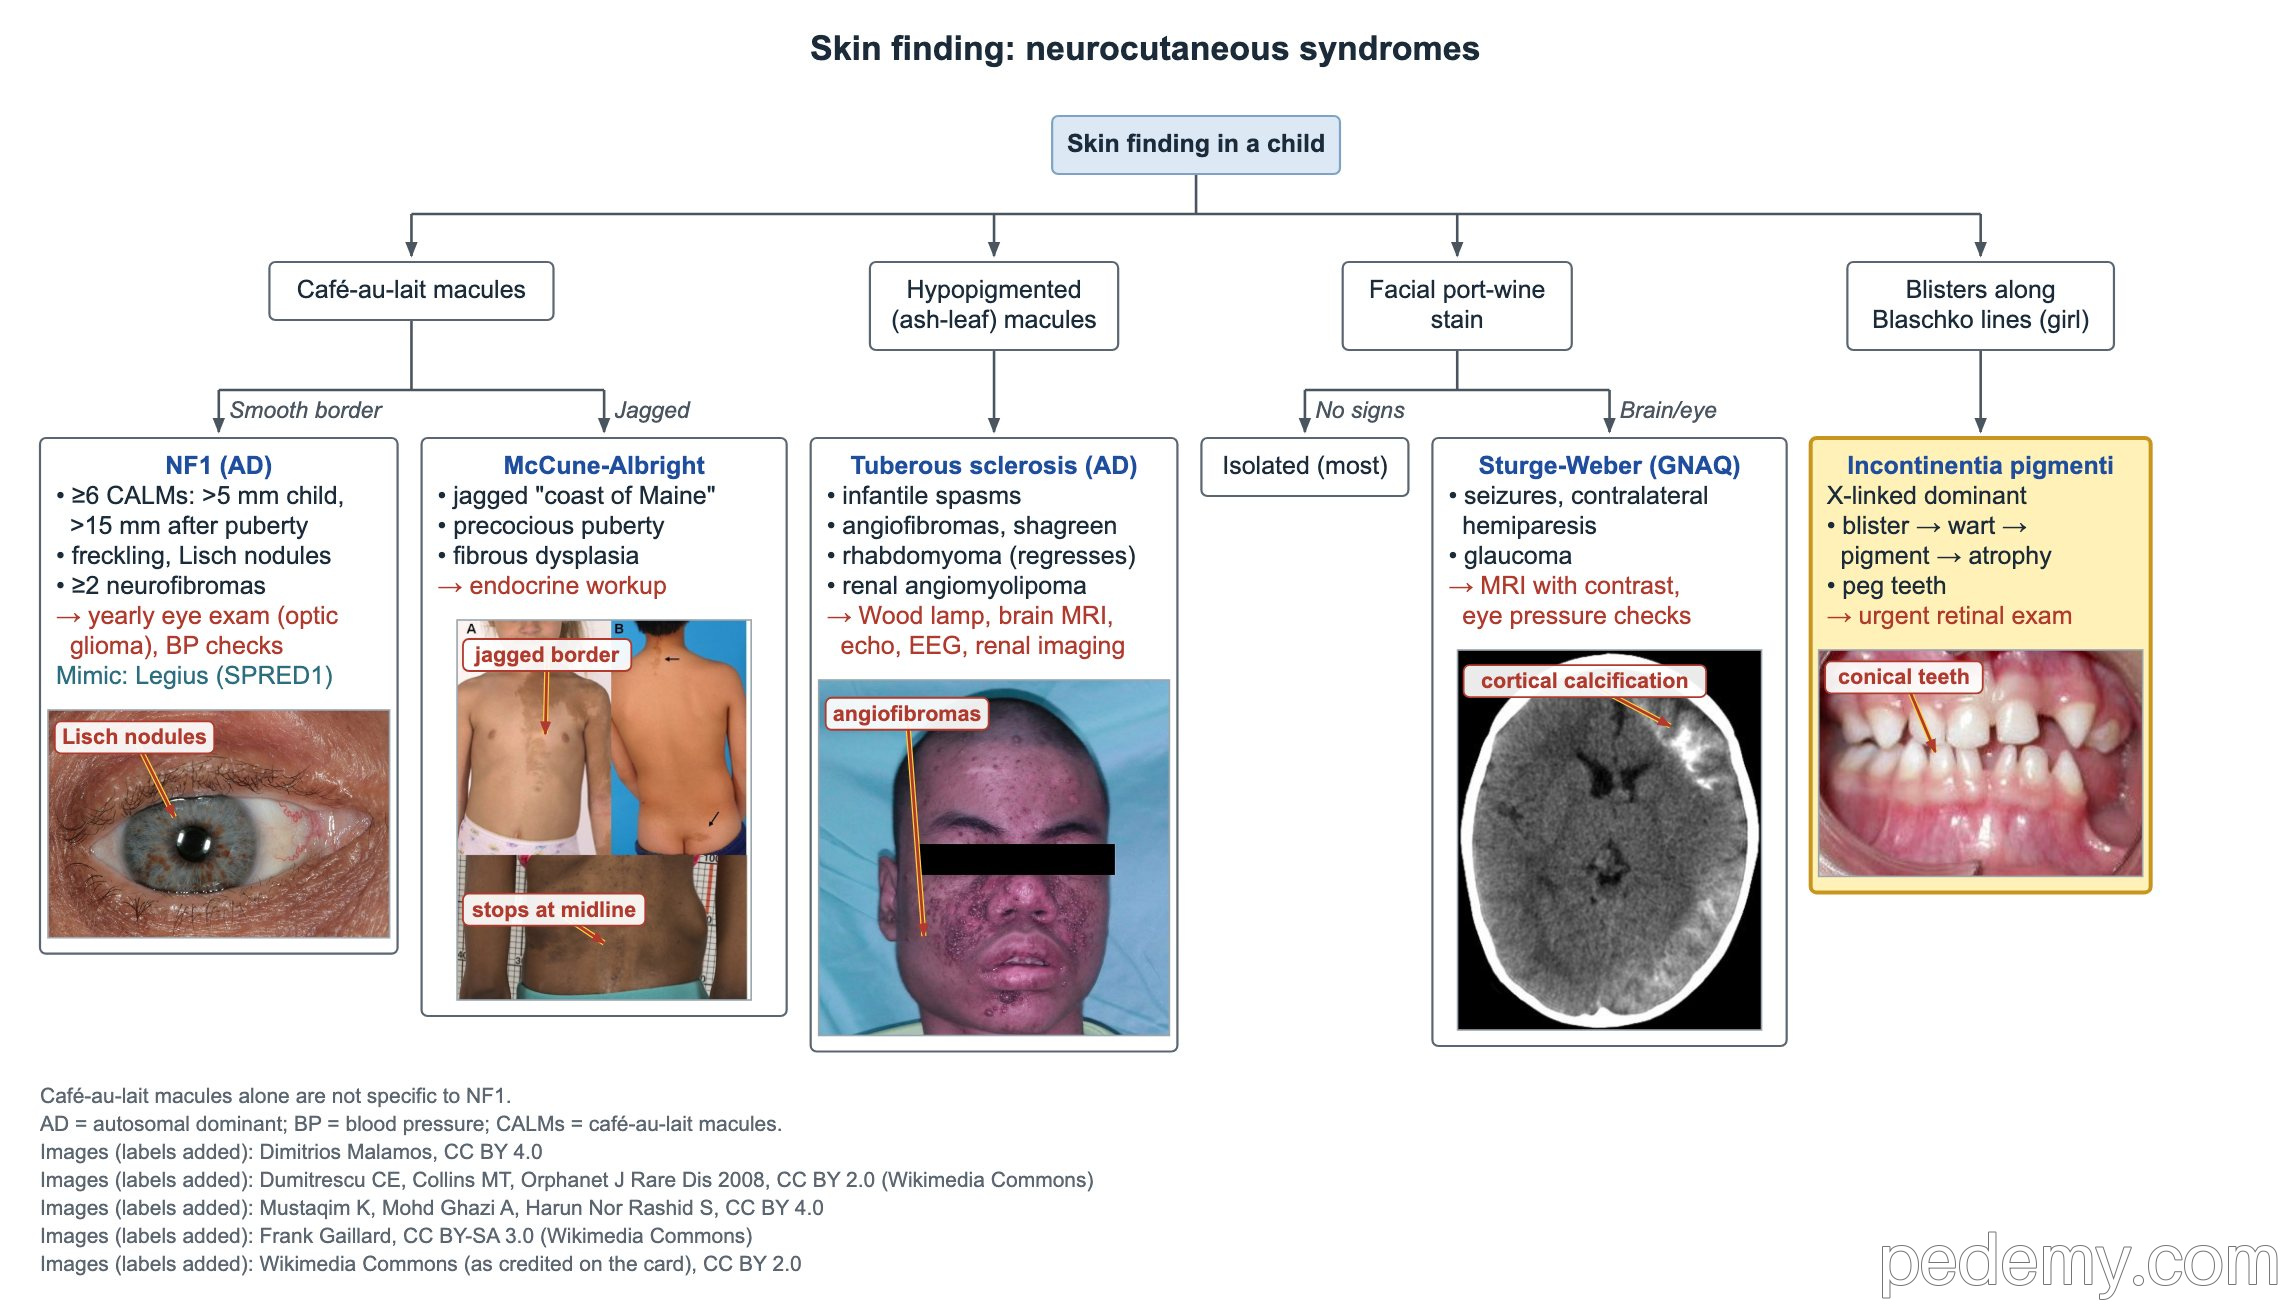
La incontinentia pigmenti afecta sobre todo a niñas porque es dominante ligada al X y suele ser letal en varones. Las lesiones cutáneas siguen las líneas de Blaschko y pasan por etapas: ampollas, luego lesiones verrugosas, luego pigmento en remolino y luego estrías pálidas atróficas.
- Dientes: ausencia de dientes y dientes cónicos o en clavija.
- Ojos: la neovascularización retiniana puede llevar a desprendimiento de retina, por lo que se necesita un examen retiniano urgente tras el diagnóstico.
- Todo niño necesita evaluación odontológica, oftalmológica y neurológica.
- Síndrome de McCune-Albright: manchas café con leche de bordes irregulares en "costa de Maine", displasia fibrosa ósea y pubertad precoz; causado por una variante somática de GNAS.
Von Hippel-Lindau y schwannomatosis relacionada con NF2
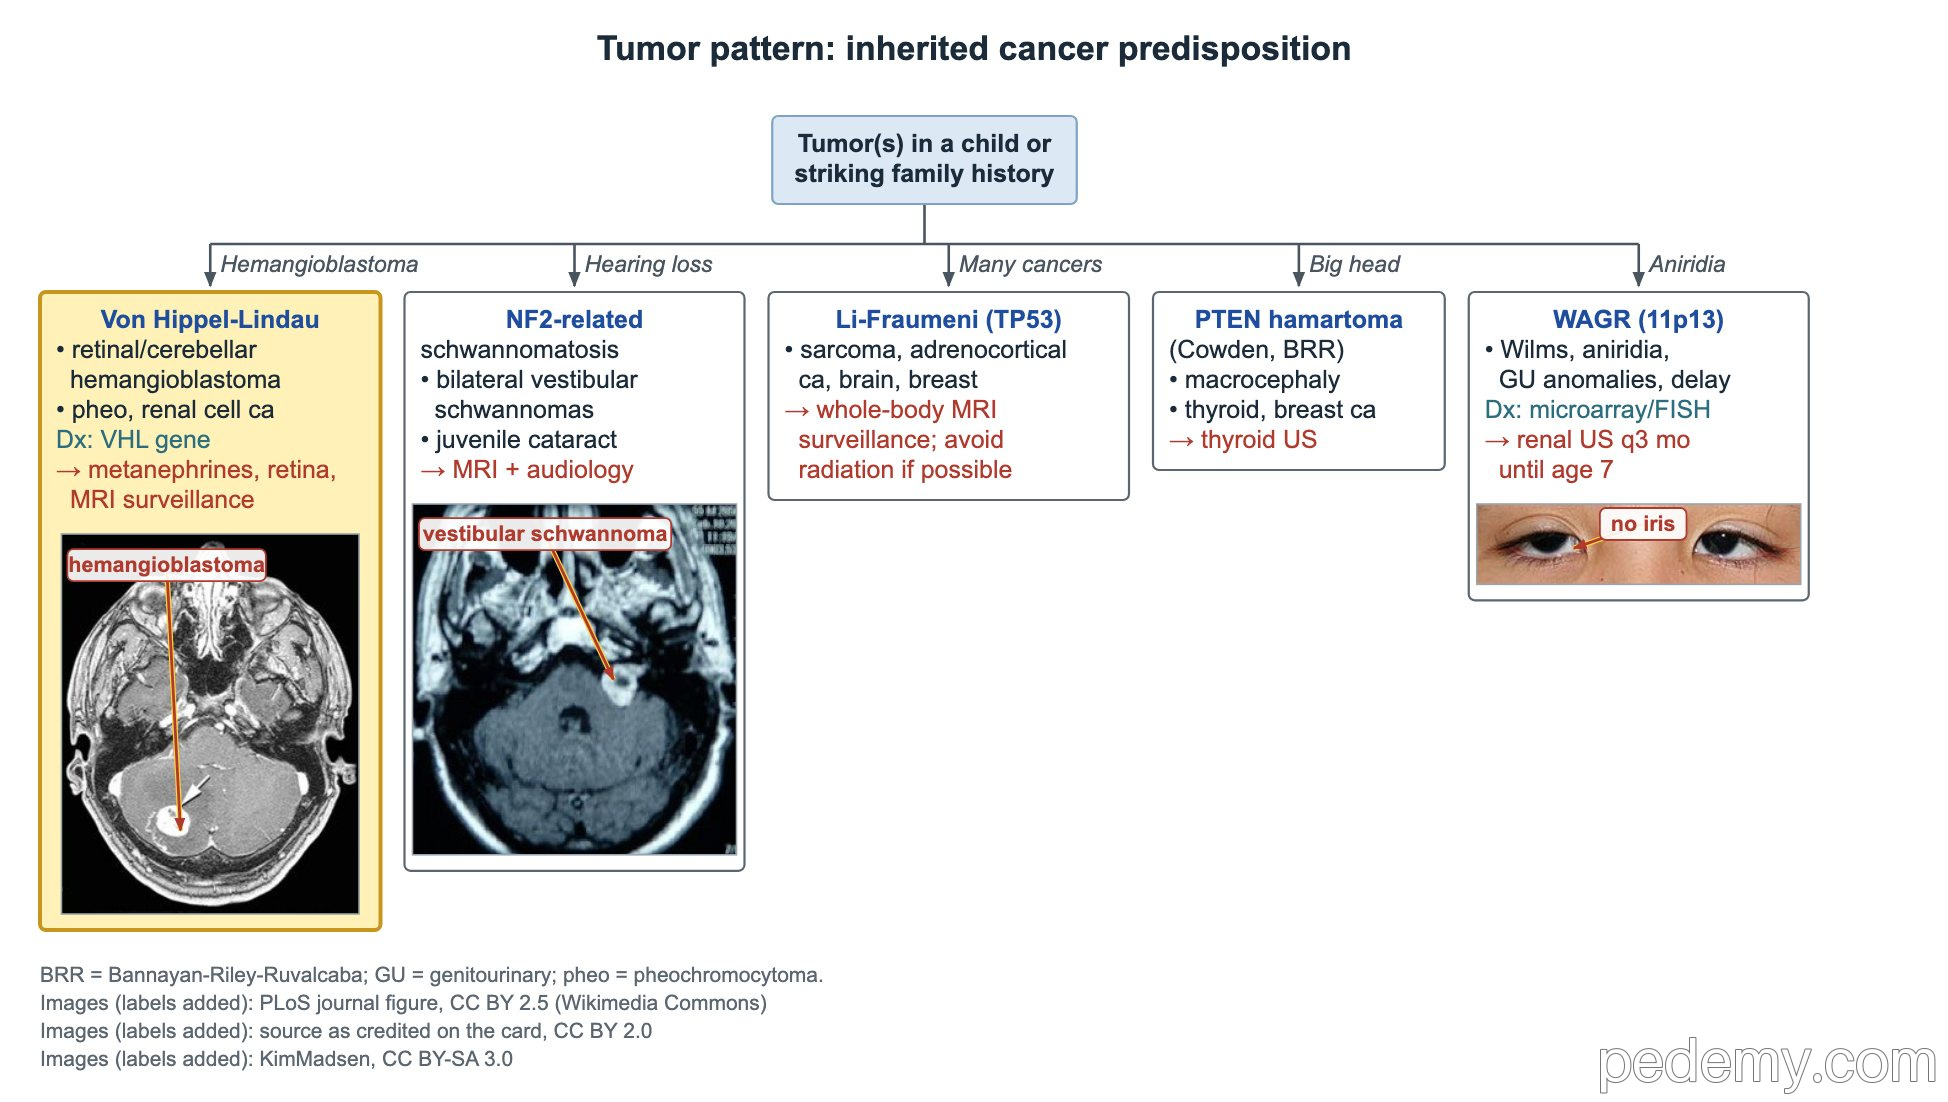
Un hemangioblastoma retiniano o cerebeloso con feocromocitoma o carcinoma de células renales significa enfermedad de von Hippel-Lindau. La VHL es autosómica dominante, pero puede aparecer una variante nueva (de novo), por lo que una historia familiar negativa no la descarta.
Confirme con estudio del gen VHL. La vigilancia incluye metanefrinas plasmáticas, exámenes retinianos y RM, desde la infancia.
- Tumores de VHL: hemangioblastomas retinianos y del SNC, feocromocitoma, carcinoma de células renales (el tumor renal maligno importante), tumores y quistes pancreáticos.
- La schwannomatosis relacionada con NF2 (antes NF2) es autosómica dominante: los schwannomas vestibulares bilaterales causan hipoacusia, acúfenos y desequilibrio en adultos jóvenes.
- En la infancia, la schwannomatosis relacionada con NF2 puede manifestarse primero como catarata juvenil.
- Seguimiento de la schwannomatosis relacionada con NF2: RM y audiología.
Li-Fraumeni, PTEN, WAGR y complejo de Carney
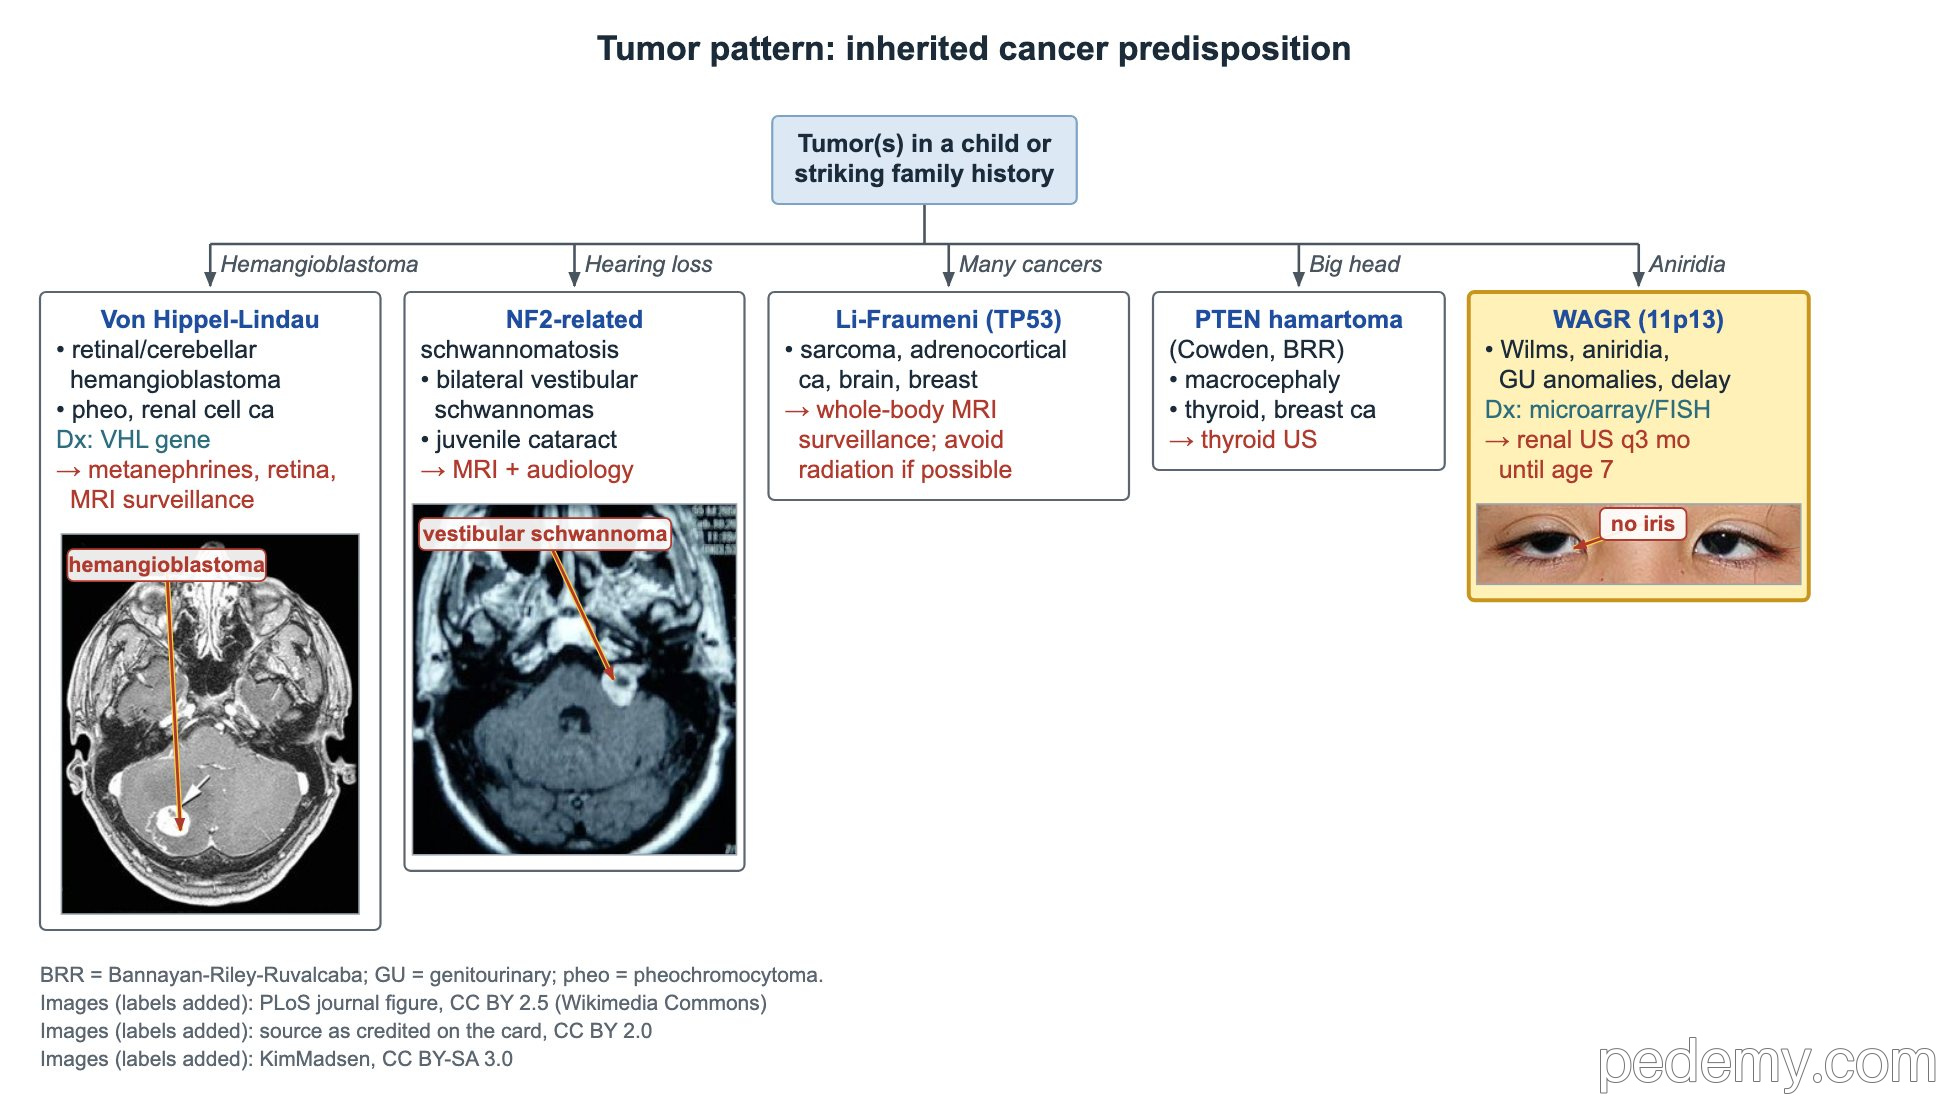
WAGR es una deleción contigua en 11p13 que elimina WT1 (tumor de Wilms) y PAX6 (aniridia). Un niño con aniridia necesita microarreglo o FISH para buscar la deleción, y los niños con WAGR reciben ecografía renal cada 3 meses hasta los 7 años.
| Síndrome | Pistas | Punto clave |
|---|---|---|
| WAGR (11p13) | Tumor de Wilms, aniridia, anomalías genitourinarias (hipospadias, criptorquidia), discapacidad intelectual | Ecografía renal cada 3 meses hasta los 7 años |
| Li-Fraumeni (TP53) | Sarcoma, carcinoma adrenocortical, tumores cerebrales, cáncer de mama precoz | Vigilancia con RM de cuerpo entero; evitar la radiación cuando sea posible |
| Síndrome de tumores hamartomatosos por PTEN | Macrocefalia, pólipos hamartomatosos, máculas pigmentadas en el pene (Bannayan–Riley–Ruvalcaba); papilomas, cáncer de tiroides y de mama (Cowden) | Vigilancia con ecografía tiroidea |
| Complejo de Carney (PRKAR1A) | Pigmentación moteada, mixomas cardíacos, síndrome de Cushing independiente de ACTH | Ecocardiograma periódico para mixomas |
Preguntas frecuentes
¿Cuántas manchas café con leche sugieren NF1?
Seis o más, cada una mayor de 5 mm antes de la pubertad o mayor de 15 mm después de la pubertad. Las manchas solas no son específicas: el síndrome de Legius y otras afecciones pueden causarlas.
¿Con qué frecuencia necesitan examen oftalmológico los niños con NF1?
Cada año hasta los 8 años aproximadamente, luego cada 2 años, para buscar glioma de la vía óptica.
¿Toda mancha en vino de Oporto significa síndrome de Sturge-Weber?
No. La mayoría son aisladas. El riesgo es máximo con una mancha en la frente o el párpado superior, que requiere control de la presión ocular y evaluación de afectación cerebral.
Estudiar este tema
Fuentes
- Criterios diagnósticos revisados de NF1 y síndrome de Legius: consenso internacional (Genet Med 2021)
- Informe clínico de la AAP: Supervisión de salud de niños con neurofibromatosis tipo 1 (Pediatrics 2019)
- Criterios diagnósticos internacionales actualizados del CET y recomendaciones de vigilancia (Pediatr Neurol 2021)
- Criterios diagnósticos y nomenclatura actualizados de NF2 y schwannomatosis (Genet Med 2022)
Escrito para Pedemy con nuestras propias palabras a partir de las fuentes anteriores; revisado en noviembre 2026. Solo con fines educativos, no es consejo médico; compruebe las dosis y los protocolos locales antes de tratar a un paciente. Pedemy es independiente y no está afiliado ni respaldado por las organizaciones citadas.