

Árbol de decisión principal
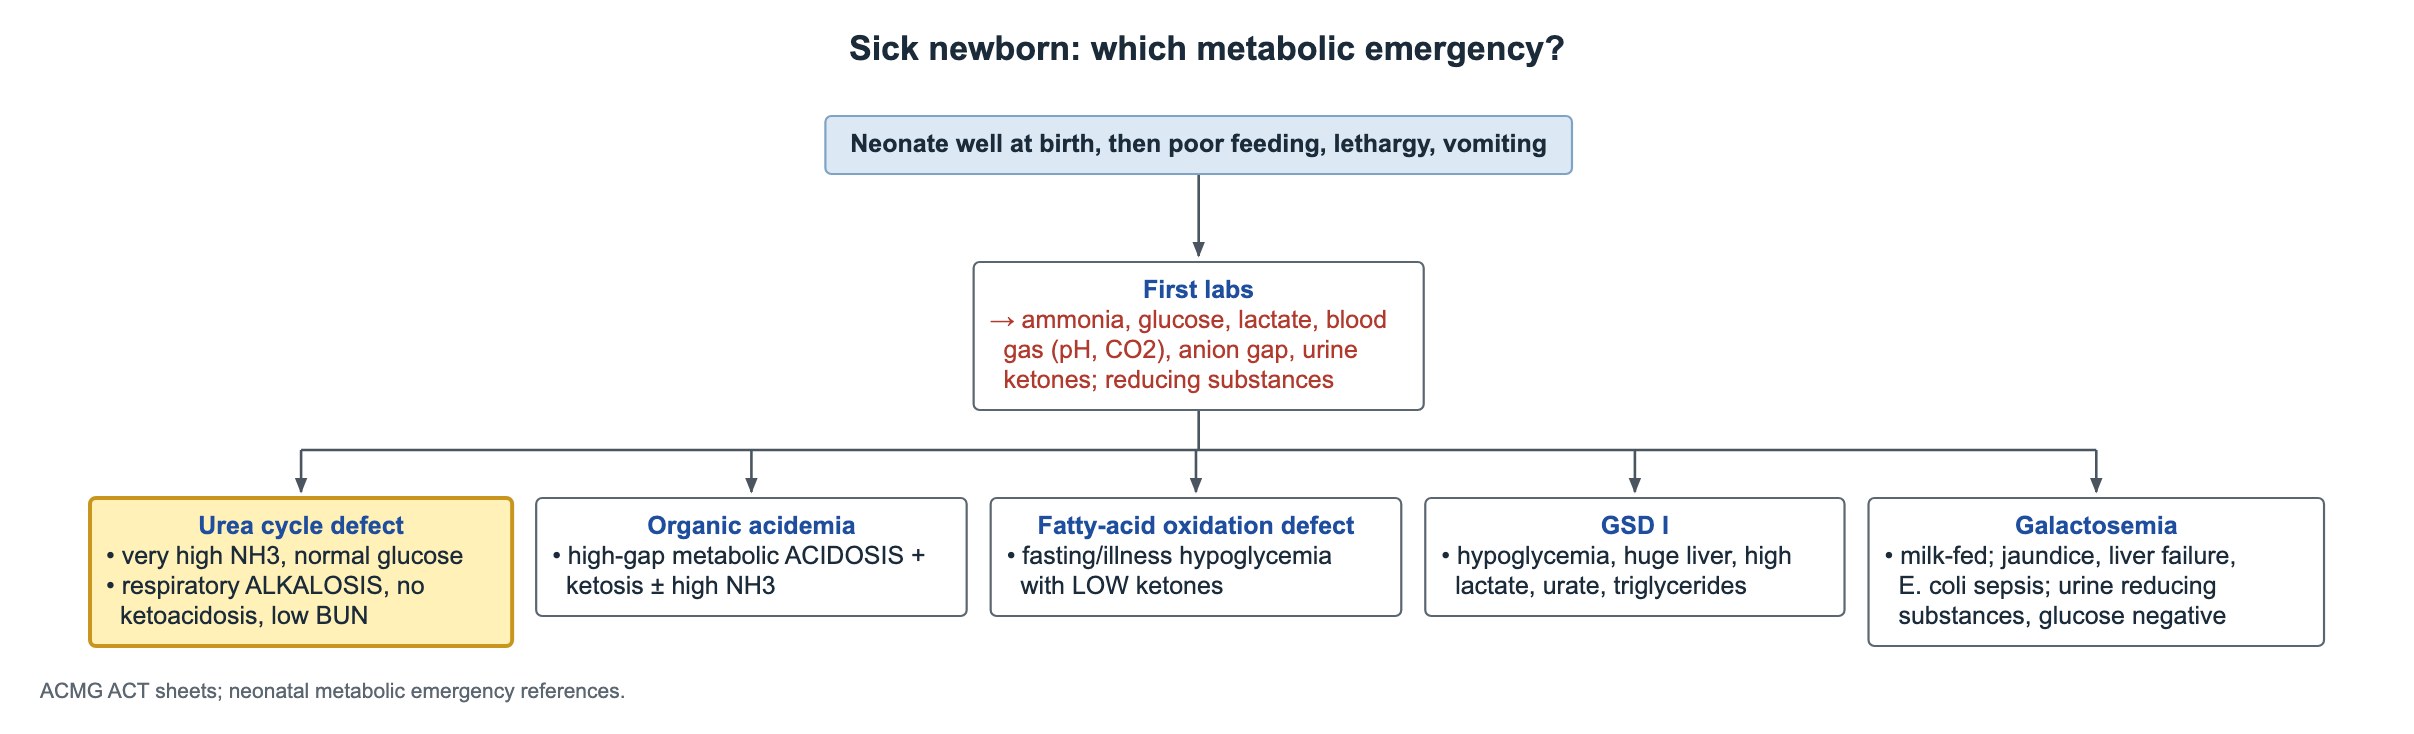
Recién nacido enfermo: ¿qué urgencia metabólica?
Puntos clave
- Los trastornos graves del ciclo de la urea en el neonato se manifiestan 24–72 horas después de iniciar las proteínas: rechazo del alimento, letargo, vómitos, taquipnea.
- Patrón clásico: amonio muy alto, glucosa normal, alcalosis respiratoria, sin cetoacidosis, BUN bajo.
- La hiperamonemia con acidosis cetósica con anión gap elevado orienta a una acidemia orgánica; con lactato alto, a un defecto de piruvato carboxilasa o deshidrogenasa.
- Citrulina baja con ácido orótico urinario alto = deficiencia de OTC; ácido orótico bajo o normal = deficiencia de CPS1 o NAGS.
- La deficiencia de OTC es el trastorno del ciclo de la urea más frecuente y está ligada al X; las niñas portadoras pueden presentarse tarde.
- Tratar de inmediato: suspender proteínas, dextrosa IV hipercalórica ± lípidos, fenilacetato/benzoato de sodio IV más arginina, diálisis si el amonio es muy alto o no baja.
- Lesch-Nyhan: deficiencia de HPRT, recesiva ligada al X; el alopurinol baja el ácido úrico pero no corrige las autolesiones ni la enfermedad neurológica.
Reconocer un trastorno del ciclo de la urea en un recién nacido enfermo
El bebé está bien al nacer y luego se alimenta mal, se vuelve letárgico y vomita tras iniciar las proteínas, generalmente a las 24–72 horas. La respiración rápida es frecuente y puede progresar a convulsiones y coma.
Los primeros estudios clasifican las urgencias metabólicas: amonio, glucosa, lactato, gasometría con anión gap y cetonas en orina. Un trastorno del ciclo de la urea da amonio muy alto con glucosa normal, alcalosis respiratoria, sin cetoacidosis y BUN bajo.
- Ejemplo: un varón de 2 días de vida, letárgico y taquipneico, con pH 7.50, glucosa y anión gap normales, sin cetonas y amonio de 650 µmol/L tiene un trastorno del ciclo de la urea hasta que se demuestre lo contrario.
- No espere un resultado genético cuando un niño está encefalopático con amonio alto: inicie el tratamiento de inmediato.
| Patrón con amonio alto | Pensar en |
|---|---|
| Alcalosis respiratoria, glucosa y anión gap normales, sin cetonas | Trastorno del ciclo de la urea |
| Acidosis metabólica marcada con anión gap elevado y cetosis | Acidemia orgánica |
| Lactato alto | Defecto de piruvato carboxilasa o piruvato deshidrogenasa |
| Hipoglucemia con cetonas bajas | Defecto de oxidación de ácidos grasos |
Por qué amonio, alcalosis y edema cerebral
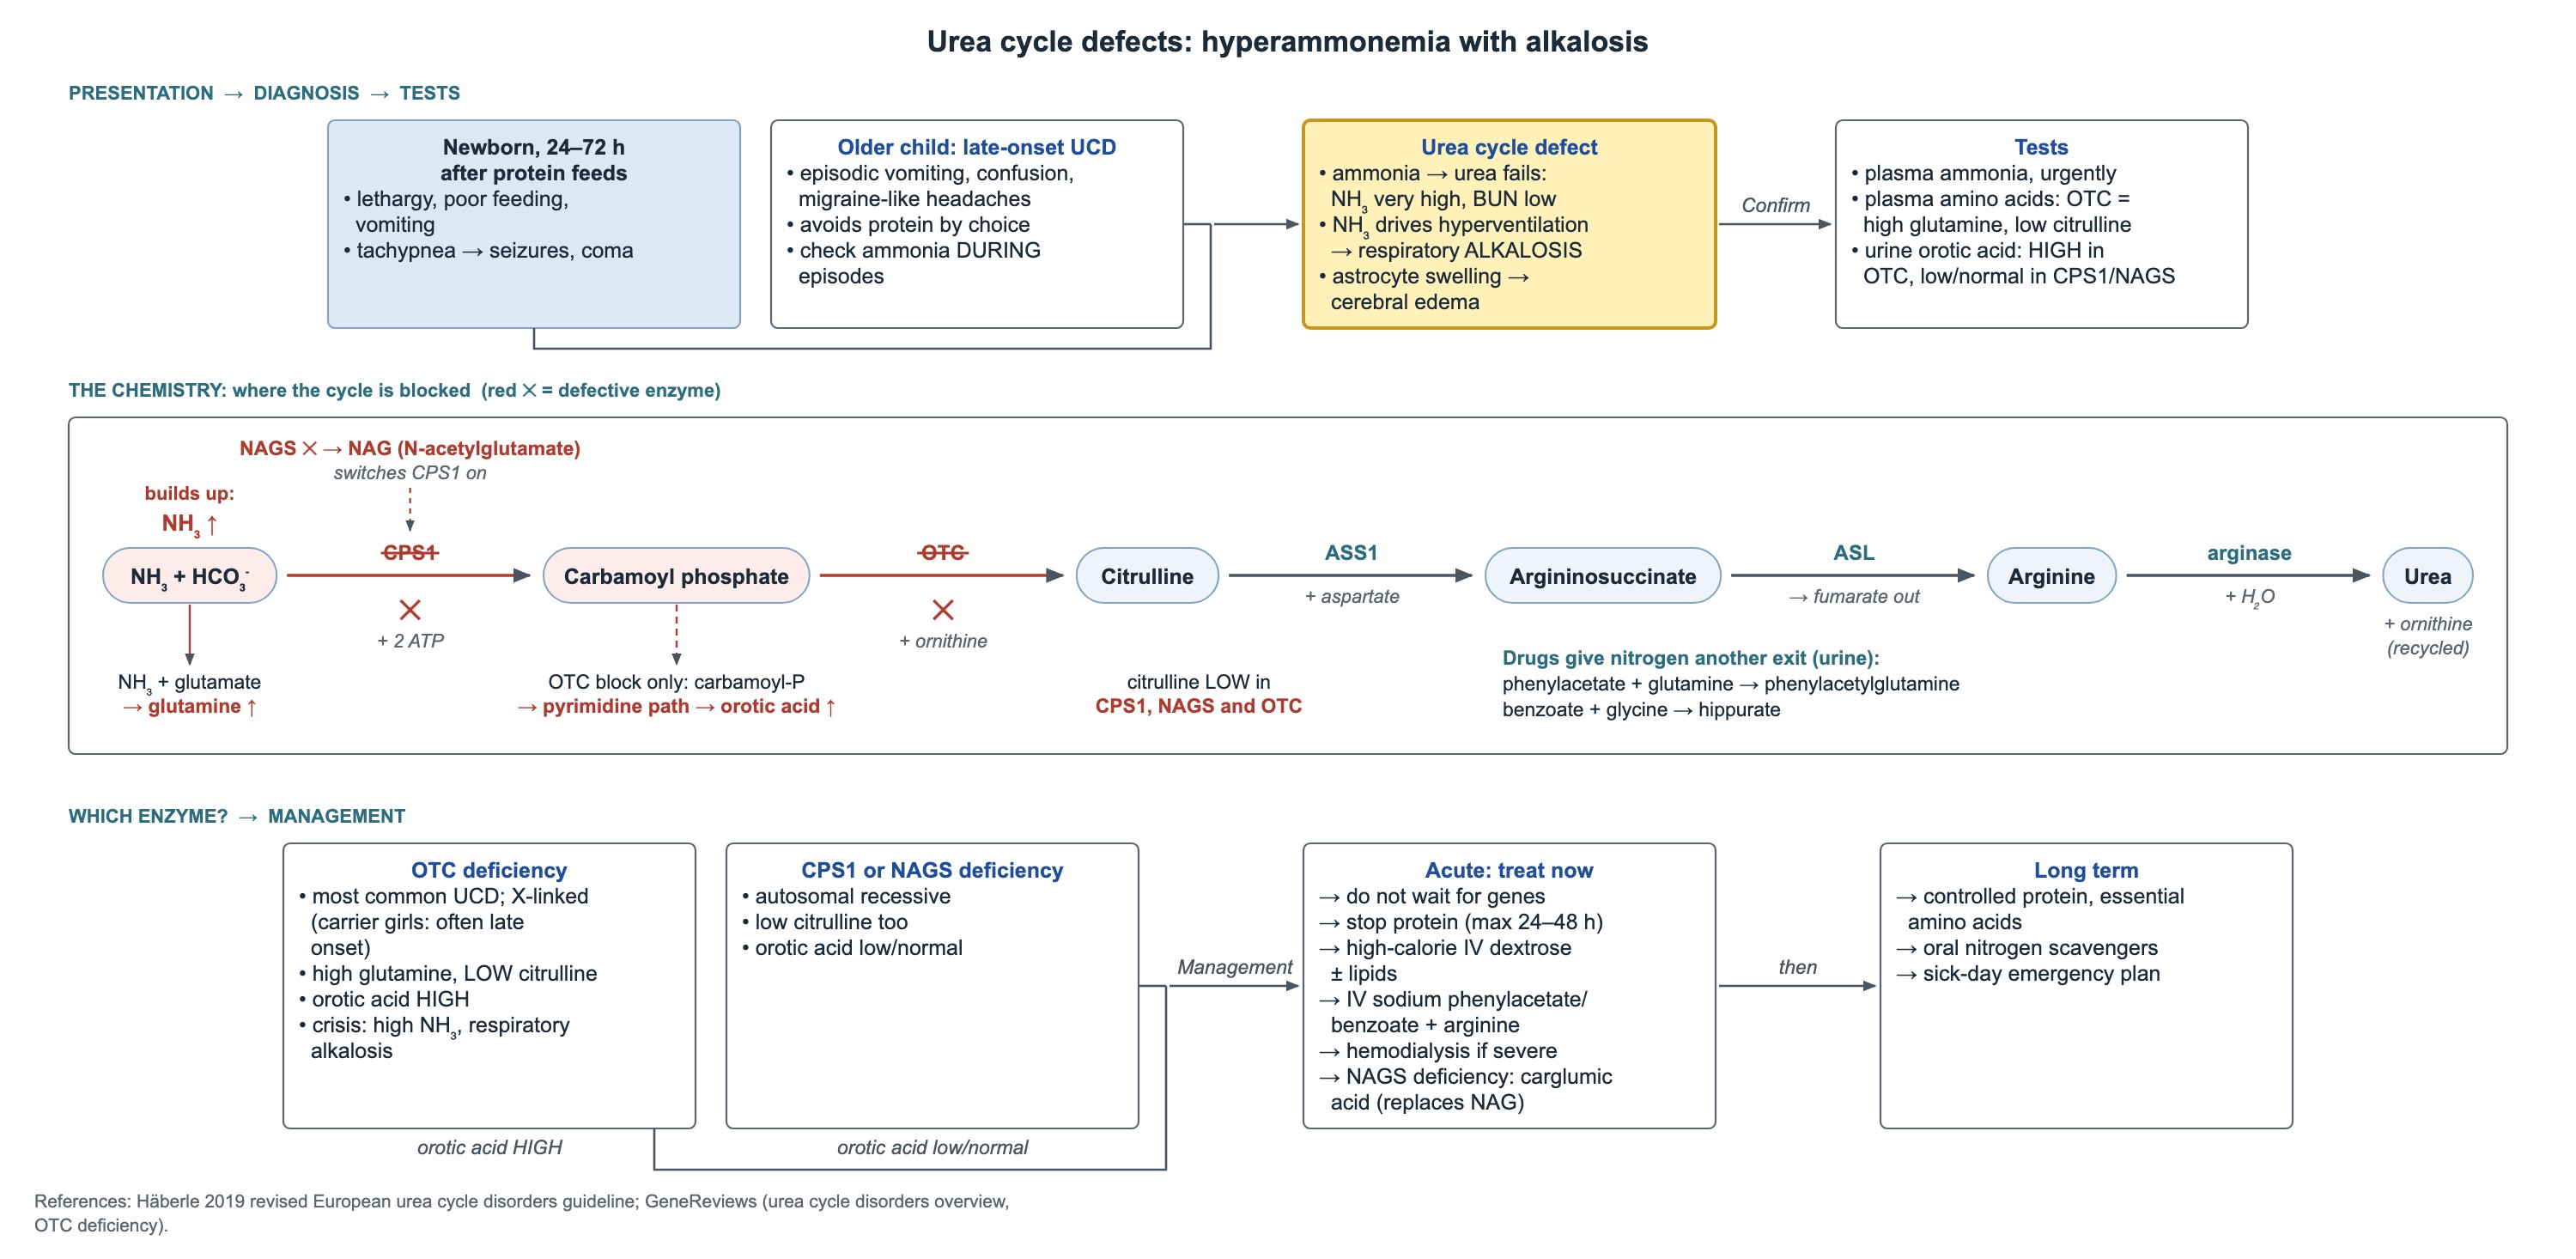
El ciclo de la urea convierte el amonio en urea para que salga por la orina. Cuando falla una enzima del ciclo, el amonio se acumula y se produce poca urea, por lo que el BUN es bajo.
- El amonio estimula el centro respiratorio: la hiperventilación central causa la alcalosis respiratoria.
- En los astrocitos, el amonio se une al glutamato para formar glutamina; la glutamina atrae agua, las células se hinchan y aparece edema cerebral.
- La NAGS produce N-acetilglutamato, que activa la CPS1; la CPS1 produce carbamoil fosfato; la OTC lo une a la ornitina para formar citrulina.
- La citrulina está baja cuando el bloqueo está en NAGS, CPS1 u OTC.
Pruebas que localizan el defecto
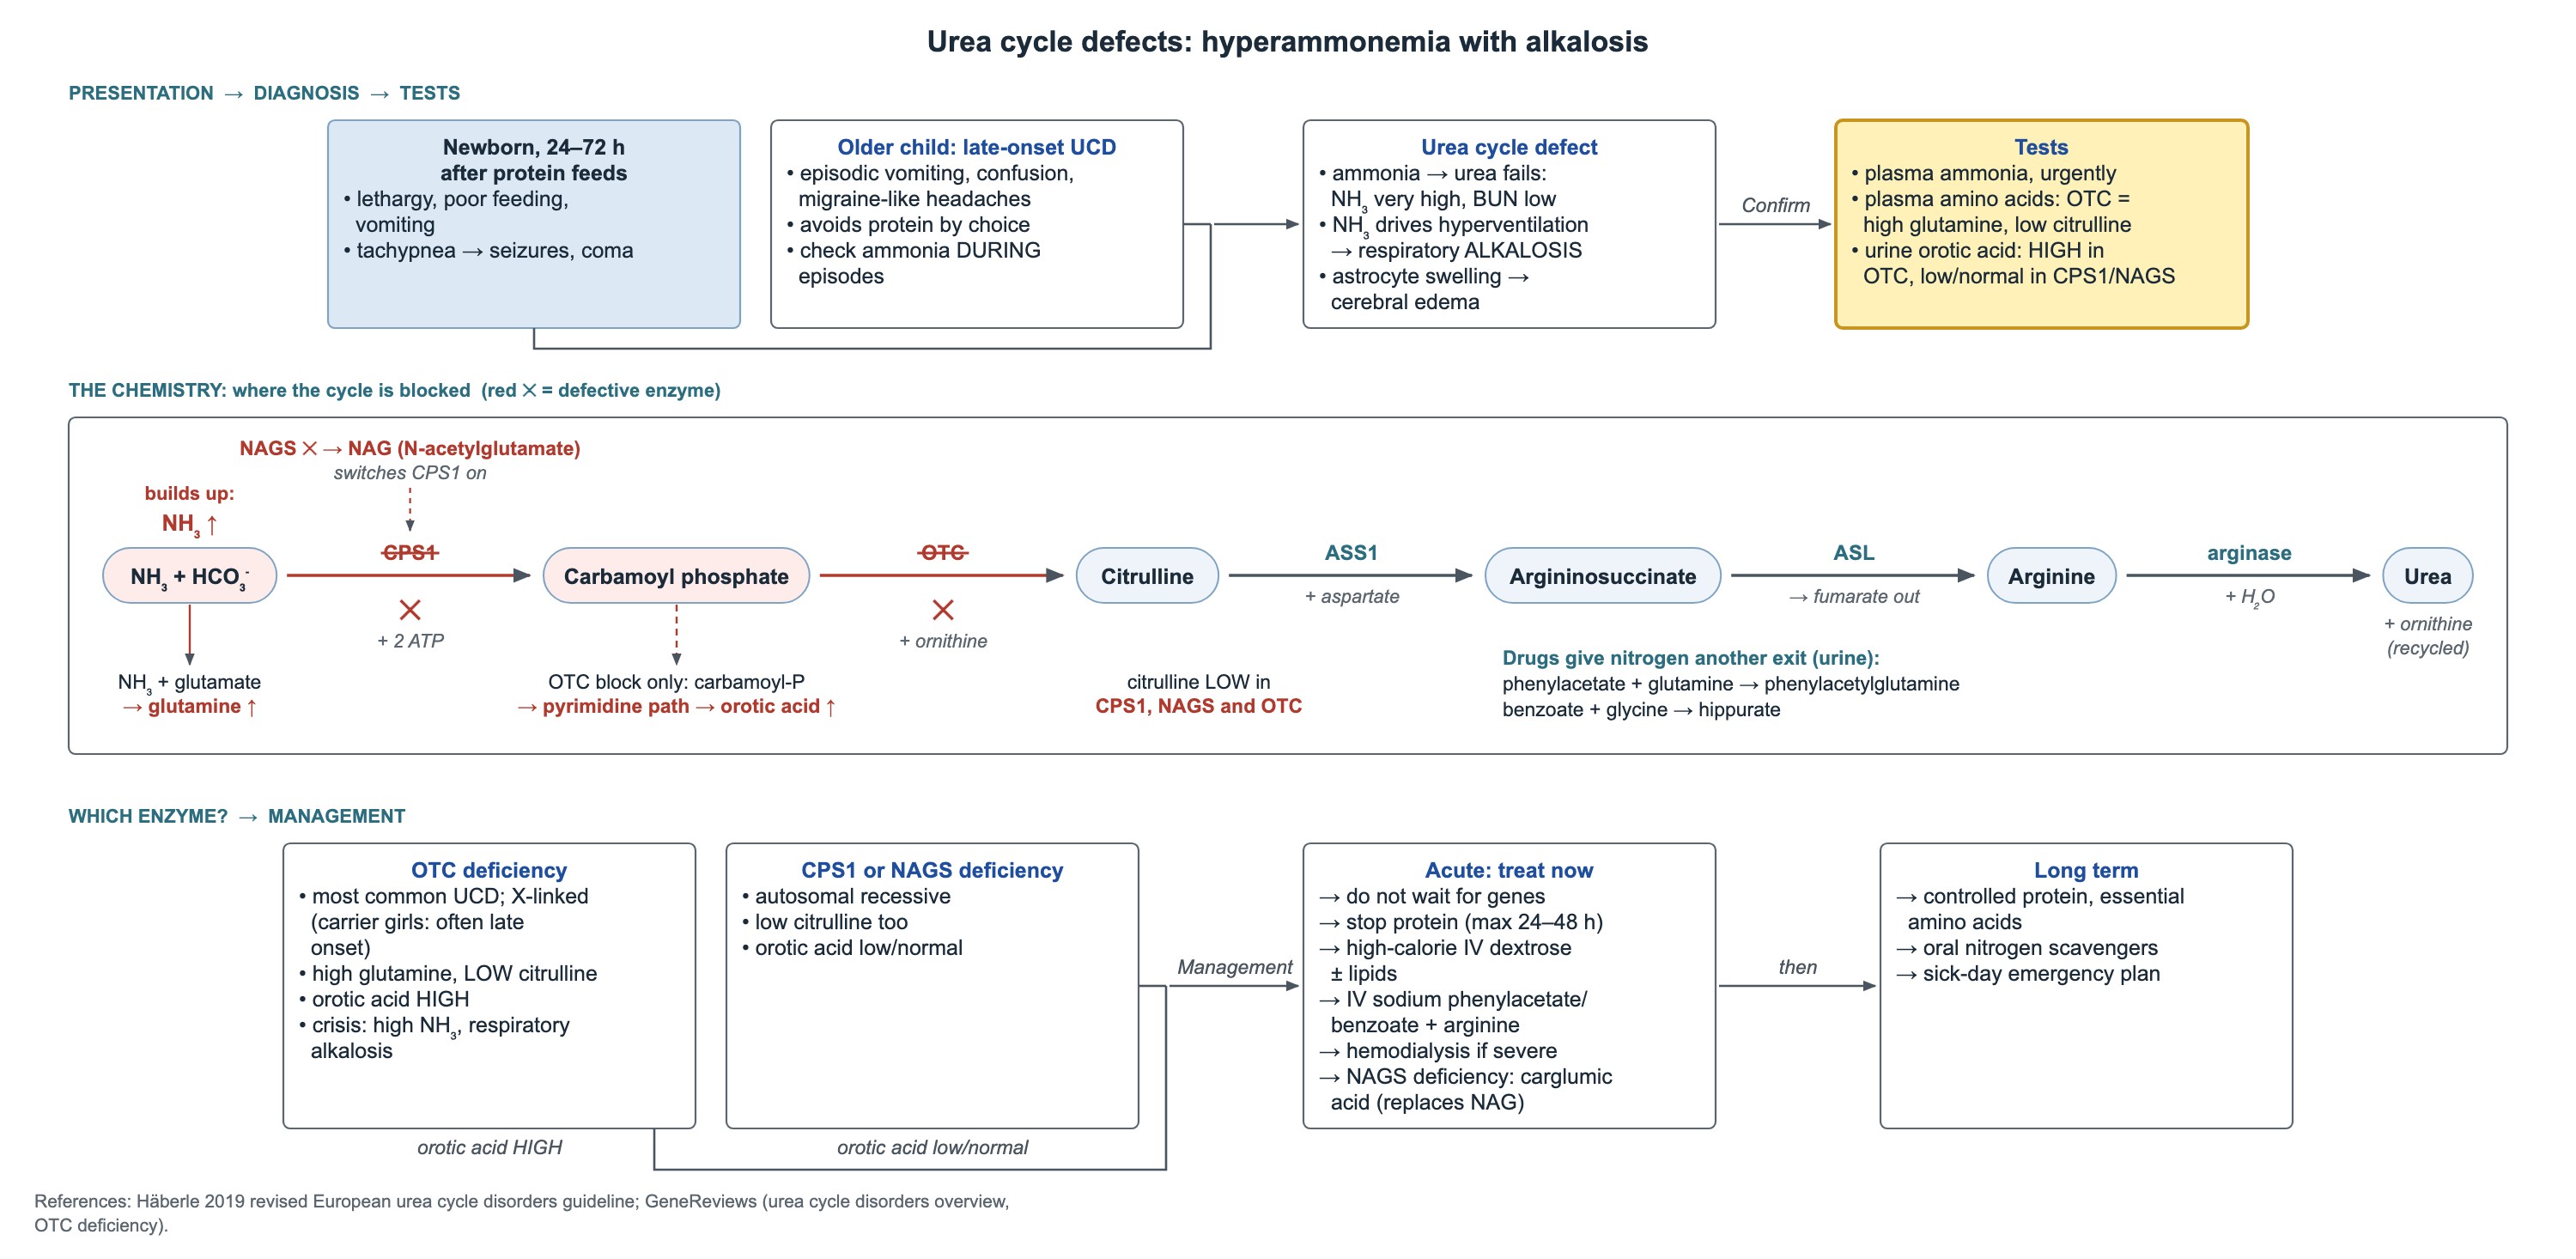
En la deficiencia de OTC, el carbamoil fosfato no puede entrar en el ciclo, así que se desvía hacia la vía de las pirimidinas y forma ácido orótico. Por eso el ácido orótico diferencia la deficiencia de OTC de la de CPS1 y NAGS cuando la citrulina está baja.
- Amonio plasmático, urgente, de una muestra de flujo libre enviada en hielo.
- Aminoácidos plasmáticos: glutamina alta; citrulina baja en la deficiencia de NAGS, CPS1 y OTC.
- Ácido orótico urinario: alto en la deficiencia de OTC; bajo o normal en la deficiencia de CPS1 y NAGS.
- Ácidos orgánicos urinarios: descartan una acidemia orgánica, que también puede elevar el amonio.
- El estudio genético confirma la enzima, pero el tratamiento nunca lo espera.
Deficiencia de OTC frente a deficiencia de CPS1 o NAGS
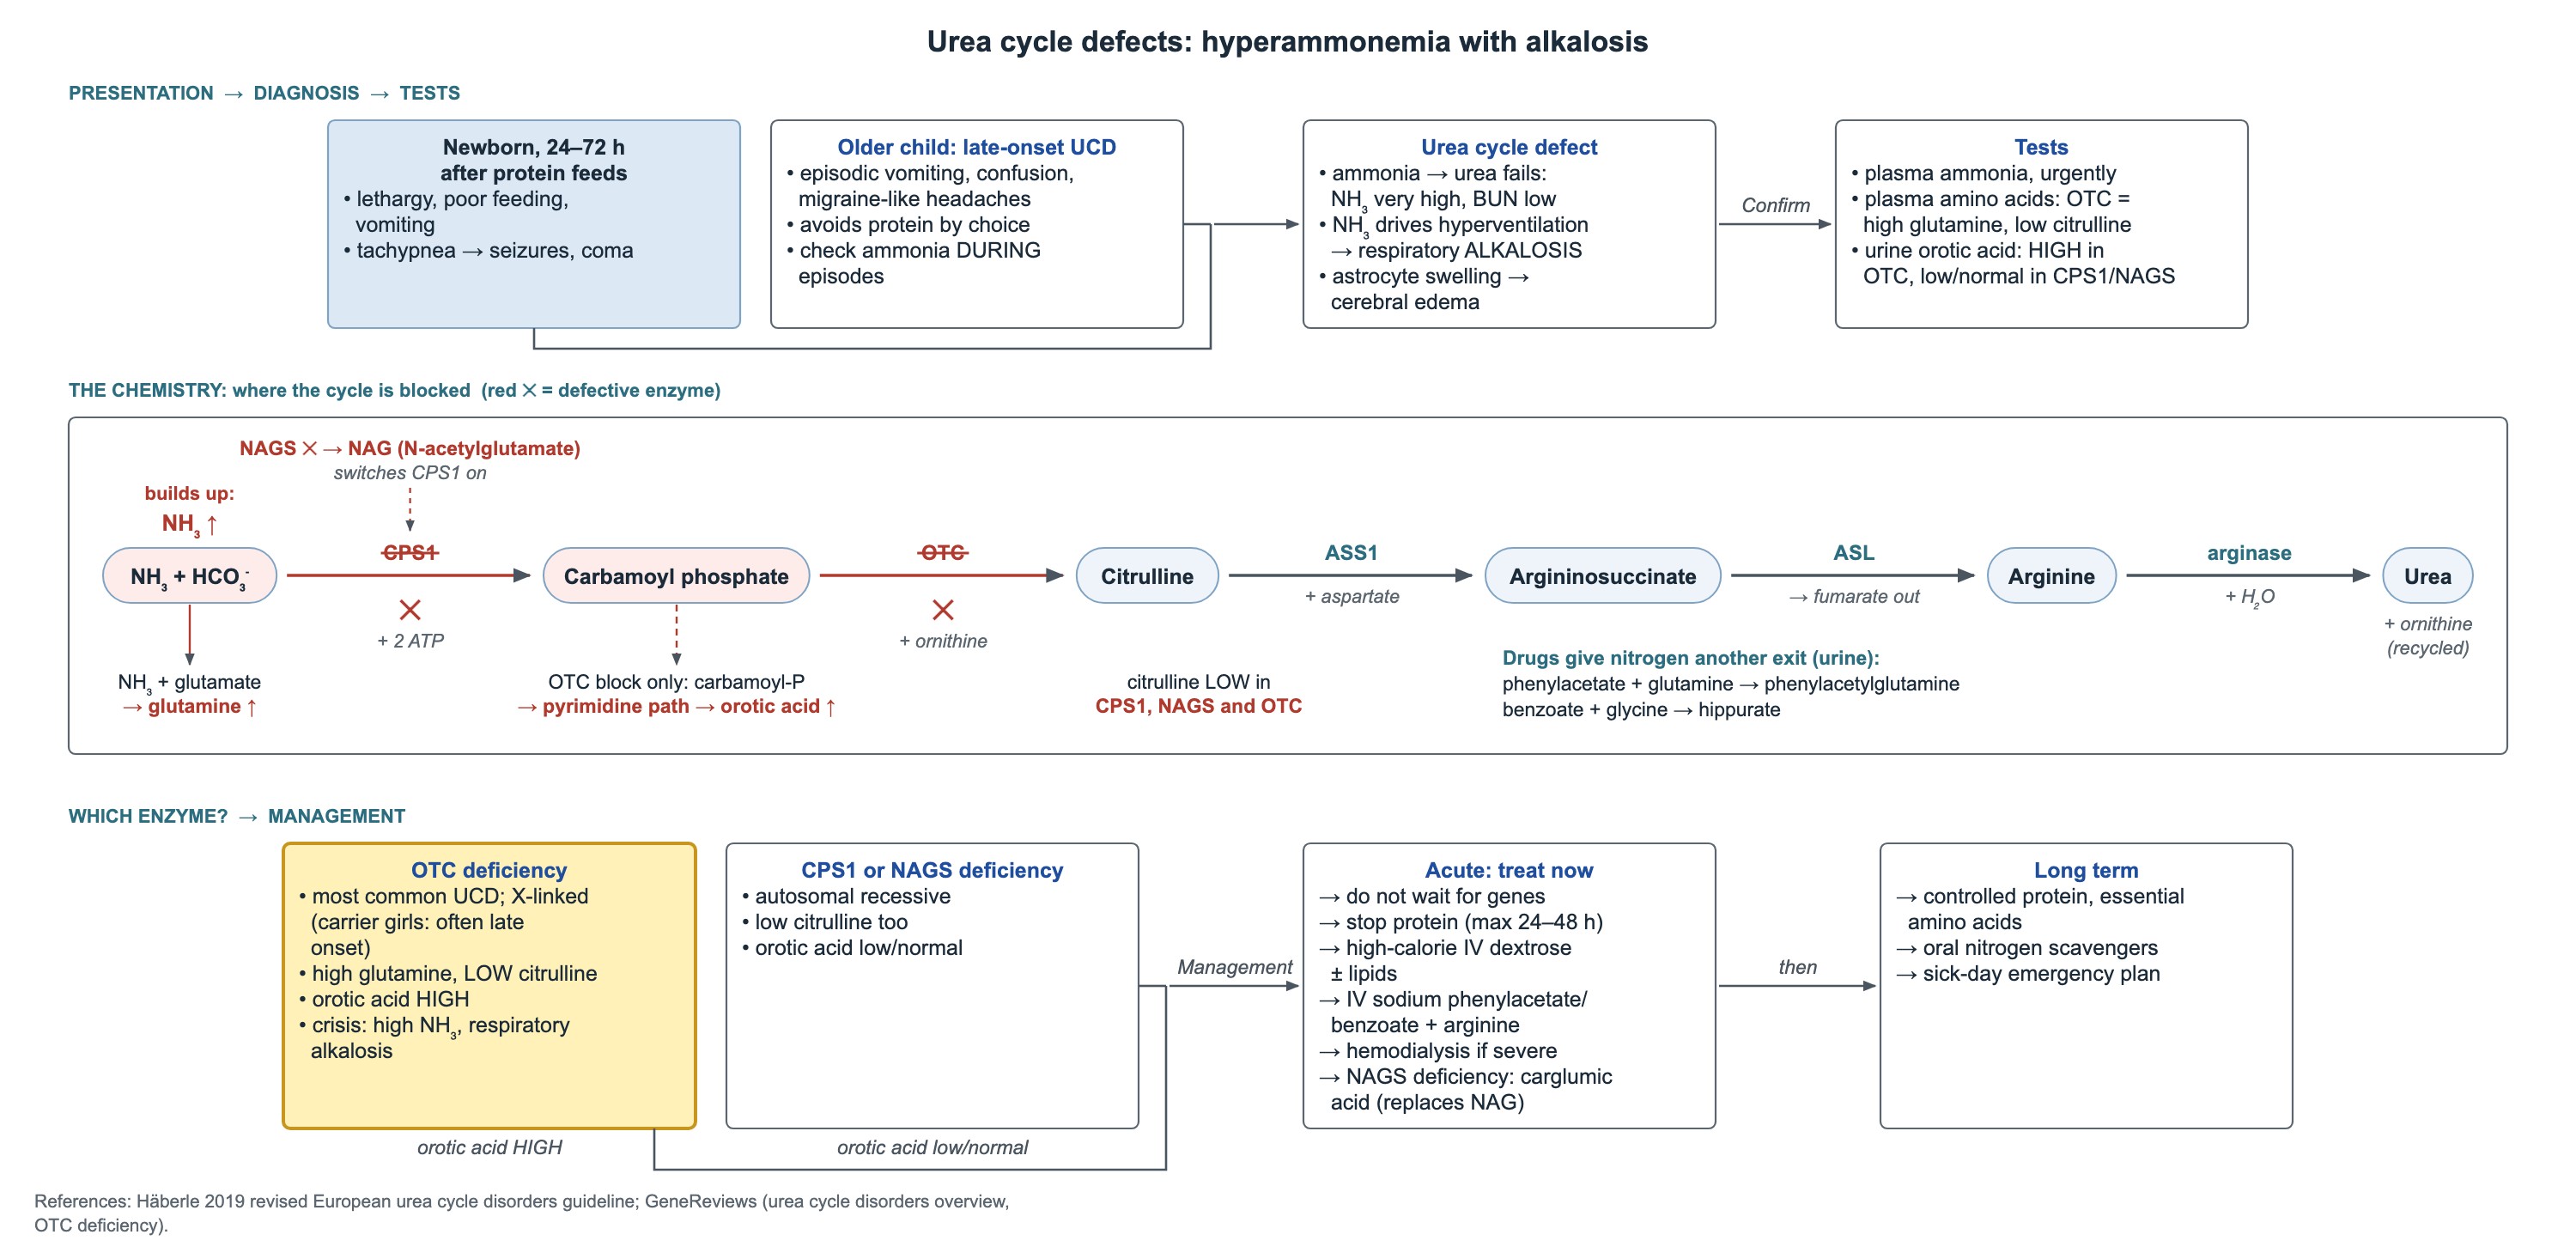
Una crisis de OTC se parece a cualquier crisis grave del ciclo de la urea: amonio muy alto con alcalosis respiratoria.
| Característica | Deficiencia de OTC | Deficiencia de CPS1 o NAGS |
|---|---|---|
| Herencia | Ligada al X; trastorno del ciclo de la urea más frecuente | Autosómica recesiva |
| Glutamina | Alta | Alta |
| Citrulina | Baja | Baja |
| Ácido orótico urinario | Alto | Bajo o normal |
| Quién se presenta | Varones en el período neonatal; niñas portadoras a menudo más tarde | Varones y niñas, a menudo en el período neonatal |
| Fármaco específico | Ninguno aparte del tratamiento estándar | Deficiencia de NAGS: el ácido carglúmico reemplaza al N-acetilglutamato |
Tratamiento de urgencia de la hiperamonemia
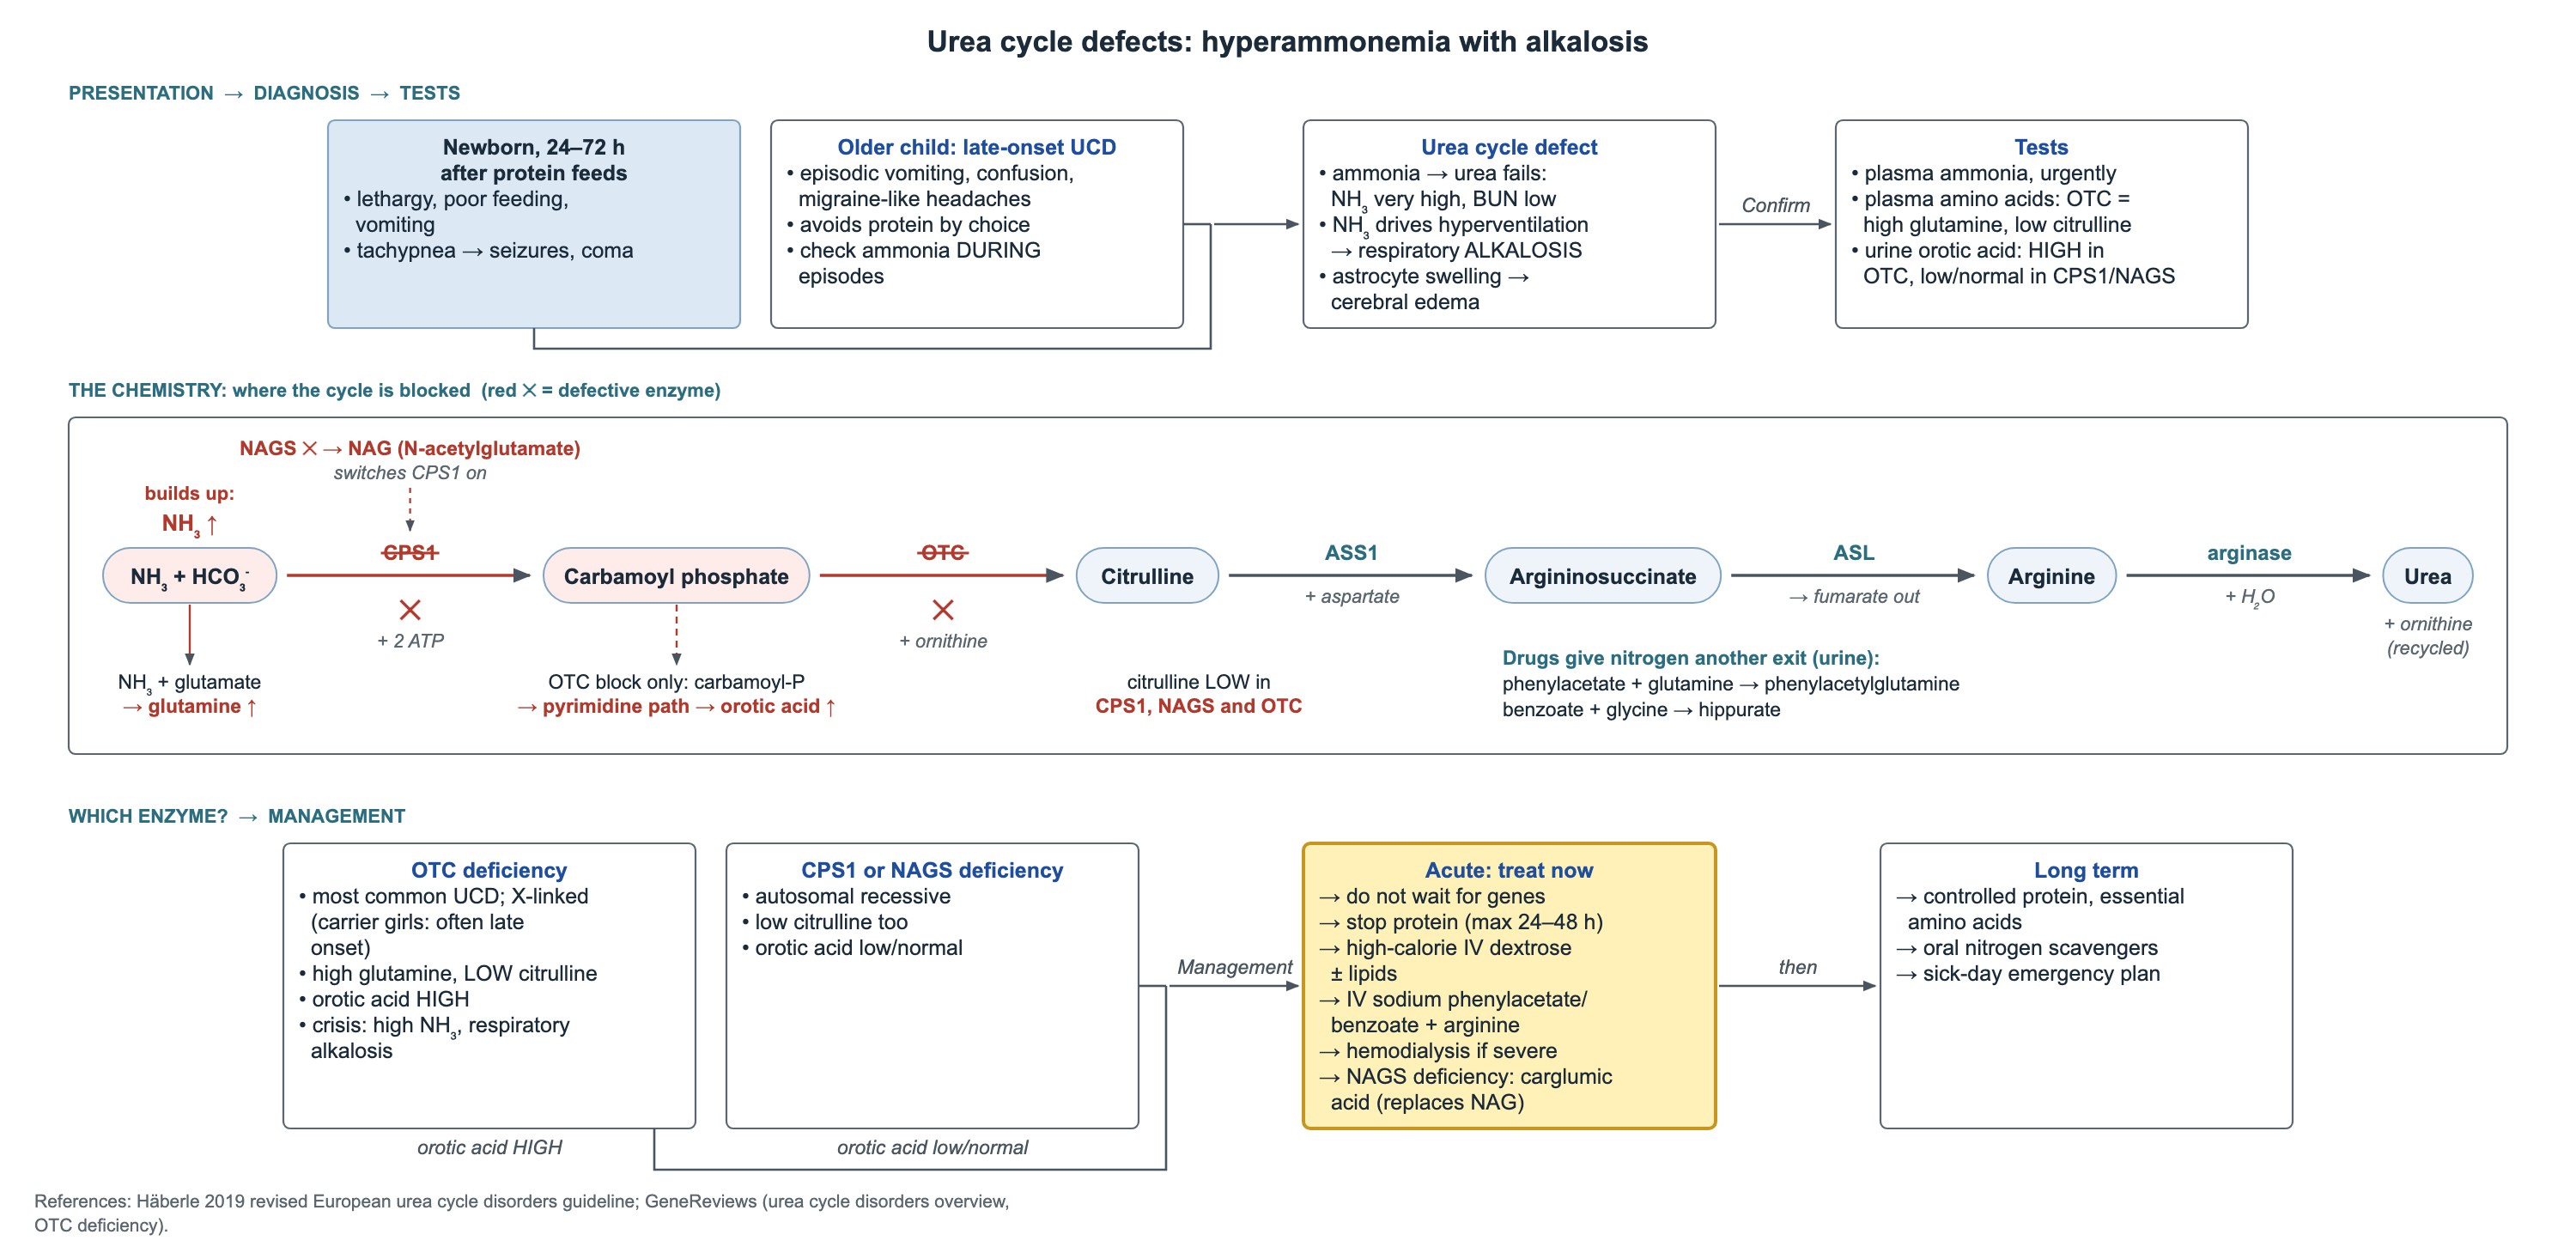
Los objetivos son bajar el amonio rápido, dar al nitrógeno otra vía de salida y detener el catabolismo. Trate en una unidad que pueda iniciar diálisis, con participación temprana de un especialista en metabolismo.
- Suspenda las proteínas, pero no más de 24–48 horas, porque después el cuerpo degrada sus propias proteínas.
- Administre dextrosa IV hipercalórica, con o sin lípidos IV, para detener el catabolismo.
- Fenilacetato de sodio/benzoato de sodio IV: el fenilacetato se une a la glutamina y el benzoato a la glicina; ambos salen por la orina.
- Arginina IV, que se vuelve esencial cuando el ciclo está bloqueado.
- Hemodiálisis si el amonio es muy alto o no baja rápido con el tratamiento farmacológico.
- Deficiencia de NAGS: añada ácido carglúmico.
Enfermedad de inicio tardío y cuidado a largo plazo
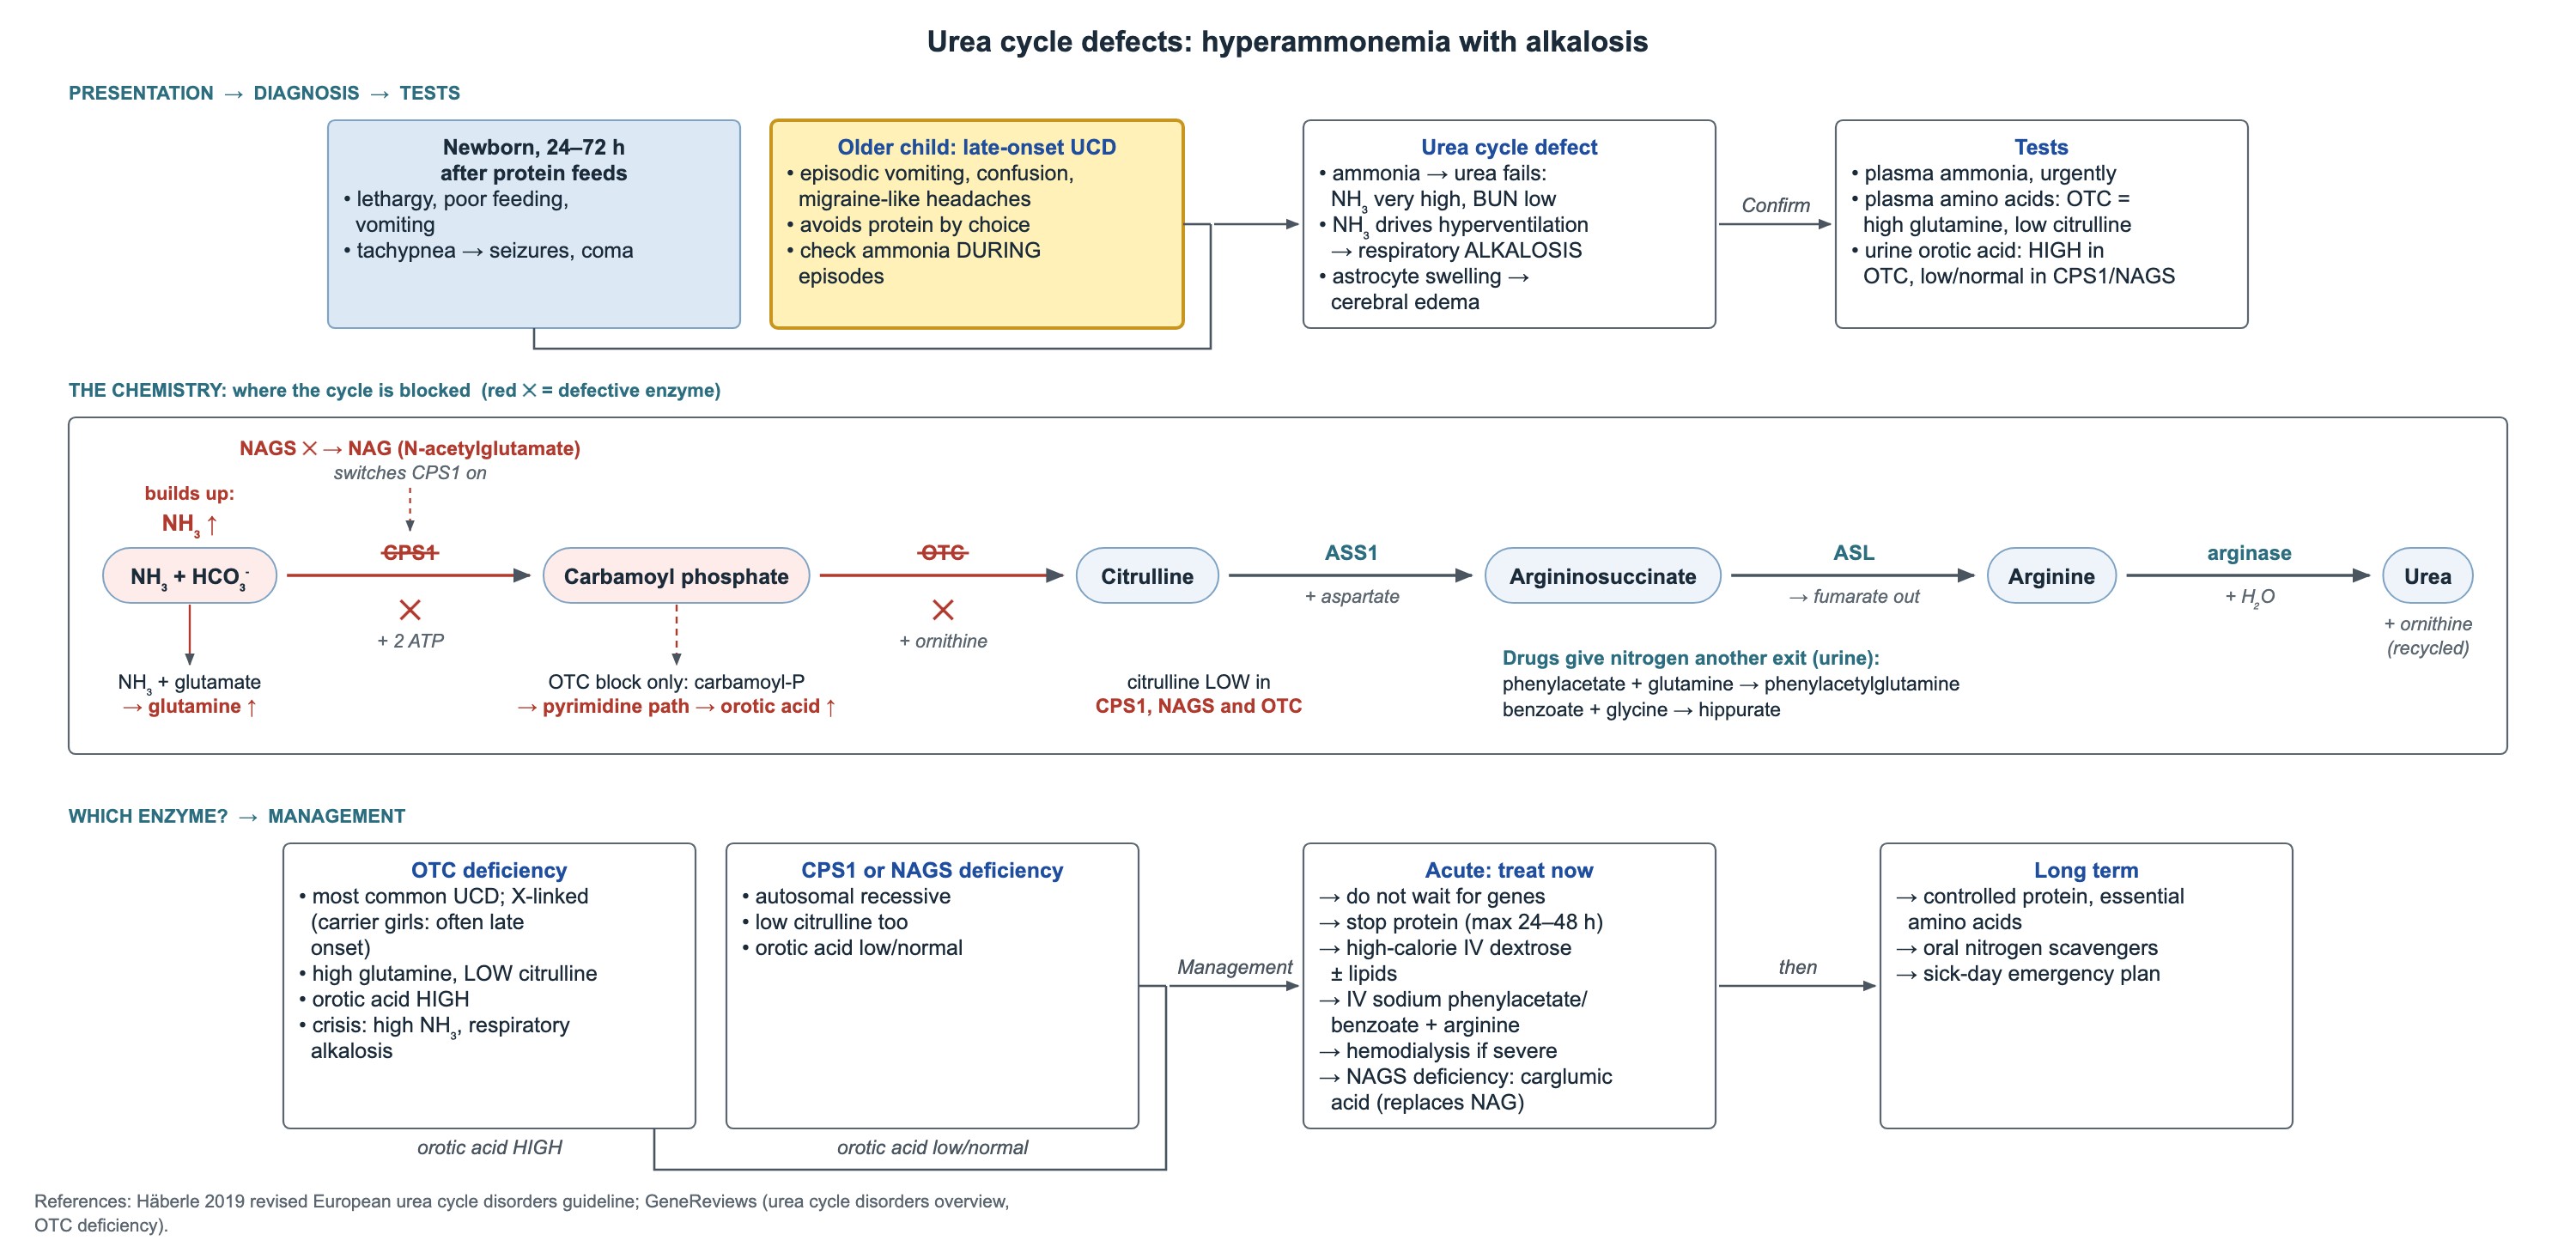
Los defectos enzimáticos parciales, como la deficiencia de OTC en una niña portadora, pueden aparecer a cualquier edad. Piense en un trastorno del ciclo de la urea de inicio tardío en un niño con vómitos episódicos, confusión o cefaleas tipo migraña que evita las proteínas por elección. Mida el amonio durante un episodio, cuando está alto; entre episodios puede ser normal.
- Ingesta controlada de proteínas, a menudo con suplementos de aminoácidos esenciales.
- Captadores de nitrógeno por vía oral.
- Un plan escrito de urgencia para días de enfermedad, ayuno o cirugía.
Enfermedad de Lesch-Nyhan (deficiencia de HPRT)
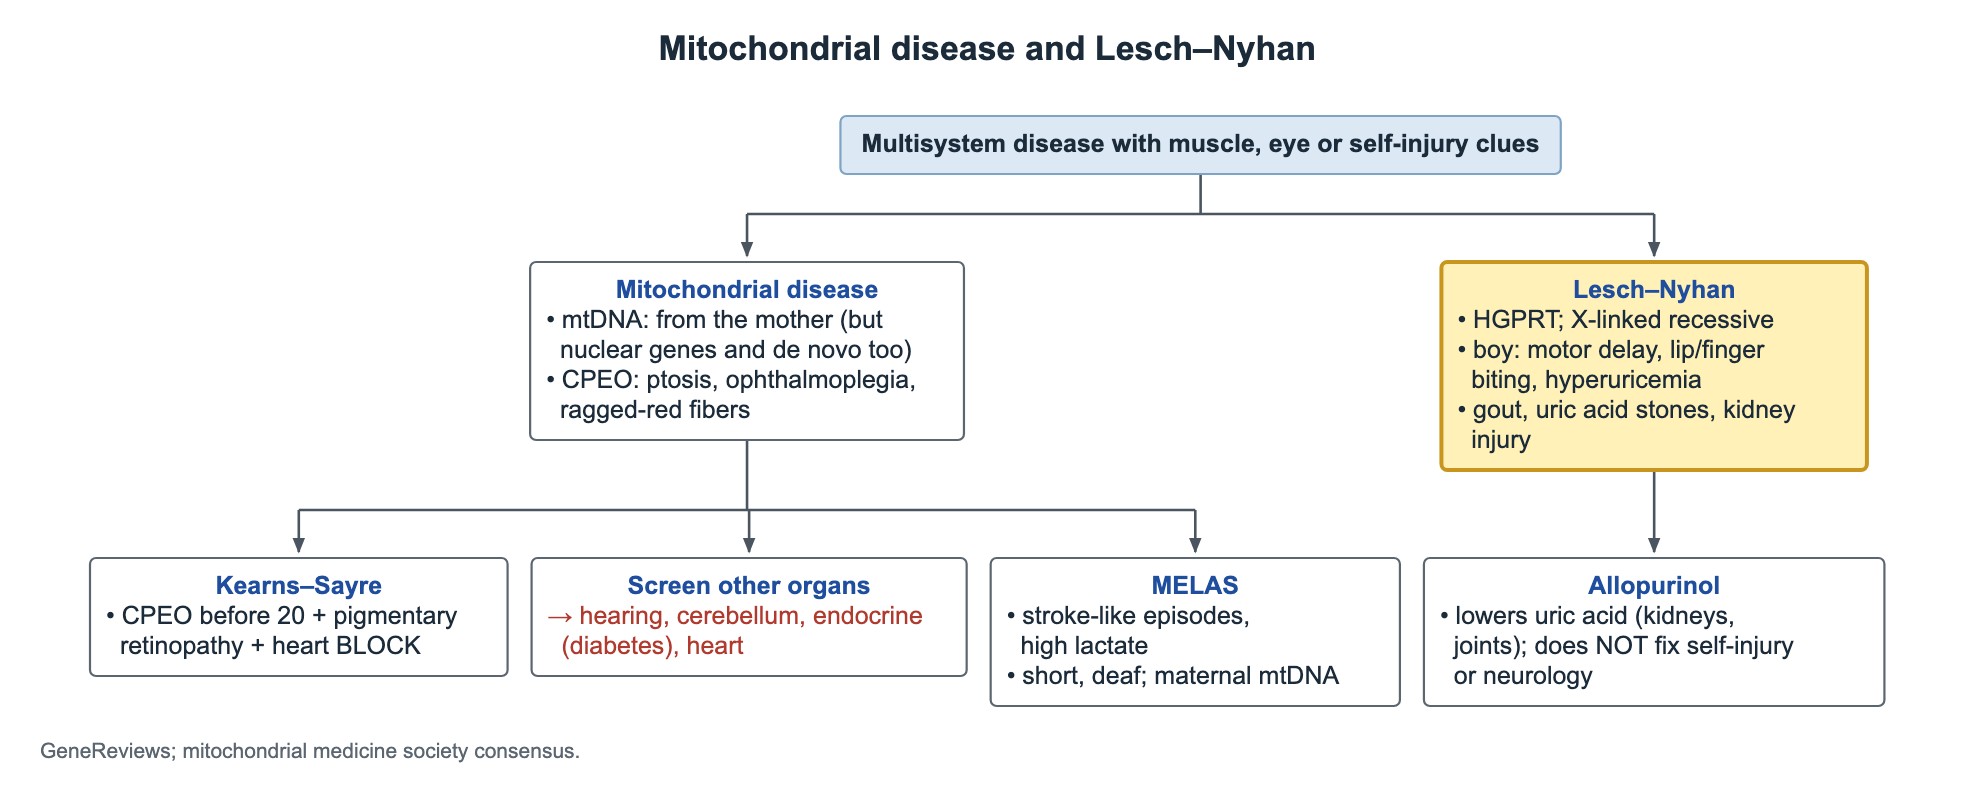
La enfermedad de Lesch-Nyhan se debe a deficiencia de HPRT (hipoxantina-guanina fosforribosiltransferasa), una enzima que recicla purinas. Es recesiva ligada al X, por lo que afecta a varones.
- Niño típico: un varón con retraso motor y distonía que empieza a morderse los labios y los dedos, con ácido úrico alto.
- La sobreproducción de ácido úrico causa cálculos renales de ácido úrico, insuficiencia renal y artritis gotosa.
- El alopurinol baja el ácido úrico y protege los riñones y las articulaciones.
- El alopurinol no mejora las autolesiones ni la enfermedad neurológica.
Preguntas frecuentes
¿Cuál es el trastorno del ciclo de la urea más frecuente?
La deficiencia de ornitina transcarbamilasa (OTC). Está ligada al X, por lo que los varones suelen presentarse como recién nacidos, mientras que las niñas portadoras pueden tener episodios más leves y tardíos.
¿Por qué la gasometría es alcalótica en la hiperamonemia?
El amonio estimula el centro respiratorio del cerebro. El niño hiperventila y desarrolla alcalosis respiratoria, a diferencia de la acidosis metabólica de una acidemia orgánica.
¿Cómo se distingue la deficiencia de OTC de la deficiencia de CPS1?
Ambas tienen glutamina alta y citrulina baja. El ácido orótico urinario está alto en la deficiencia de OTC y bajo o normal en la deficiencia de CPS1 o NAGS.
Estudiar este tema
Fuentes
- Häberle et al. 2019: Guías sugeridas para el diagnóstico y manejo de los trastornos del ciclo de la urea, primera revisión (J Inherit Metab Dis)
- GeneReviews: Panorama de los trastornos del ciclo de la urea
- GeneReviews: Trastornos de HPRT1
Escrito para Pedemy con nuestras propias palabras a partir de las fuentes anteriores; revisado en noviembre 2026. Solo con fines educativos, no es consejo médico; compruebe las dosis y los protocolos locales antes de tratar a un paciente. Pedemy es independiente y no está afiliado ni respaldado por las organizaciones citadas.