

Árbol de decisión principal
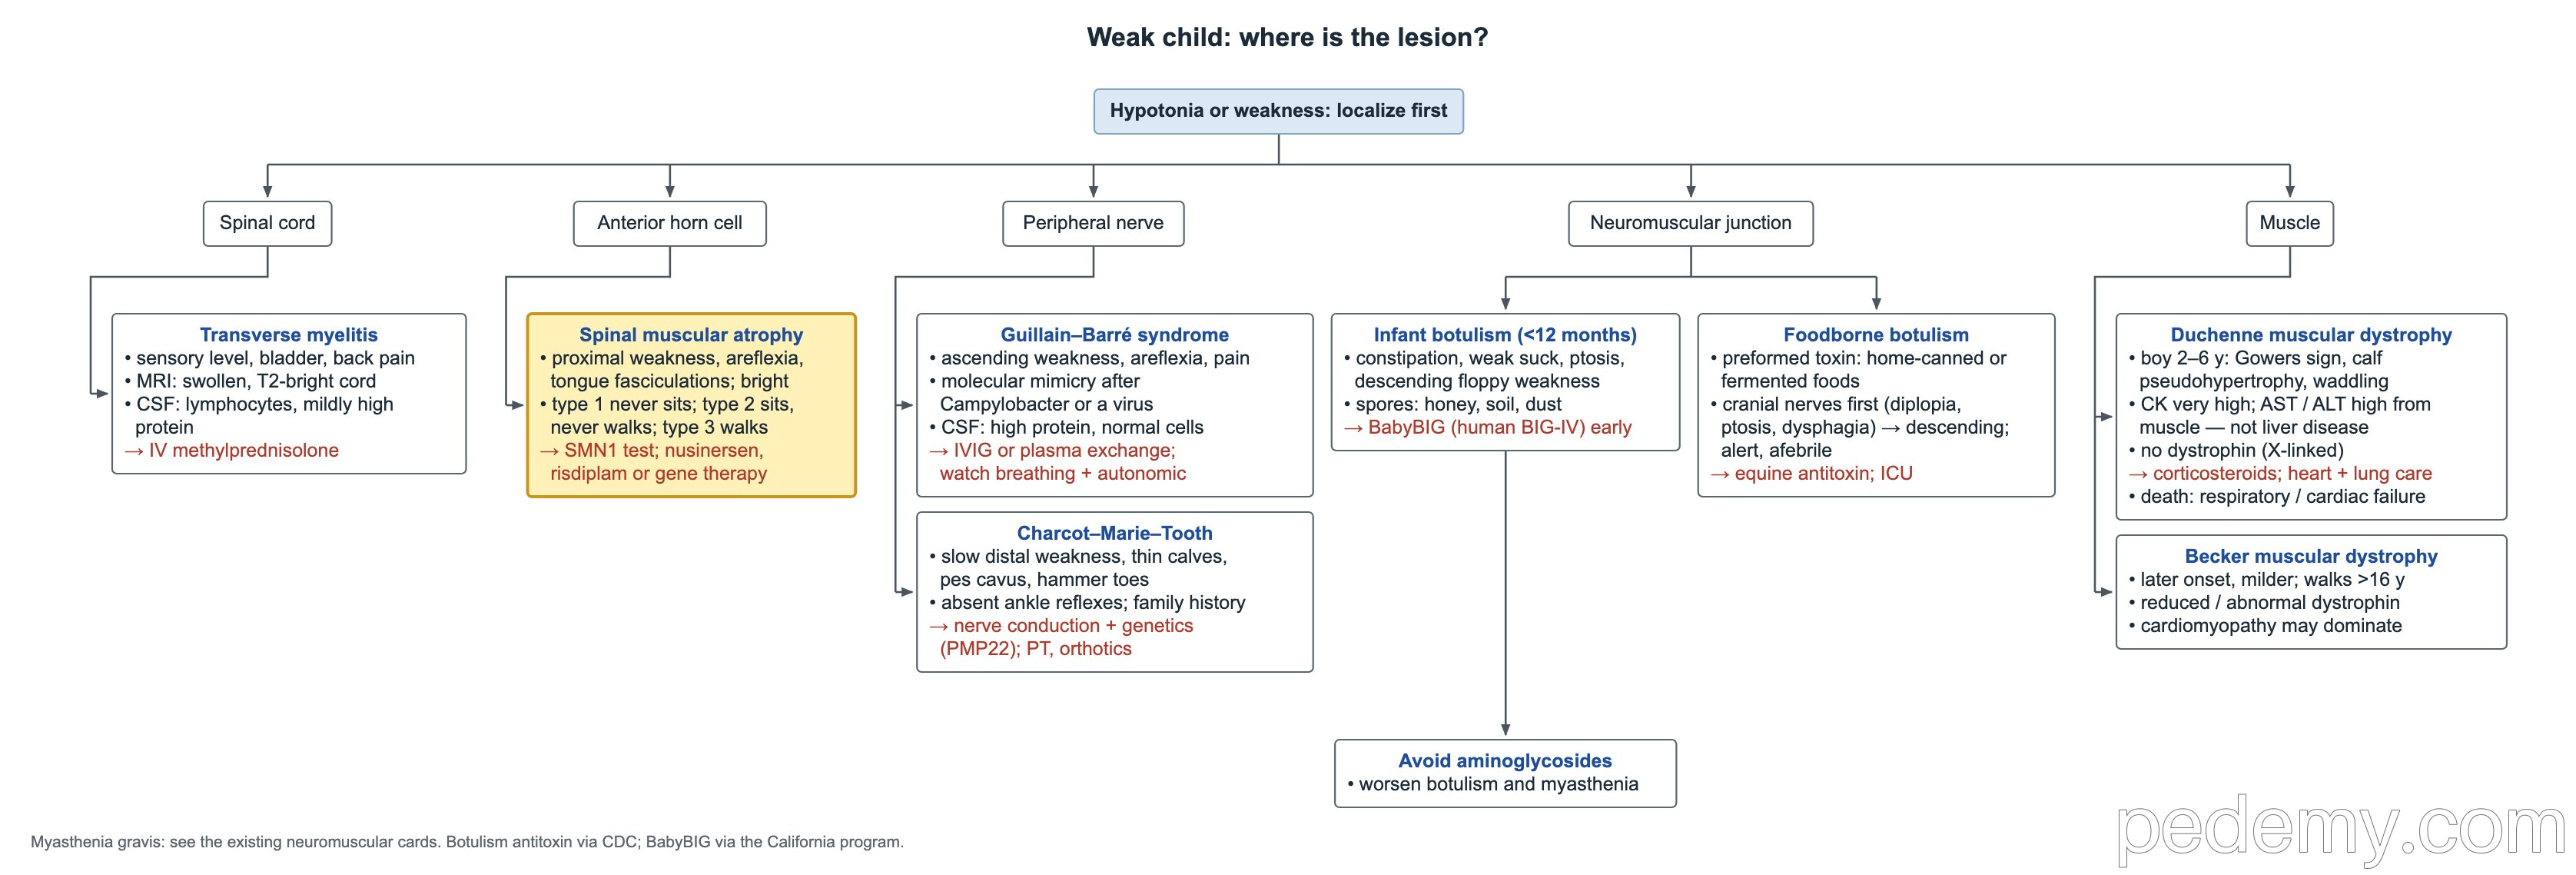
Niño débil: ¿dónde está la lesión?
Puntos clave
- AME (atrofia muscular espinal): pérdida bialélica de SMN1 (deleción del exón 7), autosómica recesiva; más copias de SMN2 implican una enfermedad más leve.
- AME tipo 1 nunca se sienta, tipo 2 se sienta pero nunca camina, tipo 3 camina; el tamizaje neonatal permite tratar antes de los síntomas.
- Guillain–Barré: debilidad ascendente y arreflexia tras Campylobacter o un virus; LCR con proteínas altas y células normales.
- Duchenne: pérdida de distrofina ligada al X, signo de Gowers hacia los 2–6 años, CK muy alta, AST/ALT altas de origen muscular.
- Atención en Duchenne: un glucocorticoide diario frena la pérdida de fuerza; la miocardiopatía es ahora la principal causa de muerte.
- Miastenia gravis: ptosis y diplopía fatigables, reflejos normales, anticuerpos anti-AChR o anti-MuSK; piridostigmina primero.
- Botulismo del lactante: estreñimiento, succión débil, ptosis, debilidad descendente → BabyBIG; evitar aminoglucósidos y miel antes de los 12 meses.
Localizar la debilidad; atrofia muscular espinal
El árbol clasifica la debilidad por nivel. Un nivel sensitivo y signos vesicales orientan a la médula espinal (mielitis transversa: RM de columna urgente, metilprednisolona IV). Arreflexia con sensibilidad normal y fasciculaciones linguales orientan a la motoneurona del asta anterior: atrofia muscular espinal (AME).
La AME daña las motoneuronas inferiores del asta anterior. La debilidad es proximal y simétrica, con arreflexia y fasciculaciones. La sensibilidad, el estado de alerta y la sonrisa social se mantienen normales.
| Nivel | Pistas |
|---|---|
| Médula espinal | Nivel sensitivo, signos vesicales o intestinales, dolor de espalda |
| Motoneurona del asta anterior (AME) | Arreflexia, fasciculaciones linguales, sensibilidad normal, niño despierto y atento |
| Nervio periférico | Arreflexia; debilidad distal o ascendente; posibles signos sensitivos |
| Unión neuromuscular | Debilidad fatigable o descendente, ptosis, reflejos conservados |
| Músculo | Debilidad proximal, signo de Gowers, CK alta, reflejos que se pierden tarde |
AME: genética, tipos y tratamiento
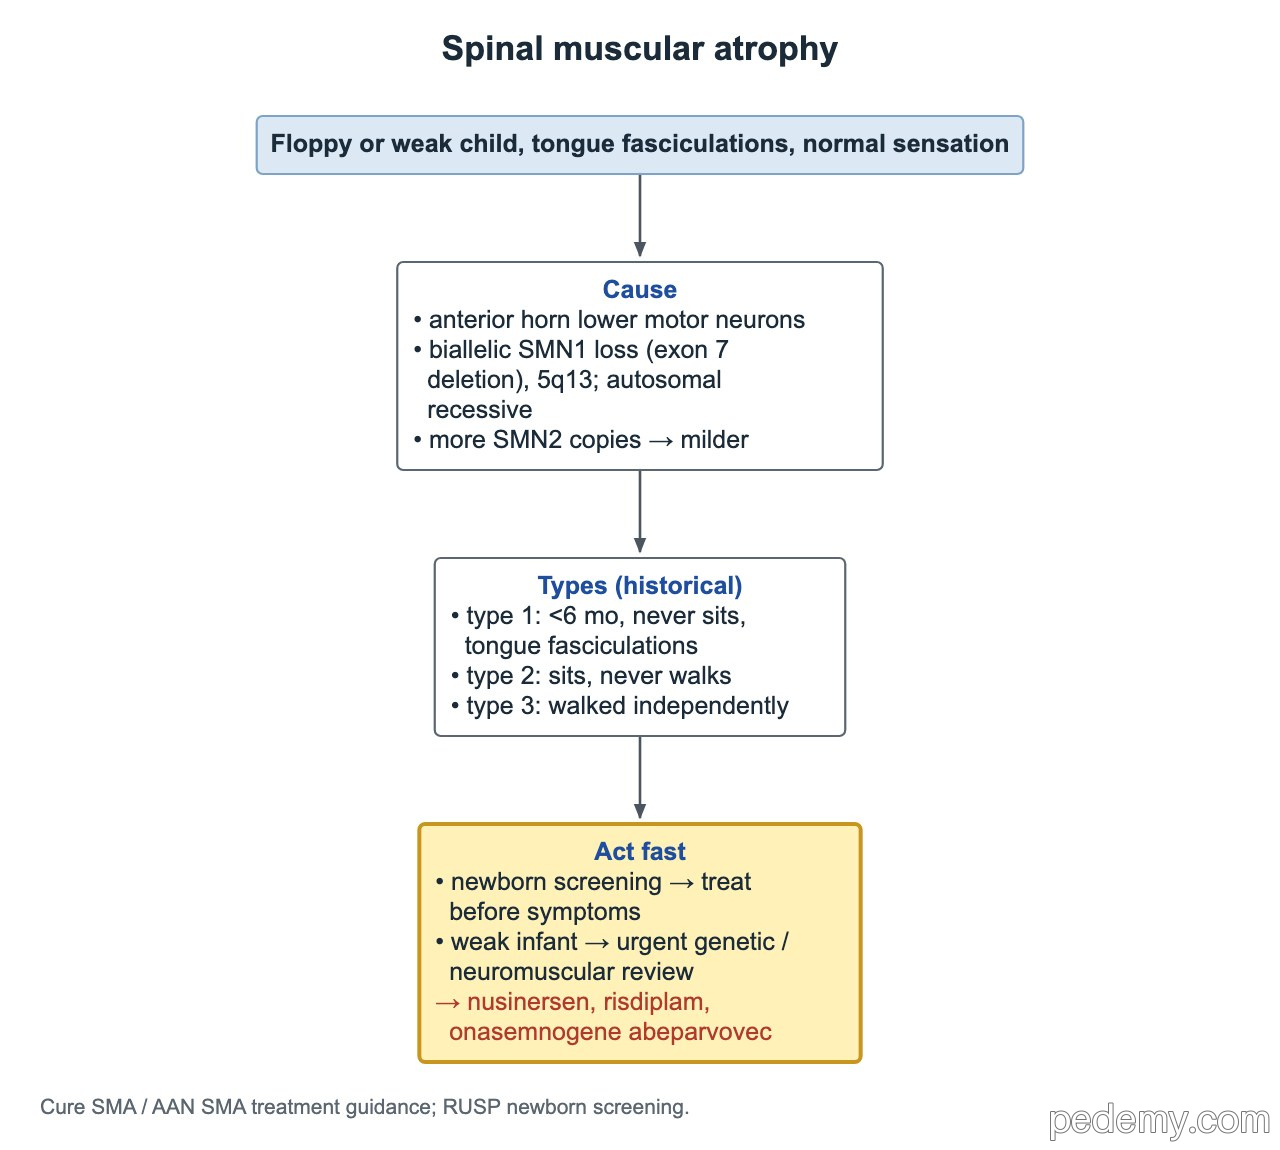
- Causa: deleción homocigota del exón 7 de SMN1 en el cromosoma 5q13; autosómica recesiva.
- SMN2 es el gen modificador: más copias de SMN2 producen un fenotipo más leve.
- Tipo 1: inicio antes de los 6 meses, nunca se sienta. Tipo 2: se sienta pero nunca camina. Tipo 3: llegó a caminar de forma independiente. Estos tipos son etiquetas históricas ahora que el tratamiento cambia la evolución.
- La AME forma parte del panel de tamizaje uniforme recomendado de EE. UU. (añadida en 2018), por lo que la mayoría de los casos se detectan antes de los síntomas.
- Un lactante débil con sospecha de AME necesita estudio genético urgente y derivación a neuromuscular: el tratamiento funciona mejor antes de que se pierdan las motoneuronas.
- Fármacos modificadores de la enfermedad: nusinersén (intratecal), risdiplam (oral) y onasemnogén abeparvovec (terapia génica IV de dosis única).
Nervio periférico: síndrome de Guillain–Barré y Charcot–Marie–Tooth
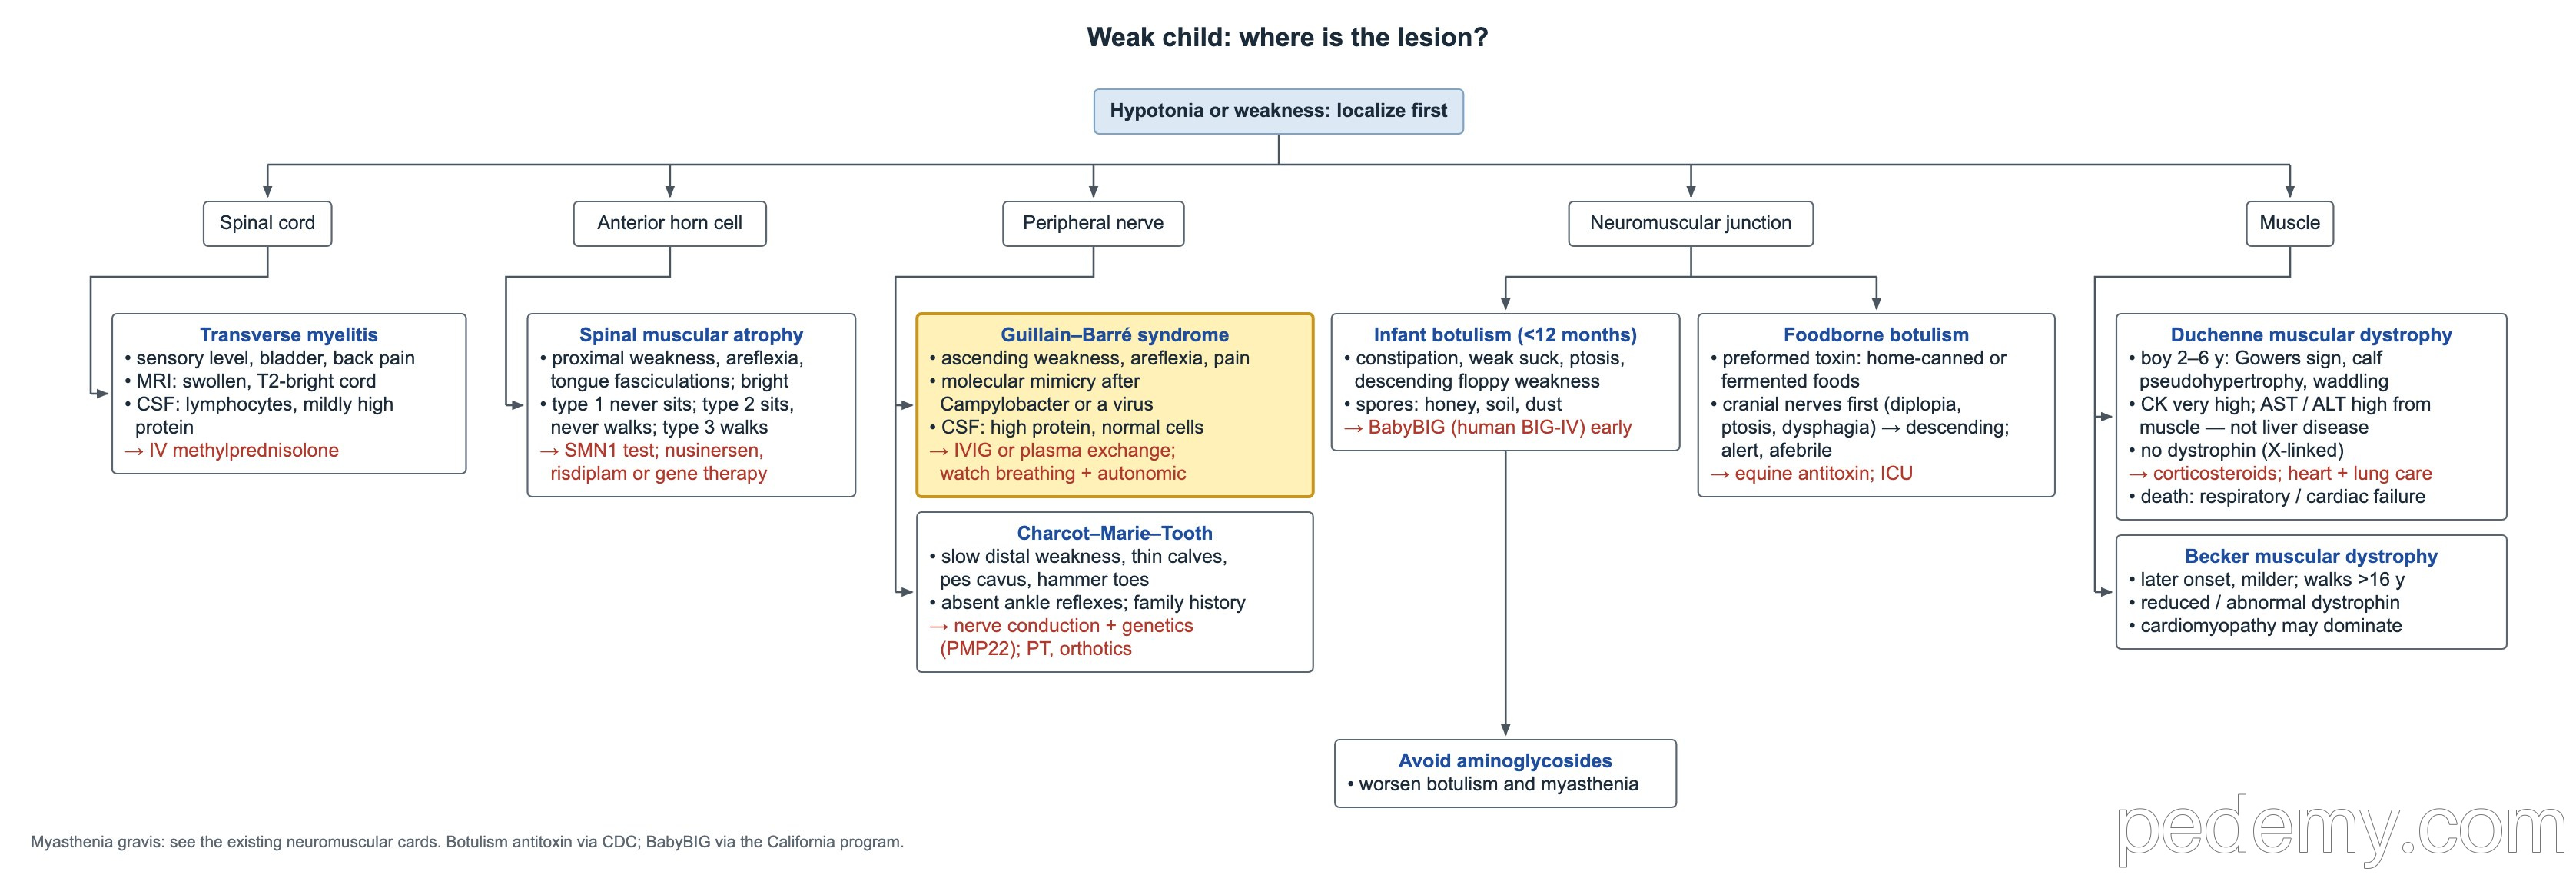
El síndrome de Guillain–Barré (SGB) comienza 1–4 semanas después de una infección, clásicamente una diarrea por Campylobacter jejuni. Los anticuerpos producidos contra el microbio reaccionan de forma cruzada con los gangliósidos del nervio (mimetismo molecular).
La enfermedad de Charcot–Marie–Tooth (CMT) es su equivalente lento y hereditario: debilidad distal a lo largo de años en lugar de días.
- SGB: debilidad simétrica ascendente, pérdida de reflejos, a menudo dolor de espalda o de piernas.
- LCR en el SGB: proteínas altas con recuento celular normal (disociación albuminocitológica).
- Tratamiento del SGB: IVIG o plasmaféresis; vigilar la respiración (capacidad vital) y la inestabilidad autonómica (frecuencia cardíaca, presión arterial).
- CMT: atrofia distal de piernas lentamente progresiva, pantorrillas delgadas, pies de arco alto (pie cavo), dedos en martillo, reflejos aquíleos ausentes, a menudo con antecedentes familiares.
- La CMT1A, por una duplicación de PMP22, es la forma más frecuente; confirmar con estudios de conducción nerviosa y estudio genético; tratar con fisioterapia y órtesis.
Ataxia de Friedreich
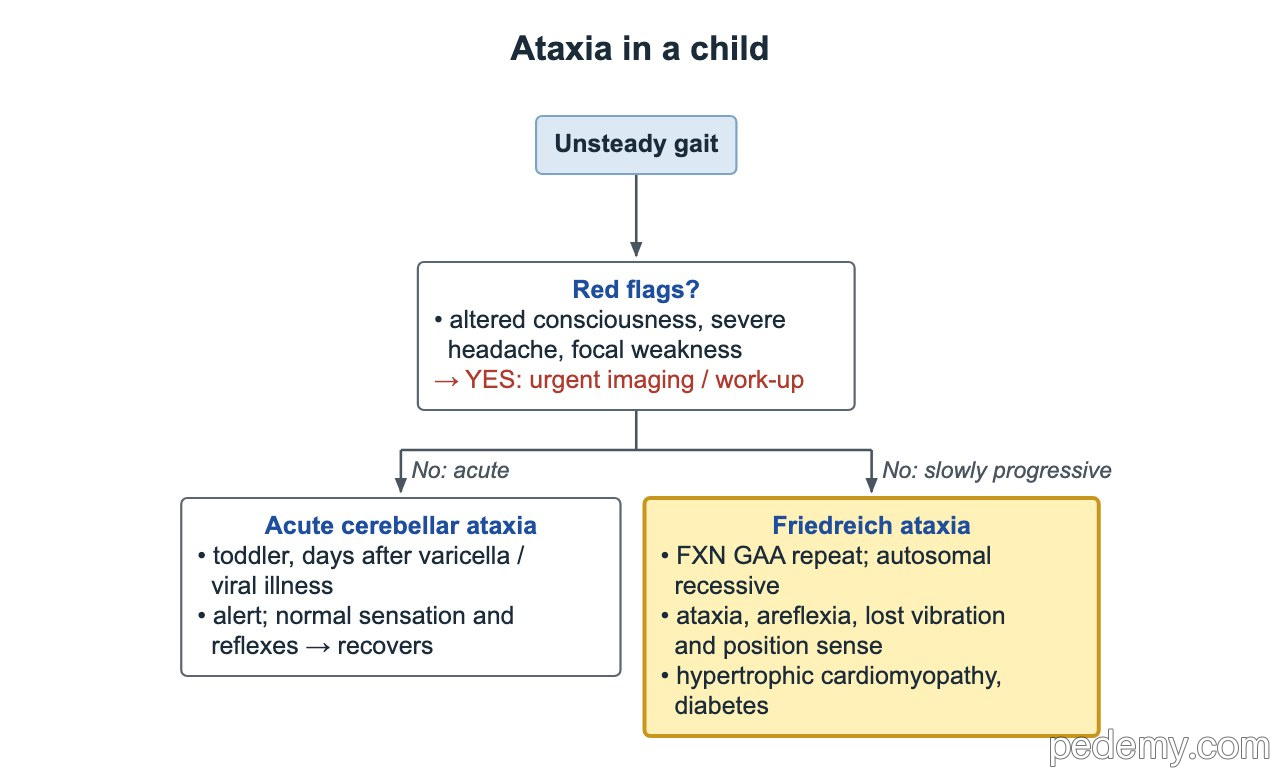
Una ataxia lentamente progresiva con pérdida de reflejos y de la sensibilidad vibratoria y posicional sugiere ataxia de Friedreich. Una ataxia aguda en un niño pequeño pocos días después de una varicela u otra enfermedad viral, con reflejos y sensibilidad normales, suele ser una ataxia cerebelosa aguda y se recupera.
- Genética: expansión de repeticiones GAA en FXN (frataxina); autosómica recesiva.
- Neurología: ataxia de la marcha, arreflexia, pérdida de la sensibilidad vibratoria y propioceptiva.
- No neurológico: miocardiopatía hipertrófica y diabetes mellitus; tamizar ambas.
Distrofia muscular de Duchenne y de Becker
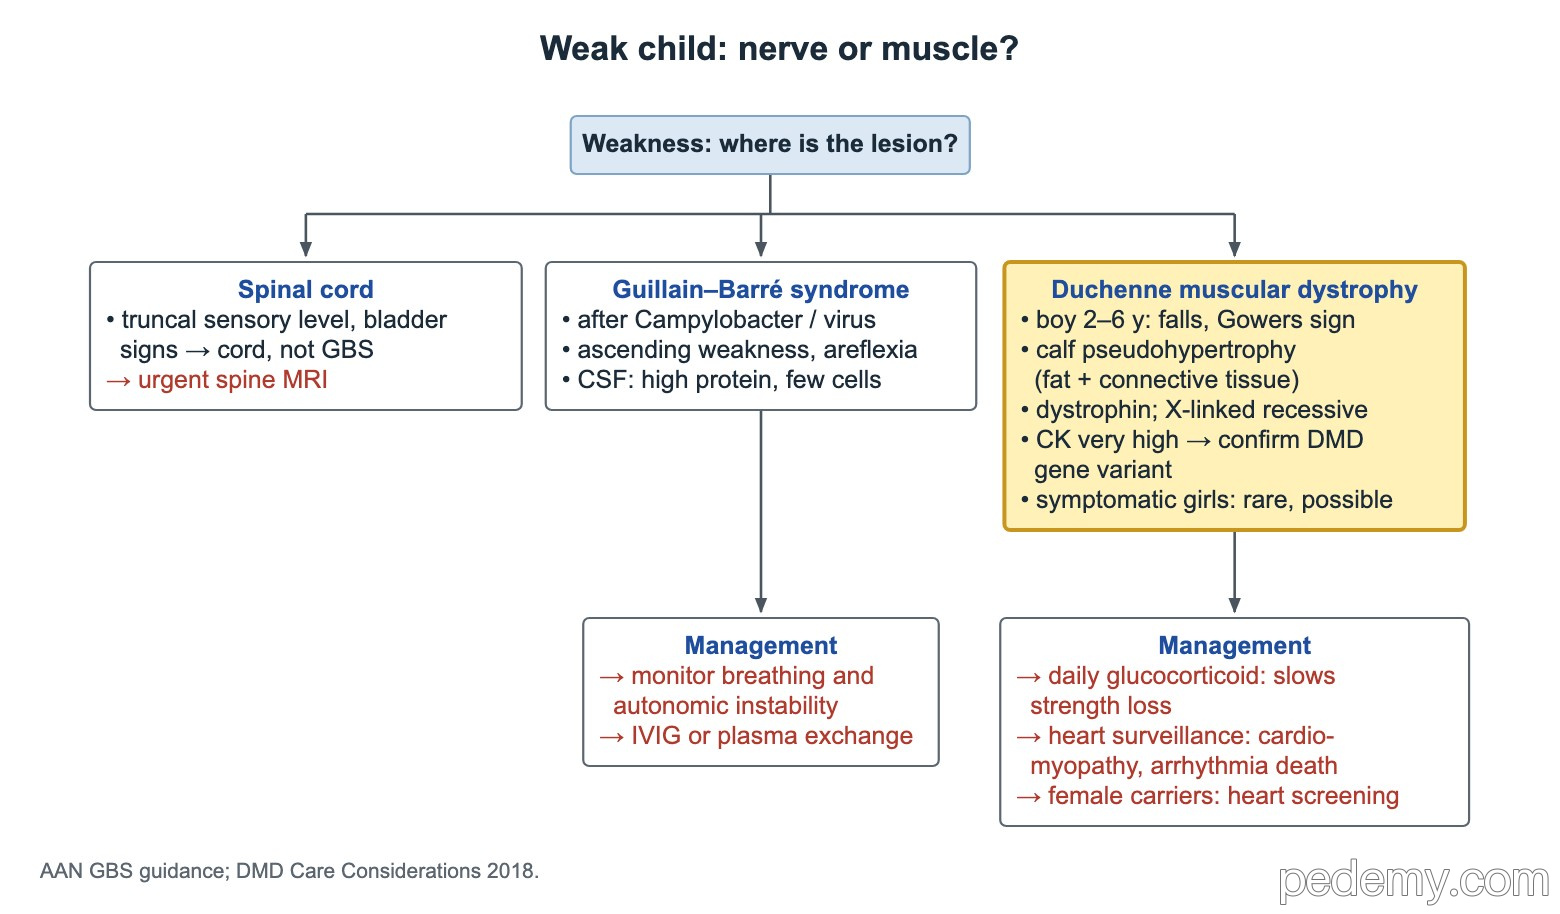
Un niño de 2–6 años que se cae a menudo, camina como un pato y trepa por sus propias piernas para ponerse de pie (signo de Gowers) tiene distrofia muscular de Duchenne (DMD) hasta que se demuestre lo contrario. Las pantorrillas grandes son una seudohipertrofia: músculo sustituido por grasa y tejido conectivo.
- Herencia: recesiva ligada al X; ausencia de distrofina. Las niñas sintomáticas son poco frecuentes, pero posibles.
- Primera prueba: creatina cinasa (CK), por lo general muchas veces por encima de lo normal.
- La AST y la ALT altas provienen del músculo, no del hígado: medir la CK antes de un estudio hepático.
- Confirmar con estudio genético de una variante patogénica del gen DMD.
- Distrofia muscular de Becker: inicio más tardío y más leve; distrofina reducida o anormal (no ausente); CK elevada; la marcha suele mantenerse más allá de los 16 años; la miocardiopatía puede predominar.
Atención en Duchenne: corticoides, corazón y pulmones
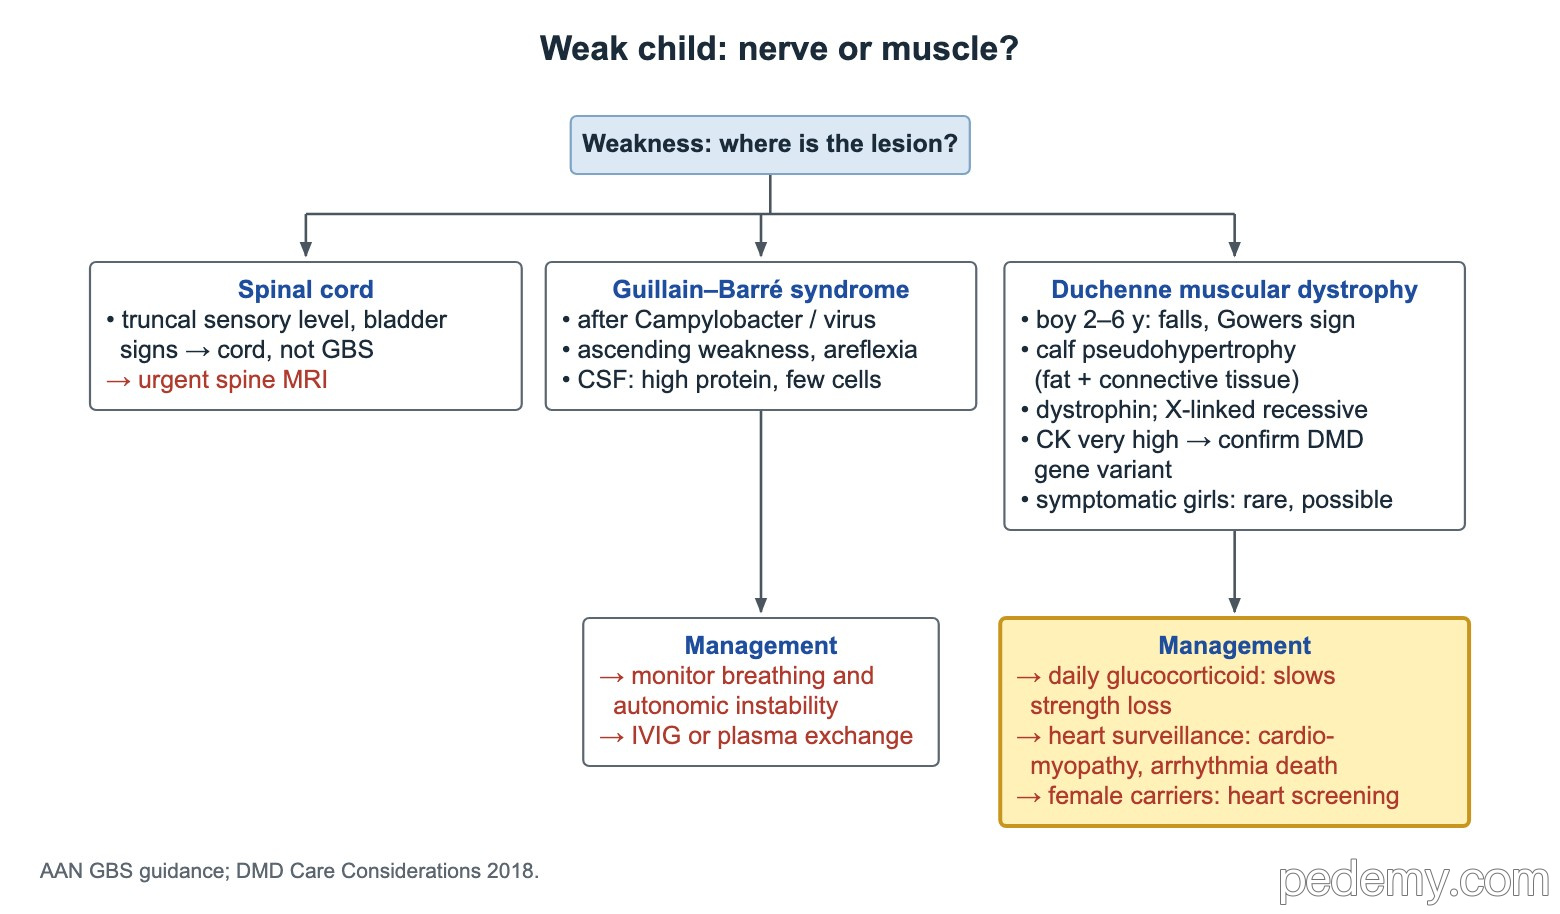
- Un glucocorticoide diario frena la pérdida de fuerza y prolonga la marcha (prednisona, deflazacort o vamorolona).
- Corazón: vigilancia cardíaca regular; la miocardiopatía y las arritmias pueden causar muerte súbita.
- Con soporte ventilatorio para la insuficiencia respiratoria, la miocardiopatía es ahora la principal causa de muerte.
- Las portadoras pueden desarrollar miocardiopatía y necesitan controles cardíacos periódicos.
Unión neuromuscular: miastenia gravis y botulismo
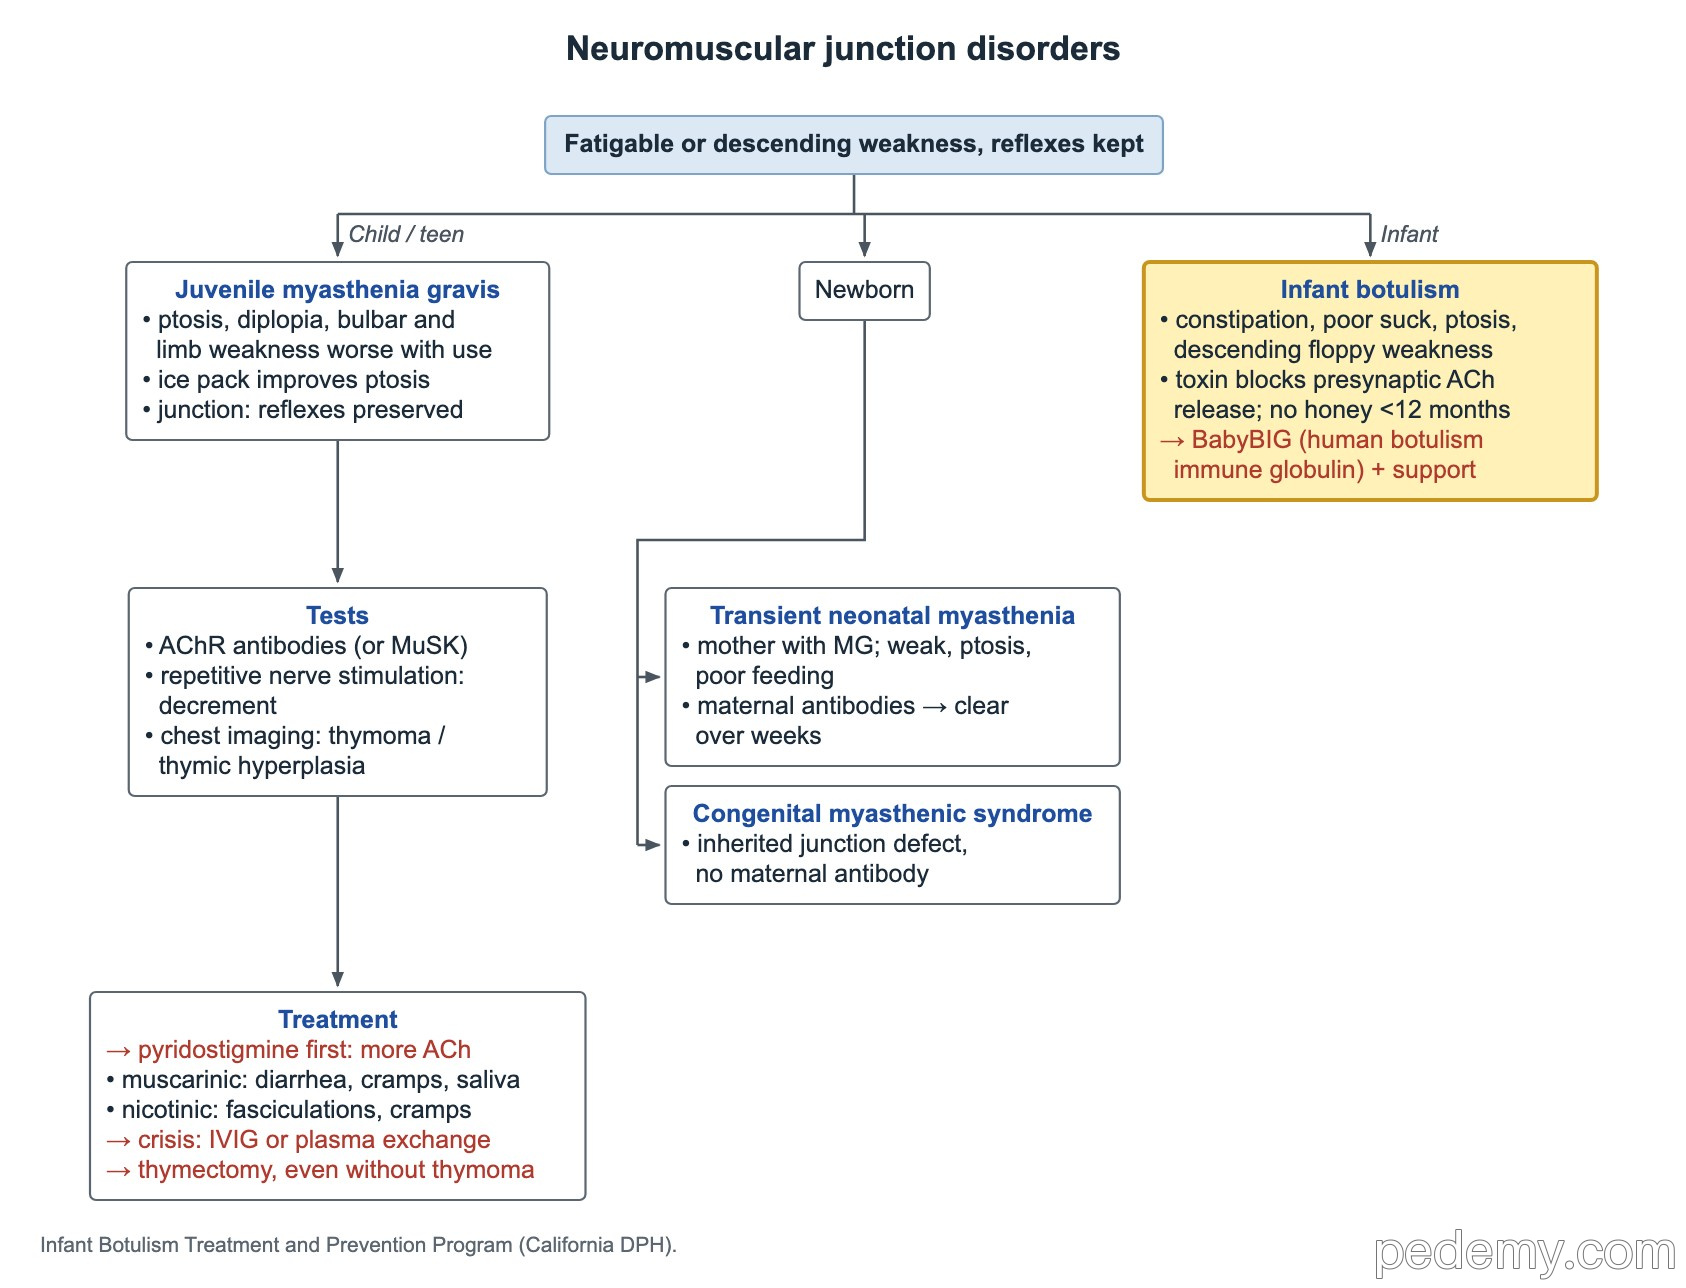
Los trastornos de la unión causan debilidad fatigable o descendente con reflejos conservados y sensibilidad normal. La edad orienta a la causa: miastenia gravis juvenil en un niño o adolescente, miastenia neonatal transitoria o un síndrome miasténico congénito en un recién nacido, y botulismo en un lactante.
- Miastenia gravis juvenil: ptosis, diplopía, debilidad bulbar y de extremidades que empeora con el uso. Una bolsa de hielo sobre el párpado durante unos 2 minutos mejora la ptosis.
- Pruebas: anticuerpos contra el receptor de acetilcolina (AChR) o anti-MuSK; la estimulación nerviosa repetitiva lenta muestra un decremento; la TC o RM de tórax busca timoma o hiperplasia tímica.
- La piridostigmina es el tratamiento sintomático de primera línea: enlentece la degradación de la acetilcolina. Efectos muscarínicos: diarrea, cólicos, salivación. Efectos nicotínicos: fasciculaciones, calambres musculares.
- Crisis miasténica o empeoramiento grave: IVIG o plasmaféresis. La timectomía ayuda en la enfermedad generalizada con anticuerpos anti-AChR positivos, incluso sin timoma.
- Miastenia neonatal transitoria: los anticuerpos maternos atraviesan la placenta; llanto débil, ptosis, mala alimentación; mejora en semanas a medida que se eliminan los anticuerpos.
- Síndrome miasténico congénito: un defecto hereditario de la unión, sin anticuerpos maternos.
- Botulismo del lactante (menores de 12 meses): las esporas ingeridas producen una toxina que bloquea la liberación presináptica de acetilcolina. Primero aparece el estreñimiento, luego succión débil, ptosis e hipotonía con debilidad descendente. Tratar precozmente con inmunoglobulina humana antibotulínica (BabyBIG) y medidas de soporte.
- Nada de miel antes de los 12 meses. Los aminoglucósidos como la gentamicina empeoran el bloqueo en el botulismo y la miastenia y pueden detener la respiración.
- Botulismo alimentario: toxina preformada de conservas caseras o alimentos fermentados; horas después, diplopía, ptosis, disfagia y luego debilidad descendente en un paciente alerta y afebril. Tratar con antitoxina botulínica equina heptavalente y cuidados intensivos.
Preguntas frecuentes
¿Qué es el signo de Gowers?
Un niño con debilidad de los músculos de cadera y muslo se levanta del suelo empujando con las manos sobre las rodillas y los muslos. Es clásico de la distrofia muscular de Duchenne, pero puede aparecer en cualquier debilidad proximal.
¿Por qué un bebé con botulismo presenta primero estreñimiento?
La toxina botulínica bloquea la liberación de acetilcolina tanto en las terminaciones nerviosas autonómicas como en las motoras, por lo que el enlentecimiento intestinal suele aparecer días antes de la debilidad.
¿La AME está incluida en el tamizaje neonatal?
Sí. La AME se añadió al panel de tamizaje uniforme recomendado de EE. UU. en 2018, por lo que la mayoría de los bebés se diagnostican antes de que empiecen los síntomas.
Estudiar este tema
Fuentes
- Birnkrant et al. 2018: diagnóstico y manejo de la distrofia muscular de Duchenne, parte 1 (Lancet Neurol)
- EAN/PNS 2023: guía sobre el diagnóstico y tratamiento del síndrome de Guillain–Barré (Eur J Neurol)
- Guía de consenso internacional para el manejo de la miastenia gravis: actualización 2020 (Neurology)
Escrito para Pedemy con nuestras propias palabras a partir de las fuentes anteriores; revisado en noviembre 2026. Solo con fines educativos, no es consejo médico; compruebe las dosis y los protocolos locales antes de tratar a un paciente. Pedemy es independiente y no está afiliado ni respaldado por las organizaciones citadas.