

Arbre décisionnel principal
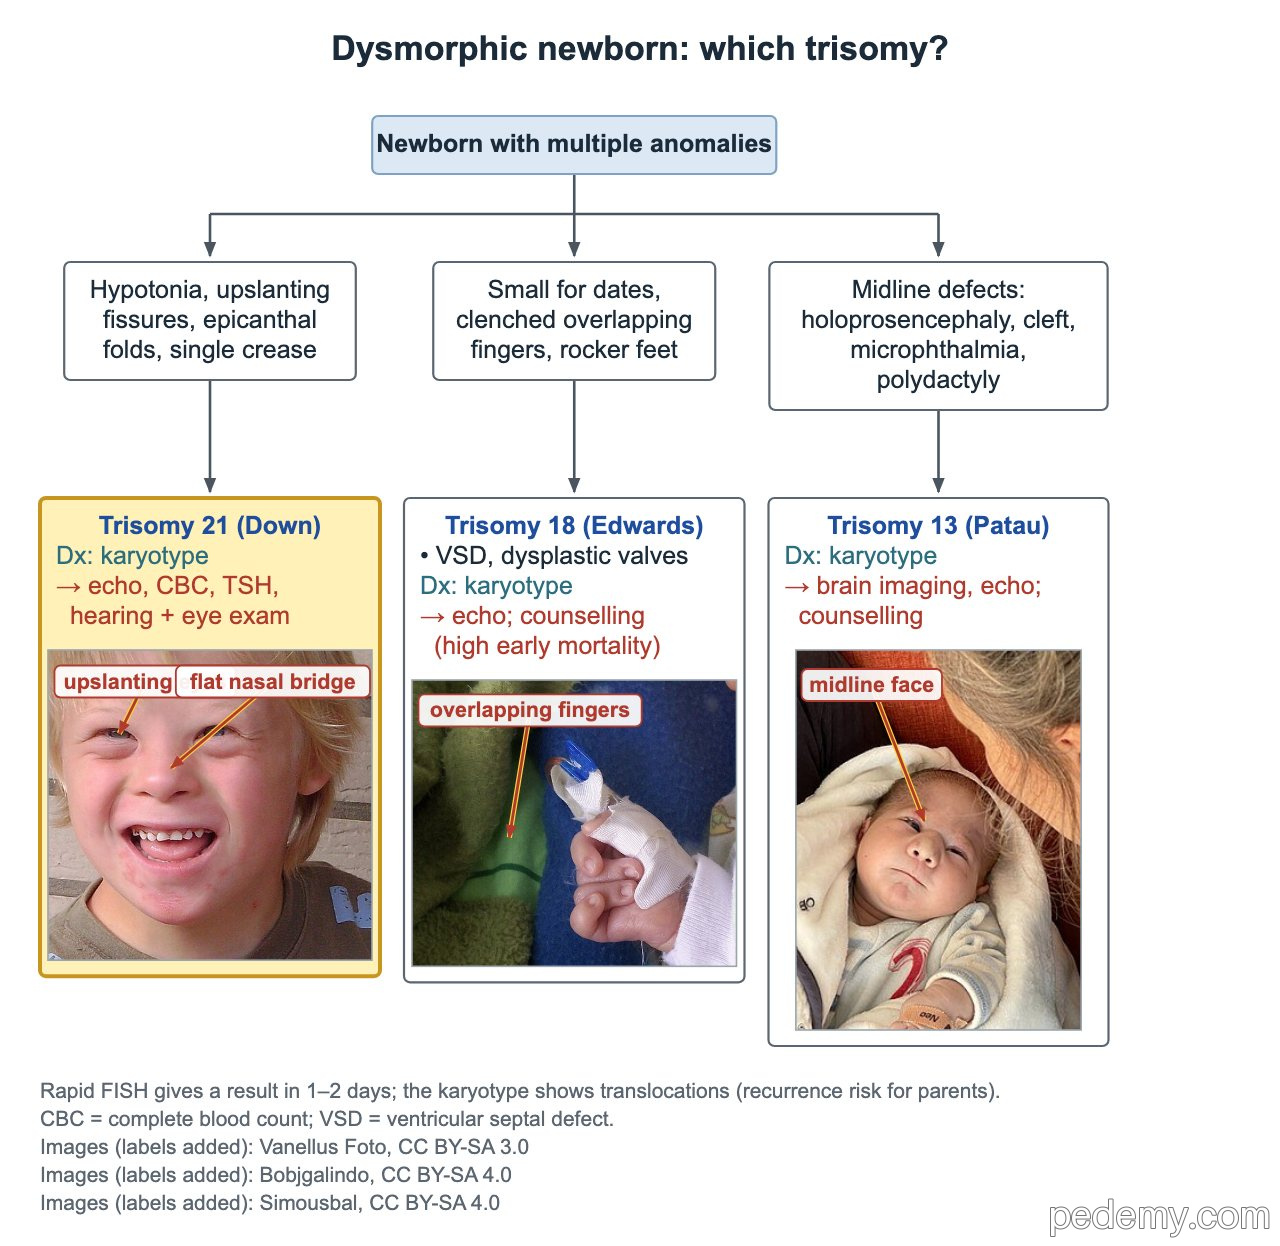
Nouveau-né dysmorphique : quelle trisomie ?
Points clés
- Syndrome de Down : environ 95% de trisomies 21 libres par non-disjonction méiotique ; récurrence d'environ 1% (ou le risque lié à l'âge maternel s'il est plus élevé).
- Translocation robertsonienne (environ 3–4%) : caryotype des deux parents ; parent porteur d'une translocation 21;21 → pratiquement 100% des enfants nés vivants atteints.
- Tout nouveau-né avec syndrome de Down doit avoir une échocardiographie, même sans souffle ; TSH à 6 mois, 12 mois, puis chaque année.
- Syndrome de Turner : 45,X ou mosaïque, environ 1 fille sur 2,000–2,500 ; sans lien avec l'âge maternel ; le caryotype confirme.
- Délétion 22q11.2 : environ 90% de novo ; un parent atteint la transmet à 50% des enfants ; risque ultérieur de schizophrénie.
- Prader–Willi = perte de la copie paternelle de 15q11–q13 ; Angelman = perte de UBE3A maternel ; l'analyse de méthylation est le premier test.
- X fragile : expansion CGG dans FMR1 ; tester par analyse des répétitions CGG (PCR avec Southern blot), pas par puce à ADN.
Quelle trisomie ? Trisomies 21, 18 et 13
Chaque trisomie fréquente a un tableau néonatal reconnaissable. Les trois sont confirmées par le caryotype ; la FISH rapide peut donner un résultat en 1–2 jours, mais seul le caryotype montre une translocation.
| Trisomie | Indices néonatals | Associations clés |
|---|---|---|
| 21 (Down) | Hypotonie, fentes palpébrales obliques en haut et en dehors, épicanthus, racine du nez plate, pli palmaire unique, taches de Brushfield | Canal atrioventriculaire, CIV, CIA, tétralogie ; atrésie duodénale ; leucémie ; hypothyroïdie |
| 18 (Edwards) | Retard de croissance, poings fermés avec doigts chevauchants, ongles hypoplasiques, pieds en piolet | CIV (la plus fréquente) et dysplasies valvulaires multiples ; mortalité précoce élevée |
| 13 (Patau) | Anomalies de la ligne médiane : holoprosencéphalie, fente labio-palatine, microphtalmie ; polydactylie | Imagerie cérébrale et échocardiographie ; mortalité précoce élevée |
Syndrome de Down : mécanisme et récurrence
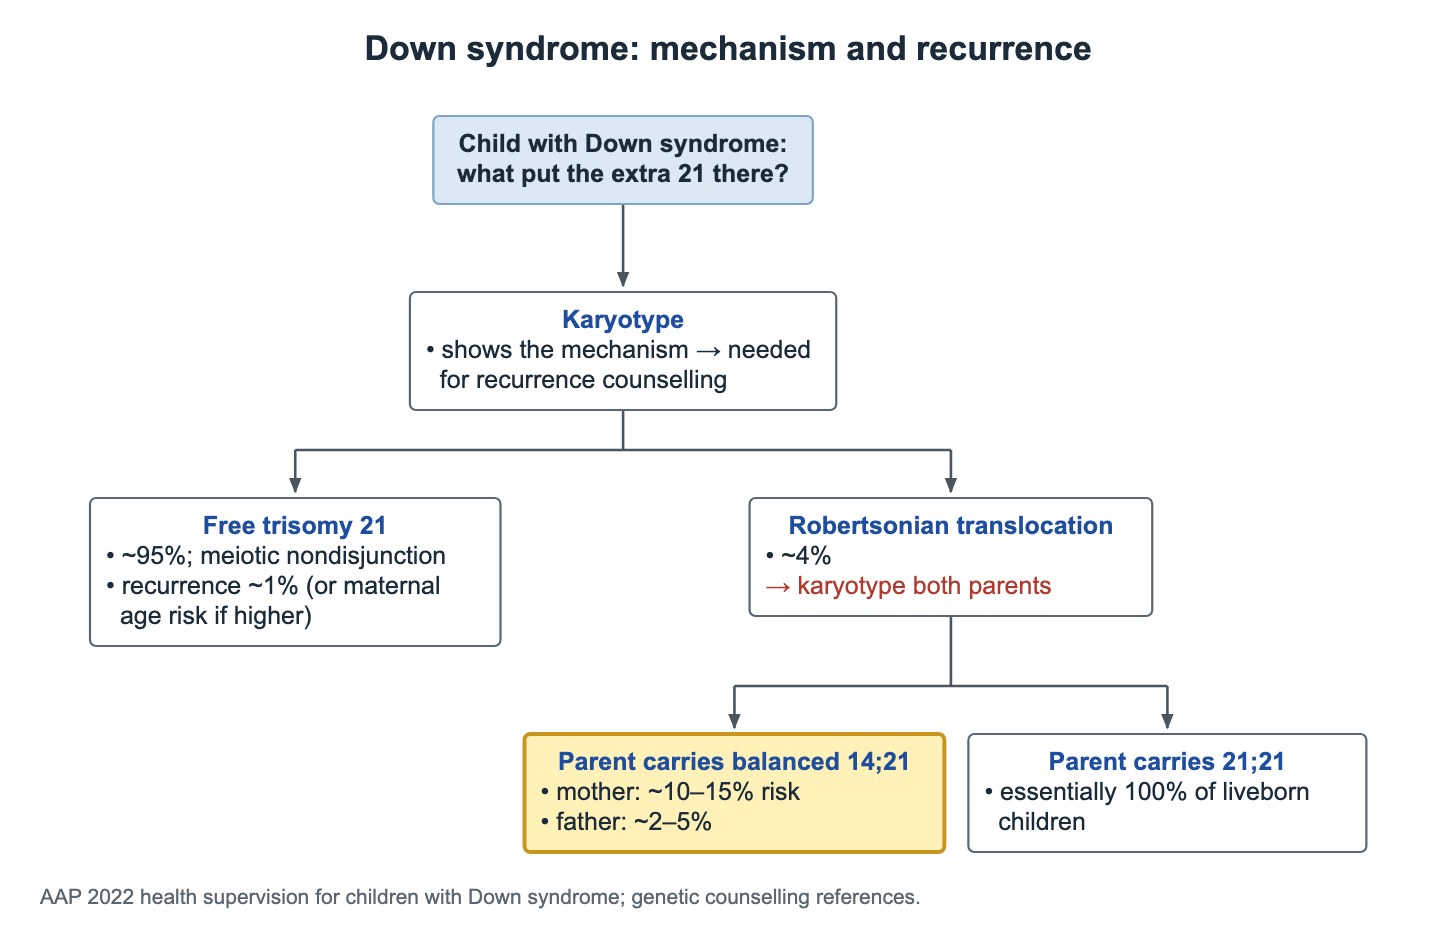
Un caryotype (analyse chromosomique) est nécessaire avant le conseil sur la récurrence, car il montre comment le matériel supplémentaire du chromosome 21 est arrivé. La puce à ADN et la FISH détectent l'excès de matériel 21 mais ne montrent pas une translocation équilibrée.
Le syndrome de Down peut résulter d'une trisomie 21 libre, d'une translocation portant du matériel supplémentaire du chromosome 21, ou d'une mosaïque.
- Trisomie 21 libre : environ 95%, par non-disjonction méiotique. Les caryotypes parentaux sont normaux ; la récurrence est d'environ 1%, ou le risque lié à l'âge maternel s'il est plus élevé.
- Translocation robertsonienne : environ 3–4% des cas. Faire le caryotype des deux parents pour trouver un porteur équilibré et établir le risque de récurrence.
- Mère porteuse d'une translocation équilibrée 14;21 : risque d'environ 10–15%.
- Père porteur d'une translocation équilibrée 14;21 : risque bien plus faible, quelques pour cent.
- Un des parents porteur d'une translocation équilibrée 21;21 : pratiquement 100% des enfants nés vivants ont un syndrome de Down.
Syndrome de Down : quoi surveiller et quand
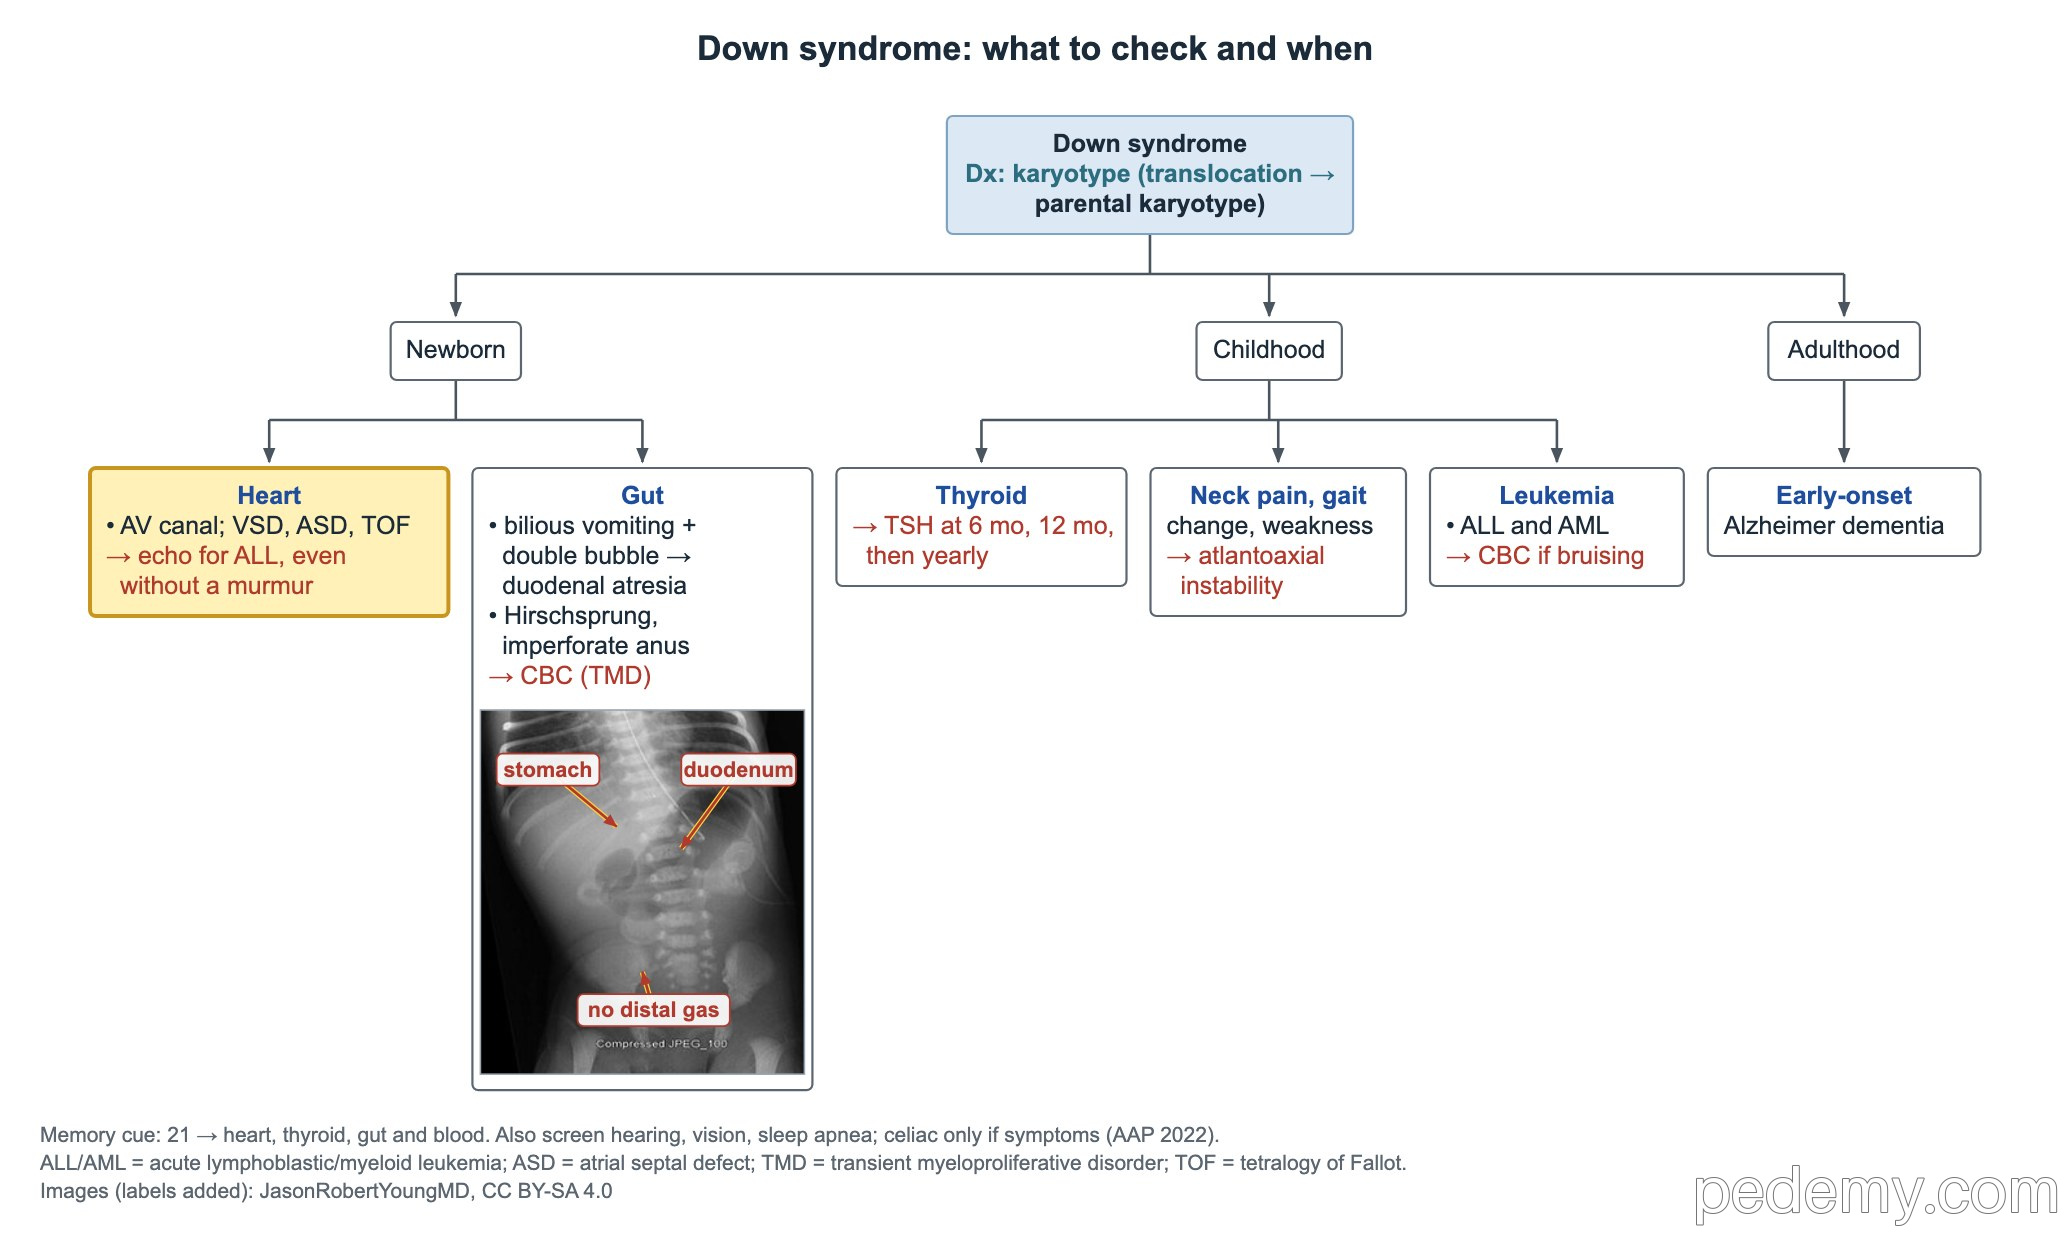
Environ la moitié des enfants avec syndrome de Down ont une cardiopathie, souvent sans souffle au départ ; tout nouveau-né doit donc avoir une échocardiographie interprétée par un cardiopédiatre. Le canal atrioventriculaire est la lésion classique ; CIV, CIA et tétralogie de Fallot sont aussi observées.
- Tube digestif : atrésie duodénale (vomissements bilieux, double bulle à la radiographie), maladie de Hirschsprung, imperforation anale, reflux, puis maladie cœliaque.
- Maladie cœliaque : rechercher les IgA anti-tTG avec les IgA totales en cas de symptômes comme une prise de poids insuffisante ou des selles molles (l'AAP 2022 ne recommande plus le dépistage systématique sans symptômes).
- Sang : NFS chez le nouveau-né. La myélopoïèse anormale transitoire (blastes sanguins, éruption pustuleuse, gros foie) régresse habituellement vers 3 mois mais augmente le risque ultérieur de leucémie aiguë mégacaryoblastique.
- Le risque de leucémie est accru ; la LAL est la leucémie la plus fréquente globalement, et la LAM est particulièrement fréquente dans la petite enfance.
- Thyroïde : dépistage néonatal, puis TSH à 6 mois, 12 mois et chaque année, surtout pour l'hypothyroïdie.
- Cou : instabilité atloïdo-axoïdienne. Pas de radiographies cervicales systématiques si l'enfant va bien ; douleur cervicale, modification de la marche ou faiblesse → arrêt de l'activité et radiographies du rachis cervical en position neutre en urgence, puis IRM.
- Surveiller aussi l'audition, la vision et l'apnée du sommeil ; la maladie d'Alzheimer précoce est un risque à l'âge adulte.
Cardiopathie et calcium : Williams ou délétion 22q11.2
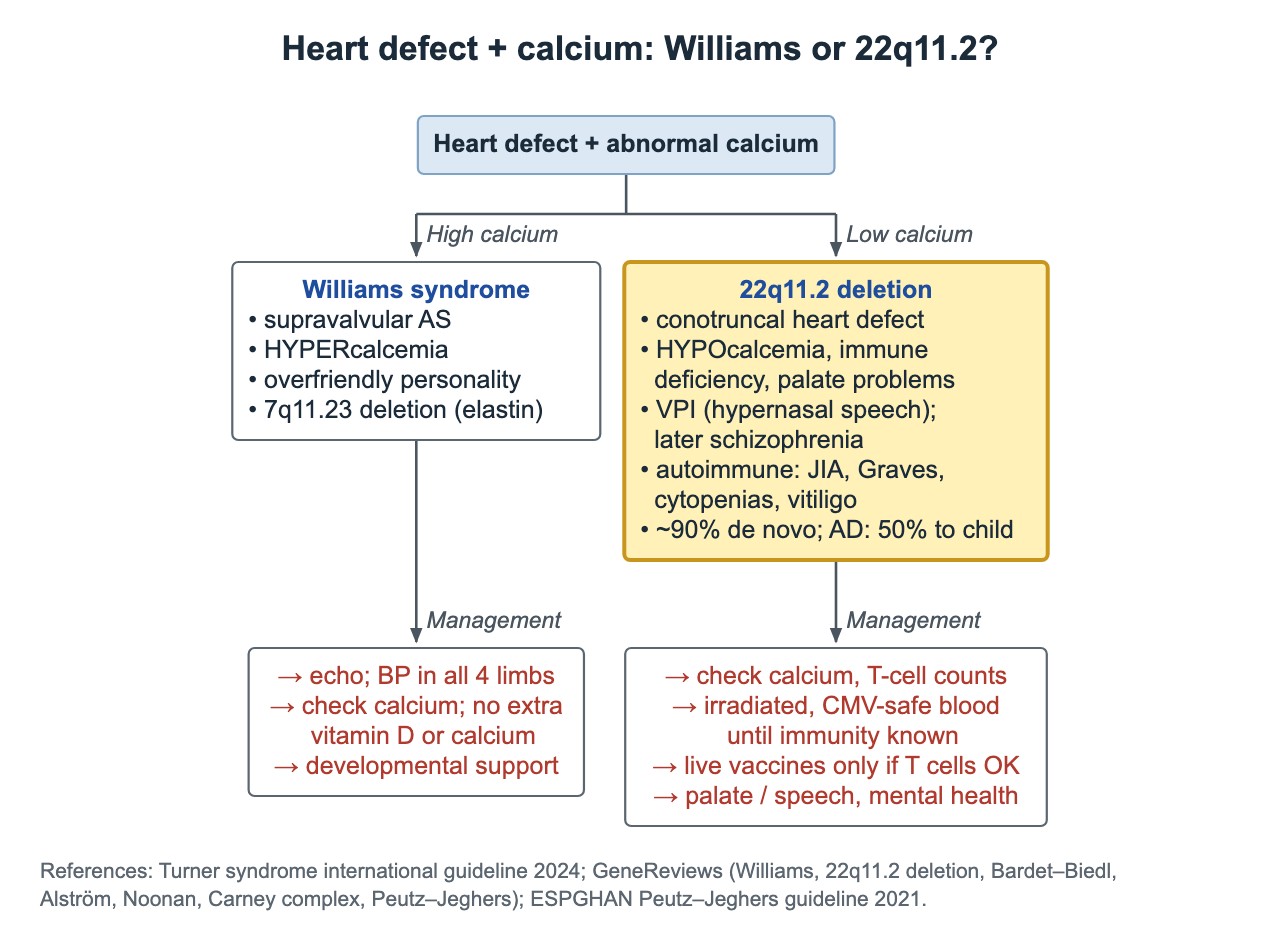
La délétion 22q11.2 est autosomique dominante : environ 90% des délétions sont nouvelles (de novo), et un parent atteint la transmet à 50% des enfants.
| Caractéristique | Syndrome de Williams | Délétion 22q11.2 |
|---|---|---|
| Délétion | 7q11.23, incluant ELN (élastine) | 22q11.2 |
| Calcium | Élevé | Bas |
| Cœur | Sténose aortique supravalvulaire | Cardiopathies conotroncales |
| Autres indices | Comblement périorbitaire, iris stellaire, personnalité excessivement sociable | Déficit immunitaire, anomalies du palais, insuffisance vélopharyngée (voix nasonnée) |
| Risques ultérieurs | Hypertension artérielle | Schizophrénie ; auto-immunité : arthrite juvénile, maladie de Basedow, cytopénies, vitiligo |
| Prise en charge | Échocardiographie ; pression artérielle aux 4 membres ; éviter les suppléments de vitamine D ou de calcium | Contrôler le calcium et les lymphocytes T ; sang irradié et CMV-sûr tant que l'immunité n'est pas connue ; vaccins vivants seulement si les lymphocytes T sont suffisants |
Prader–Willi, Angelman et X fragile
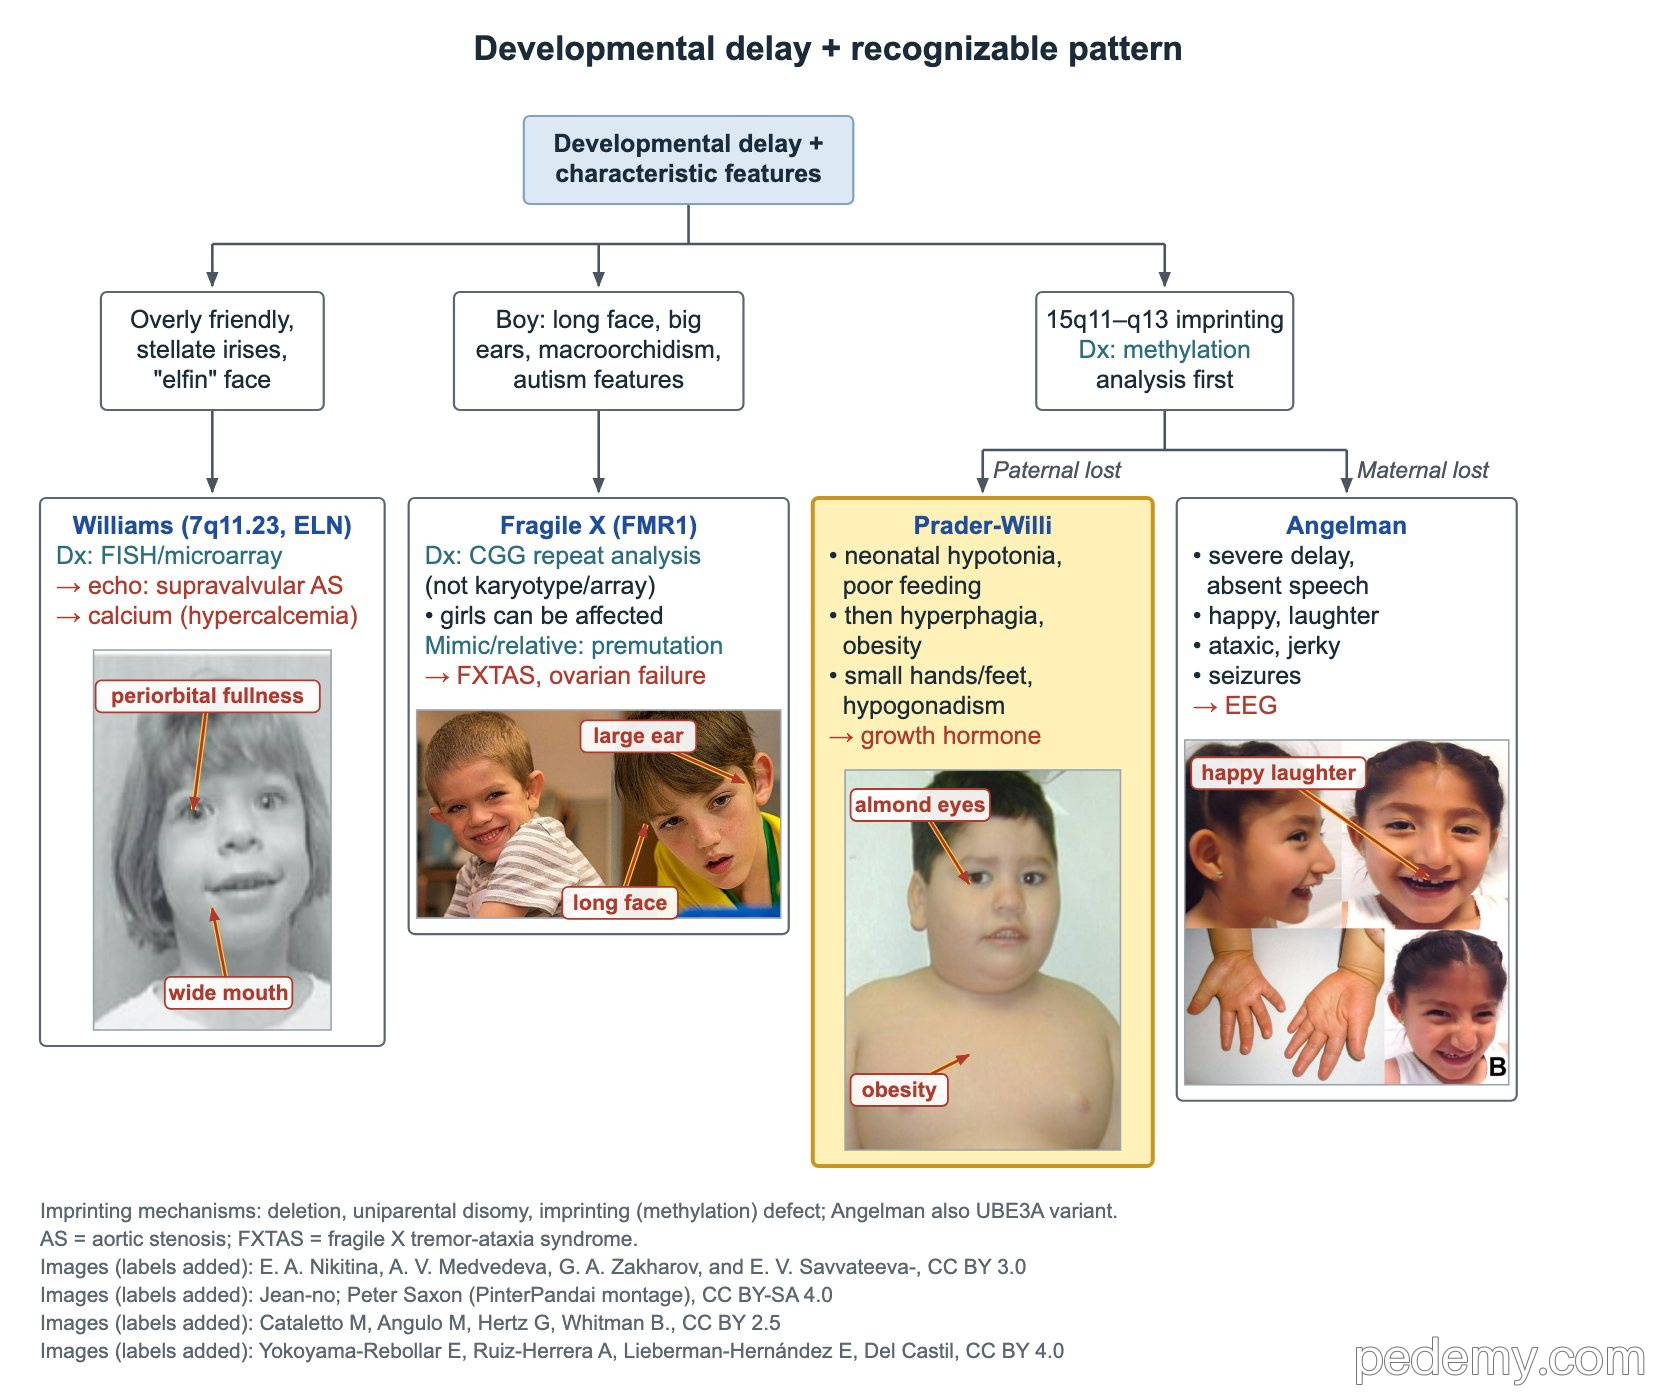
Les syndromes de Prader–Willi et d'Angelman concernent tous deux la région soumise à empreinte 15q11–q13. C'est la copie parentale perdue qui détermine le syndrome. L'analyse de méthylation est le premier test, car elle détecte la délétion, la disomie uniparentale et les défauts d'empreinte.
- X fragile : expansion de répétitions CGG dans FMR1 ; la mutation complète hyperméthyle et éteint le gène.
- Garçons : déficience intellectuelle, visage allongé, grandes oreilles, hyperlaxité articulaire, macro-orchidie après la puberté ; un prolapsus valvulaire mitral peut donner un clic.
- Les filles peuvent aussi être atteintes.
- Porteurs de prémutation : les mères risquent une insuffisance ovarienne prématurée ; les porteurs plus âgés risquent un syndrome de tremblement-ataxie lié à l'X fragile (FXTAS).
- Diagnostic : analyse des répétitions CGG de FMR1 par PCR avec Southern blot.
| Caractéristique | Prader–Willi | Angelman |
|---|---|---|
| Copie perdue | 15q11–q13 paternel | 15q11–q13 maternel (UBE3A) |
| Mécanismes | Délétion, disomie uniparentale maternelle, défaut d'empreinte | Délétion, disomie uniparentale paternelle, défaut d'empreinte, variant de UBE3A |
| Petite enfance | Hypotonie sévère, succion et alimentation faibles | Retard de développement |
| Plus tard | Hyperphagie hypothalamique et obésité, petites mains et petits pieds, hypogonadisme, yeux en amande | Handicap sévère, absence de langage, air joyeux avec rires fréquents, mouvements saccadés ataxiques, convulsions |
| Point thérapeutique | Hormone de croissance | EEG et prise en charge des crises |
Syndrome de Turner et autres aneuploïdies des chromosomes sexuels
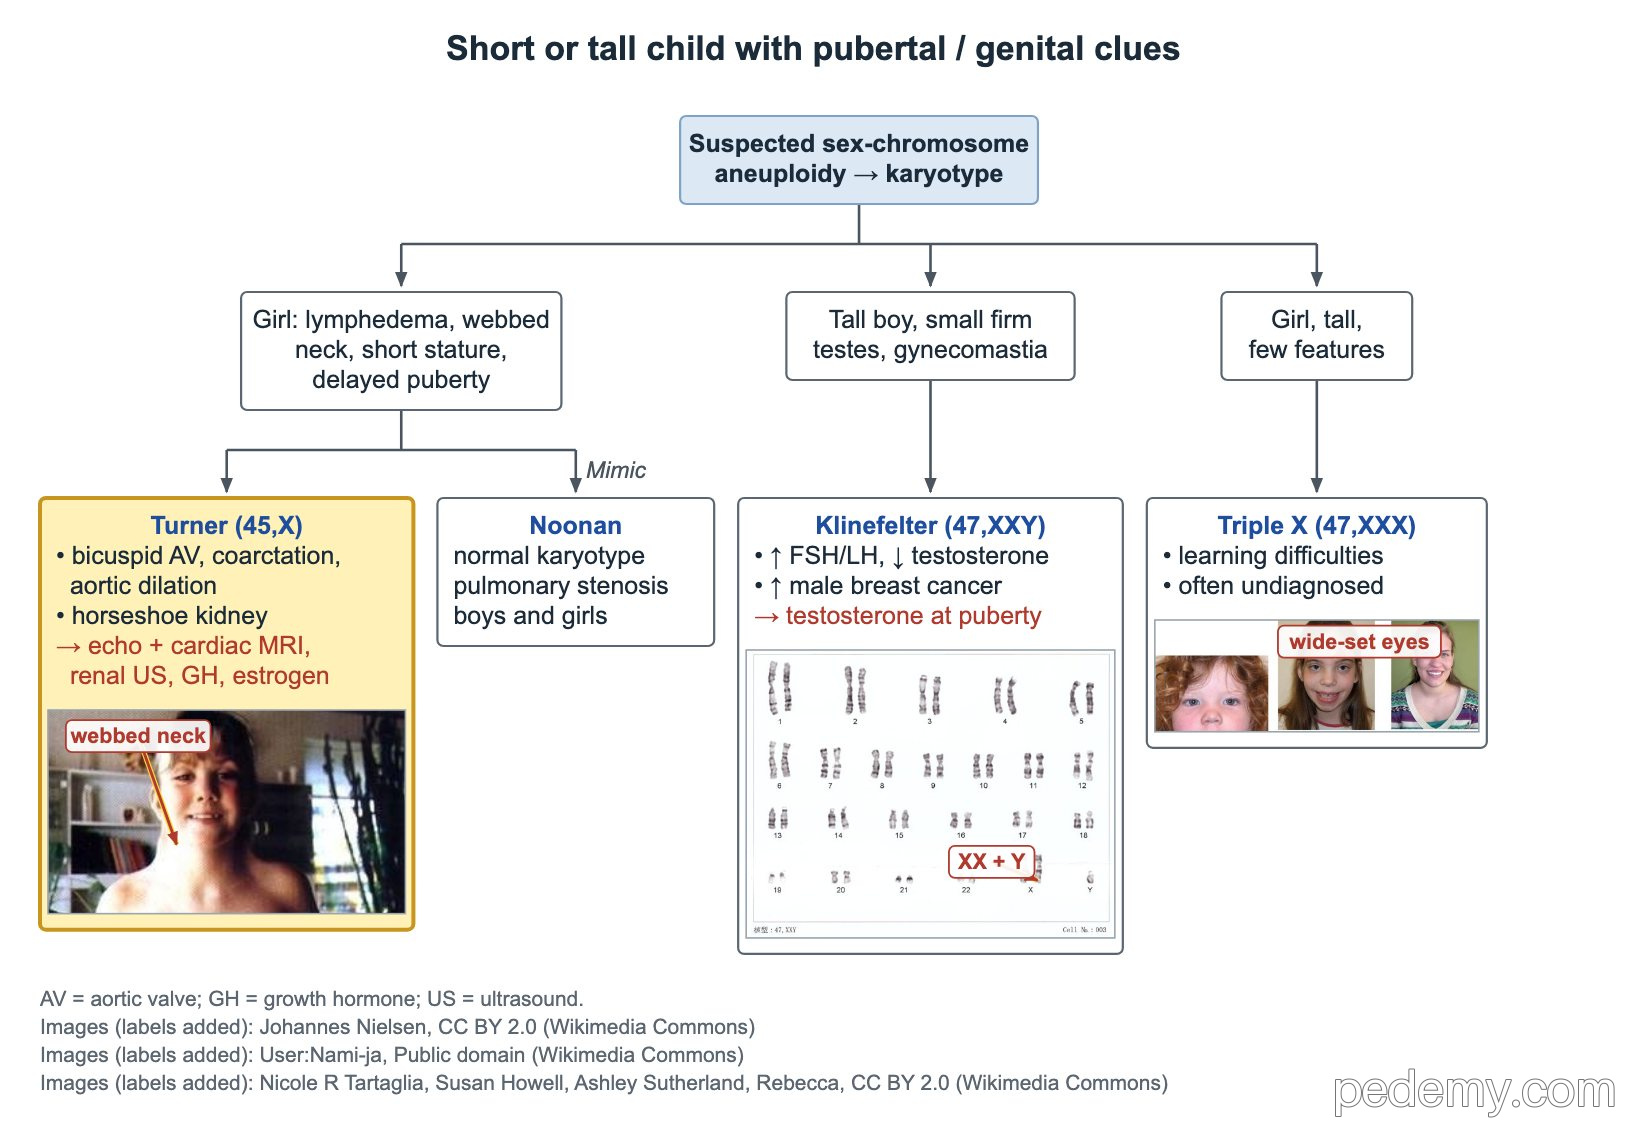
Le syndrome de Turner (45,X ou mosaïque) touche environ 1 fille née vivante sur 2,000–2,500. Il résulte habituellement d'une non-disjonction méiotique, le chromosome sexuel manquant est le plus souvent paternel, et il n'est pas lié à l'âge maternel.
Une nouveau-née avec œdème des mains et des pieds, excès de peau nucale ou cou palmé doit avoir un caryotype. Un hygroma kystique fœtal évoque aussi une aneuploïdie (Turner ou trisomie) et conduit à un test génétique diagnostique et à une échocardiographie fœtale.
- Signes : petite taille et déformation de Madelung par perte de SHOX, cou court ou palmé, cubitus valgus, ongles hyperconvexes, puberté retardée.
- Cœur : bicuspidie aortique, coarctation et dilatation aortique → échocardiographie et IRM cardiaque.
- Rein : rein en fer à cheval typique → échographie rénale.
- Traitement : hormone de croissance ; œstrogènes pour la puberté.
- Suivi : TSH annuelle pour la thyroïdite de Hashimoto ; otites moyennes et surdité de perception progressive → suivi audiologique à vie.
- Matériel du chromosome Y : gonadectomie en raison du risque de gonadoblastome.
- Diagnostic différentiel : le syndrome de Noonan a un caryotype normal, une sténose pulmonaire et touche les deux sexes.
- Klinefelter (47,XXY) : garçon grand, petits testicules fermes, gynécomastie, FSH et LH élevées avec testostérone basse.
- Triple X (47,XXX) : fille grande avec peu de signes et des difficultés d'apprentissage ; souvent non diagnostiquée.
Quel test génétique répond à la question ?
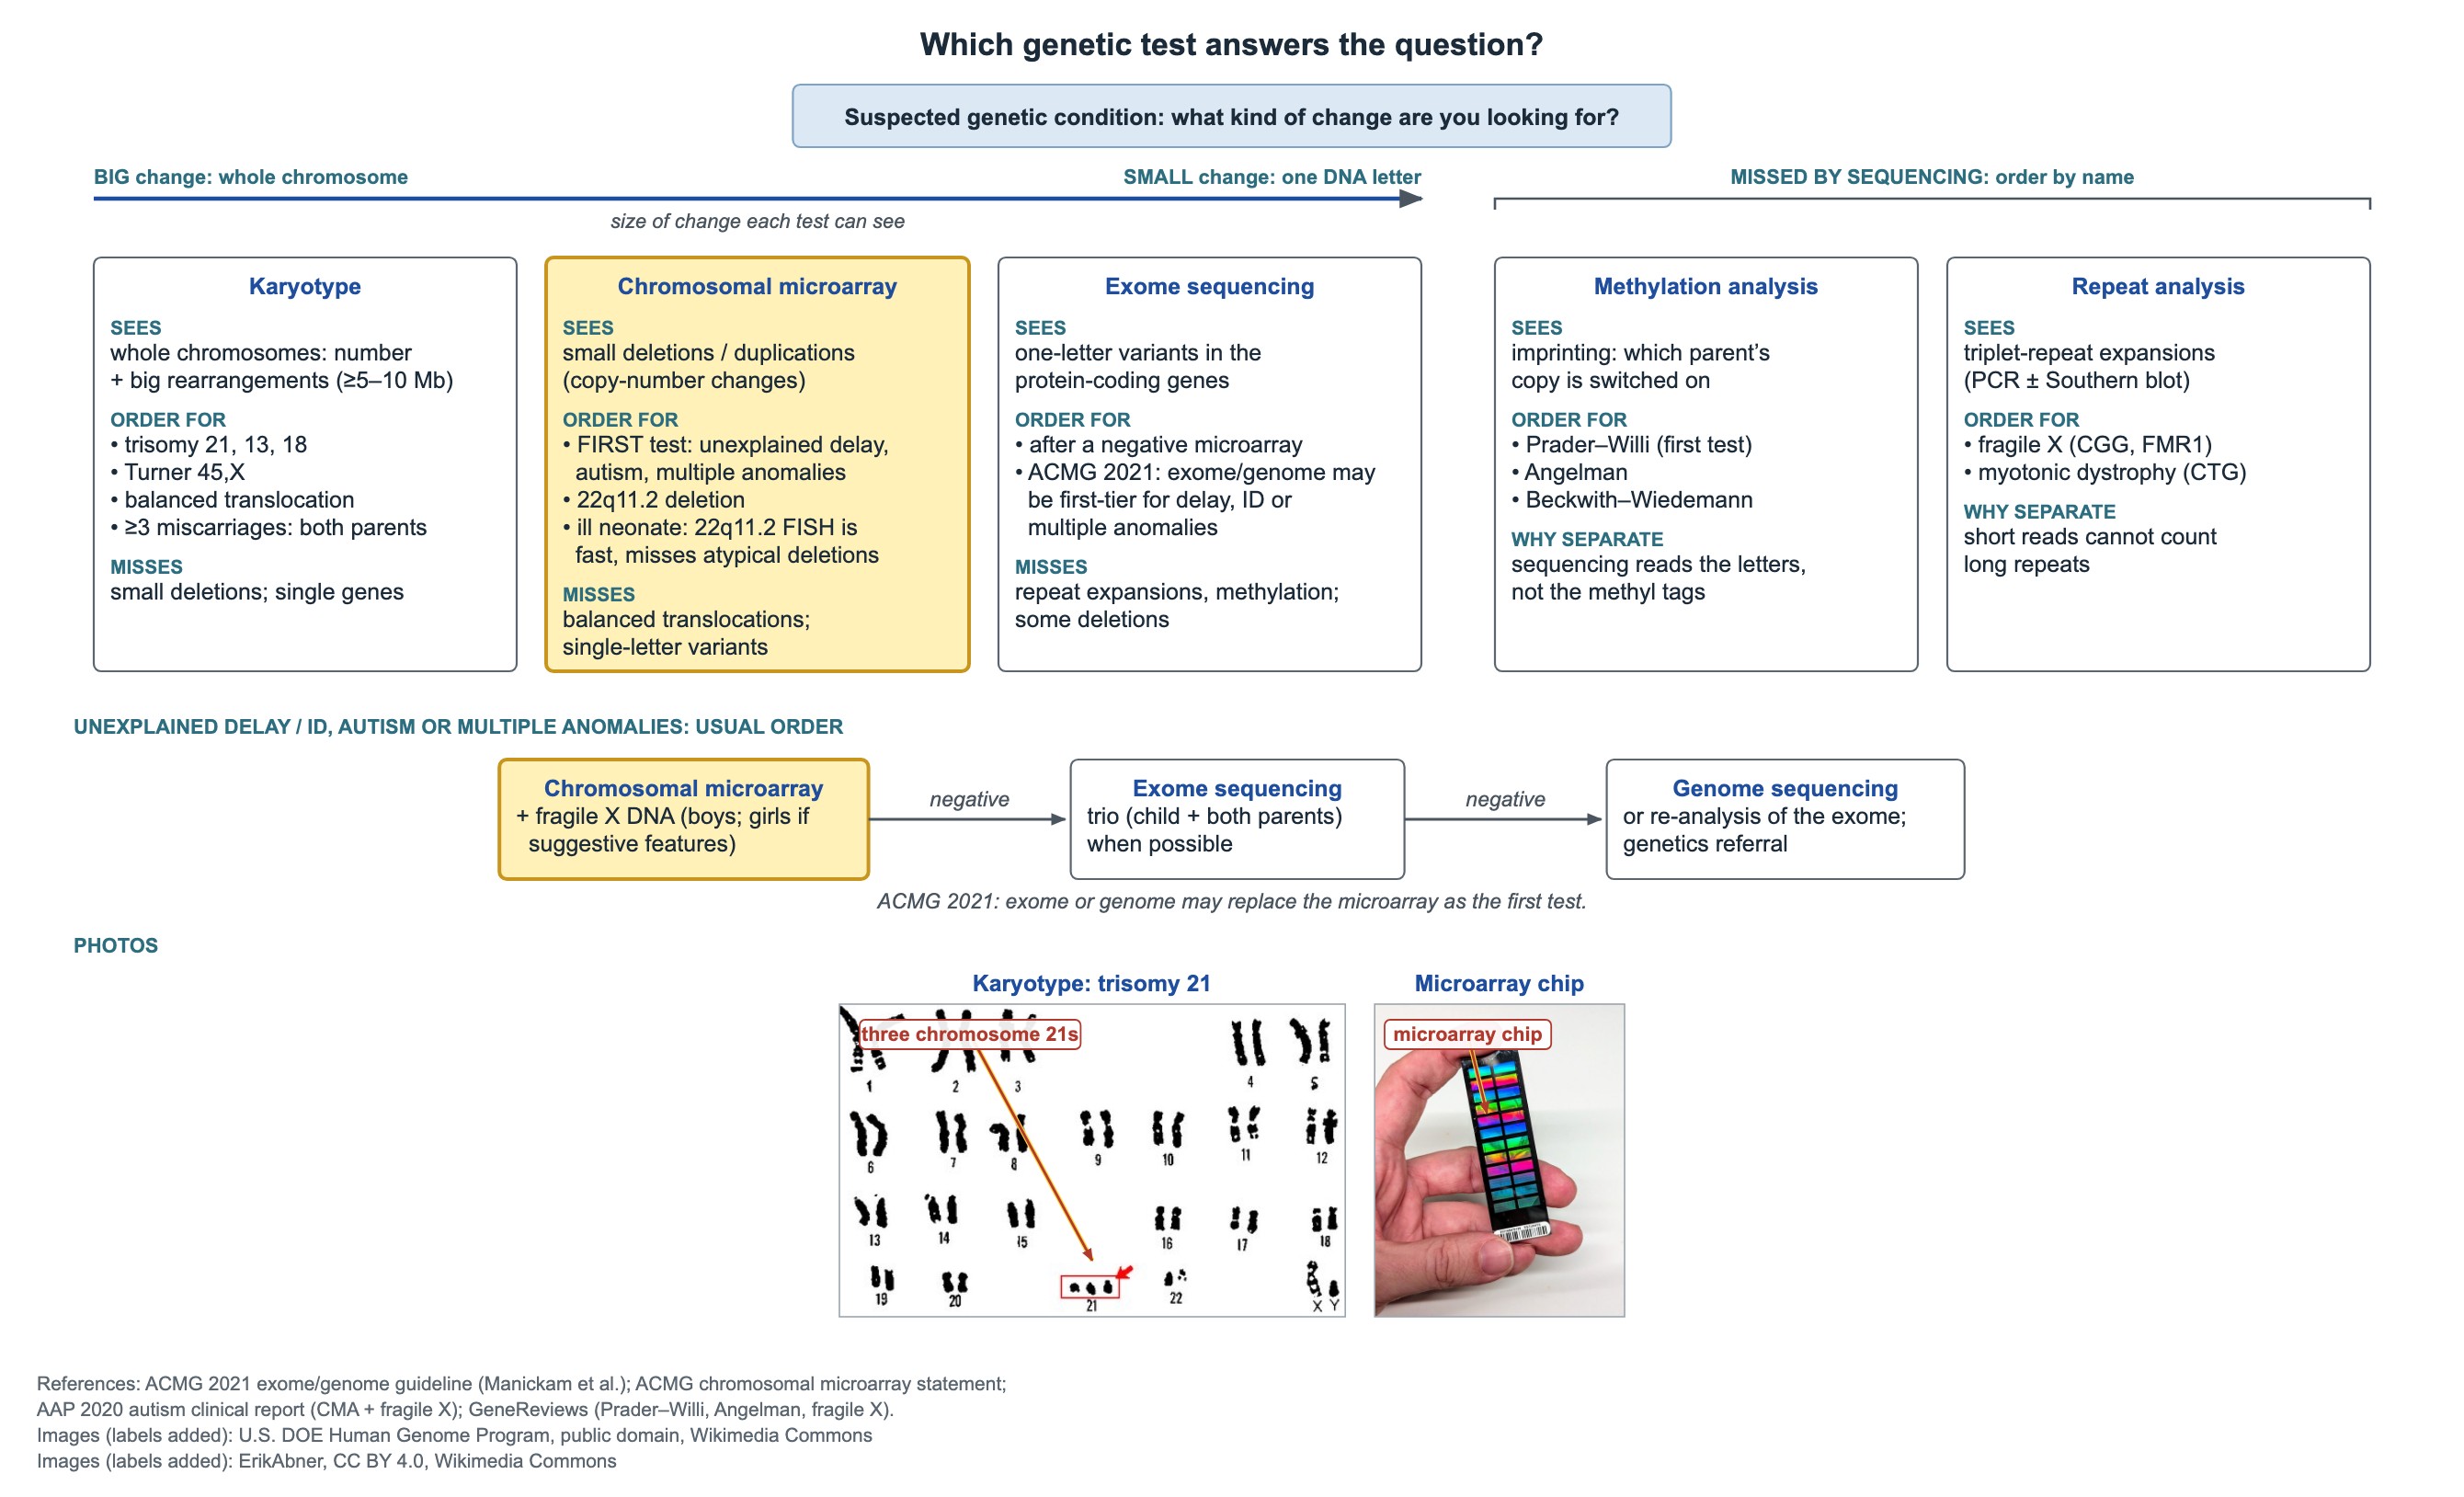
Les fausses couches à répétition sont explorées par le caryotype des parents, pas par puce à ADN, car c'est une translocation équilibrée qui est recherchée.
| Test | Détecte | Indication | Ne détecte pas |
|---|---|---|---|
| Caryotype | Nombre de chromosomes entiers et grands remaniements (environ 5–10 Mb ou plus) | Trisomies 21, 18, 13 ; Turner ; translocations équilibrées ; parents après fausses couches à répétition | Petites délétions ; anomalies d'un seul gène |
| Puce à ADN (ACPA) | Petites délétions et duplications | Premier test en cas d'anomalies multiples, de retard de développement ou de déficience intellectuelle inexpliqués, et d'autisme ; délétion 22q11.2 | Translocations équilibrées ; variants d'une seule base |
| FISH | Une région ciblée | Réponse rapide pour 22q11.2 chez un nouveau-né gravement malade | Délétions atypiques (distales) hors de la sonde |
| Séquençage de l'exome | Variants des exons codants | Après une puce à ADN négative ; peut être de première intention (ACMG 2021) | Expansions de répétitions, méthylation, certaines délétions |
| Analyse de méthylation | Quelle copie parentale est active | Prader–Willi (premier test), Angelman, Beckwith–Wiedemann | Variants ponctuels comme UBE3A |
| Analyse des répétitions | Longueur des répétitions de triplets | X fragile (CGG), dystrophie myotonique (CTG) | Autres modifications |
Questions fréquentes
Quel est le risque de récurrence du syndrome de Down ?
Pour une trisomie 21 libre avec caryotypes parentaux normaux, environ 1% ou le risque lié à l'âge maternel s'il est plus élevé. Pour une translocation, il dépend du parent porteur : environ 10–15% si la mère porte une translocation 14;21, moins si c'est le père, et pratiquement 100% avec une translocation 21;21.
Quel test confirme le syndrome de Prader–Willi ?
L'analyse de méthylation de l'ADN de 15q11–q13 est le premier test ; elle détecte la délétion, la disomie uniparentale et les défauts d'empreinte.
Pourquoi l'X fragile nécessite-t-il un test particulier ?
La puce à ADN et le séquençage de l'exome ne peuvent pas mesurer la longueur des répétitions CGG. Une analyse des répétitions de FMR1 par PCR avec Southern blot est nécessaire.
Tout enfant avec syndrome de Down doit-il avoir des radiographies cervicales ?
Non. Les radiographies systématiques ne sont pas recommandées sans symptômes. Une douleur cervicale, une modification de la marche ou une faiblesse imposent des radiographies du rachis cervical en position neutre en urgence, puis une IRM.
Étudier ce sujet
Sources
- AAP : Suivi de santé des enfants et adolescents avec syndrome de Down (Pediatrics 2022)
- Recommandations de pratique clinique pour la prise en charge des filles et femmes avec syndrome de Turner (Eur J Endocrinol 2024)
- Recommandations cliniques actualisées pour les enfants avec syndrome de délétion 22q11.2 (Genet Med 2023)
- ACMG 2021 : Séquençage de l'exome et du génome chez les enfants avec anomalies congénitales ou déficience intellectuelle
- AAP : Suivi de santé des enfants avec syndrome de l'X fragile (Pediatrics 2011)
Rédigé pour Pedemy avec nos propres mots à partir des sources ci-dessus ; vérifié en novembre 2026. À visée éducative uniquement, pas un avis médical ; vérifiez les doses et les protocoles locaux avant de traiter un patient. Pedemy est indépendant et n’est ni affilié ni soutenu par les organisations citées.