

Arbre décisionnel principal
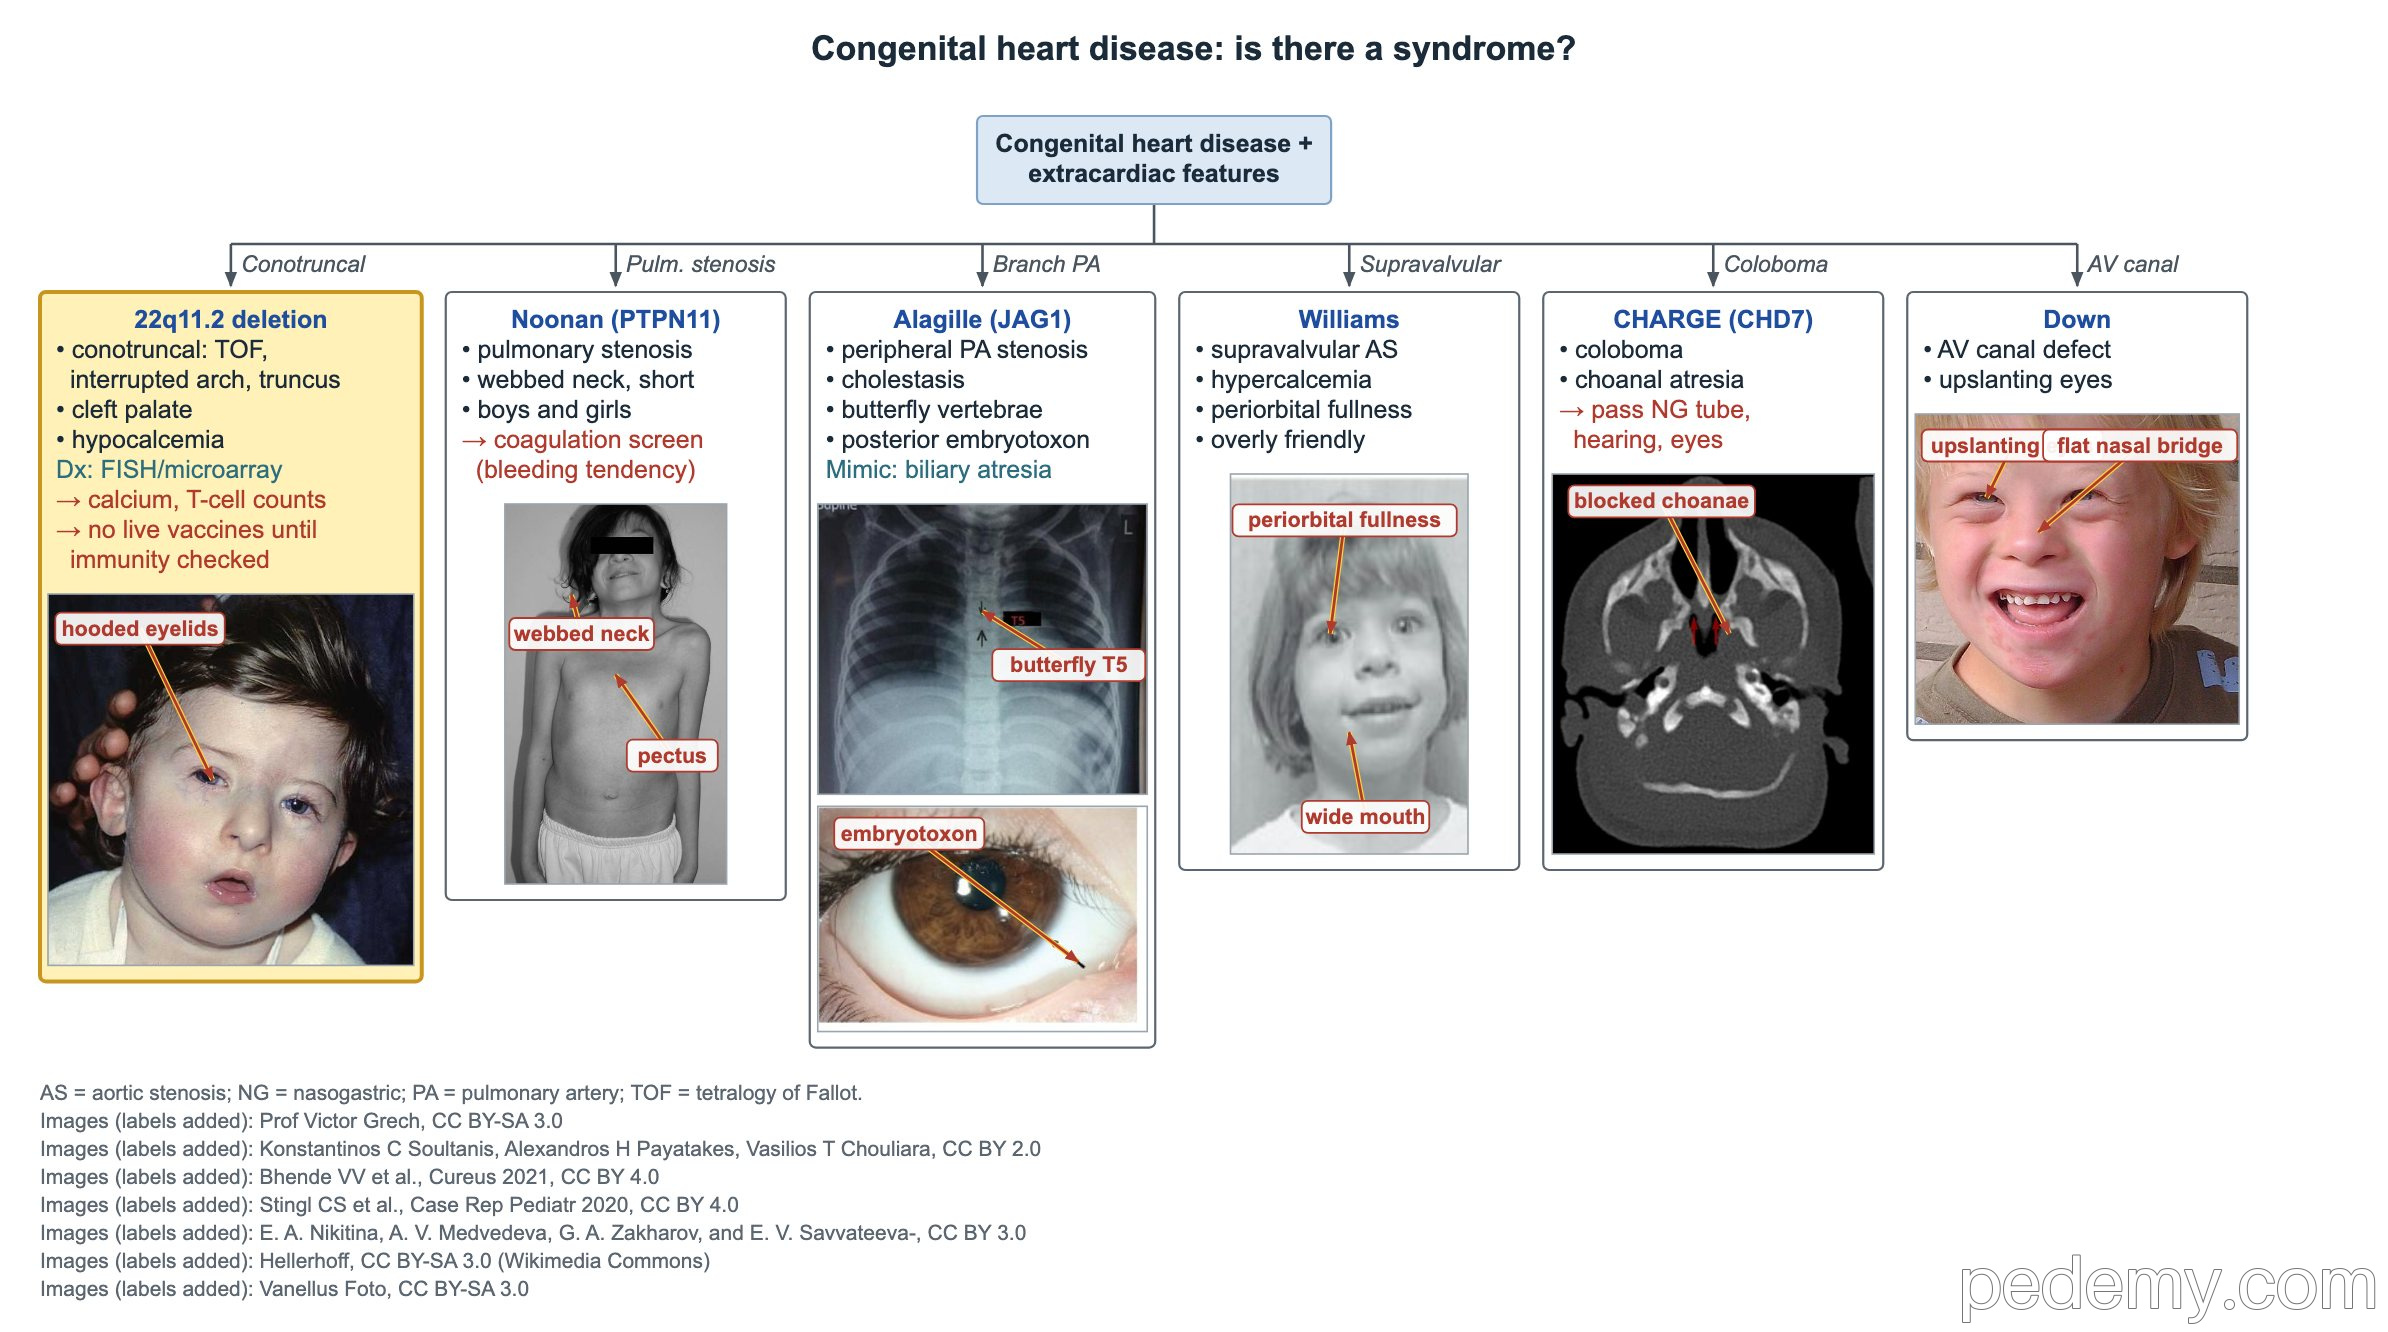
Cardiopathie congénitale : existe-t-il un syndrome ?
Points clés
- Délétion 22q11.2 : cardiopathie conotroncale (tétralogie de Fallot, interruption de l'arc aortique, tronc artériel commun) + hypocalcémie + déficit en lymphocytes T + anomalies du palais.
- Syndrome de Noonan : autosomique dominant, PTPN11 dans environ la moitié des cas ; la sténose valvulaire pulmonaire est la cardiopathie la plus fréquente ; le déficit en facteur XI est le trouble hémorragique le plus fréquent.
- Syndrome d'Alagille : cholestase par paucité des voies biliaires + sténose des artères pulmonaires périphériques + vertèbres en papillon + embryotoxon postérieur ; JAG1, autosomique dominant.
- CHARGE : colobome, cardiopathie, atrésie des choanes, retard de croissance et de développement, anomalies génitales et auriculaires ; CHD7, autosomique dominant, le plus souvent de novo.
- Waardenburg de type I (PAX3) et syndrome branchio-oto-rénal (EYA1) sont deux causes autosomiques dominantes de surdité syndromique.
- Anémie de Fanconi : instabilité chromosomique autosomique récessive ; anomalies des pouces ou des radius, aplasie médullaire, risque de cancer ; diagnostic par test de cassures chromosomiques.
- Obésité + dystrophie rétinienne : une polydactylie post-axiale oriente vers Bardet–Biedl ; une surdité, une cardiomyopathie et un diabète de type 2 sans doigts surnuméraires orientent vers Alström.
Syndrome de délétion 22q11.2
L'arbre part d'un enfant porteur d'une cardiopathie congénitale avec des signes extracardiaques et trie selon le type de lésion cardiaque. Une cardiopathie conotroncale oriente vers la délétion 22q11.2, le syndrome microdélétionnel le plus fréquent.
Confirmer la délétion par puce à ADN (ACPA) ; la FISH peut méconnaître les délétions atypiques. La plupart des délétions sont de novo, mais un parent atteint la transmet avec un risque de 50%.
- Cœur : tétralogie de Fallot, interruption de l'arc aortique (type B), tronc artériel commun, CIV.
- Calcium : l'hypoparathyroïdie peut causer une hypocalcémie néonatale et des convulsions ; doser calcium et PTH, et recontrôler lors des maladies, de la chirurgie et de la puberté.
- Immunité : l'hypoplasie thymique diminue les lymphocytes T ; faire une NFS et un phénotypage lymphocytaire T, et différer les vaccins vivants jusqu'à l'analyse du bilan immunitaire.
- Palais : fente palatine ou fente sous-muqueuse ; une voix nasonnée (rhinolalie ouverte) avec un palais d'aspect normal signe une insuffisance vélopharyngée.
- Plus tard : troubles alimentaires, difficultés d'apprentissage, autisme, anxiété et risque accru de schizophrénie à l'adolescence et à l'âge adulte.
| Syndrome | Cardiopathie typique |
|---|---|
| Délétion 22q11.2 | Conotroncale : tétralogie de Fallot, interruption de l'arc, tronc artériel commun |
| Noonan | Sténose valvulaire pulmonaire ; cardiomyopathie hypertrophique |
| Alagille | Sténose des artères pulmonaires périphériques (branches) |
| Williams | Sténose aortique supravalvulaire |
| CHARGE | Nombreux types, souvent conotroncale |
| Syndrome de Down | Canal atrioventriculaire et autres défauts septaux |
Syndrome de Noonan
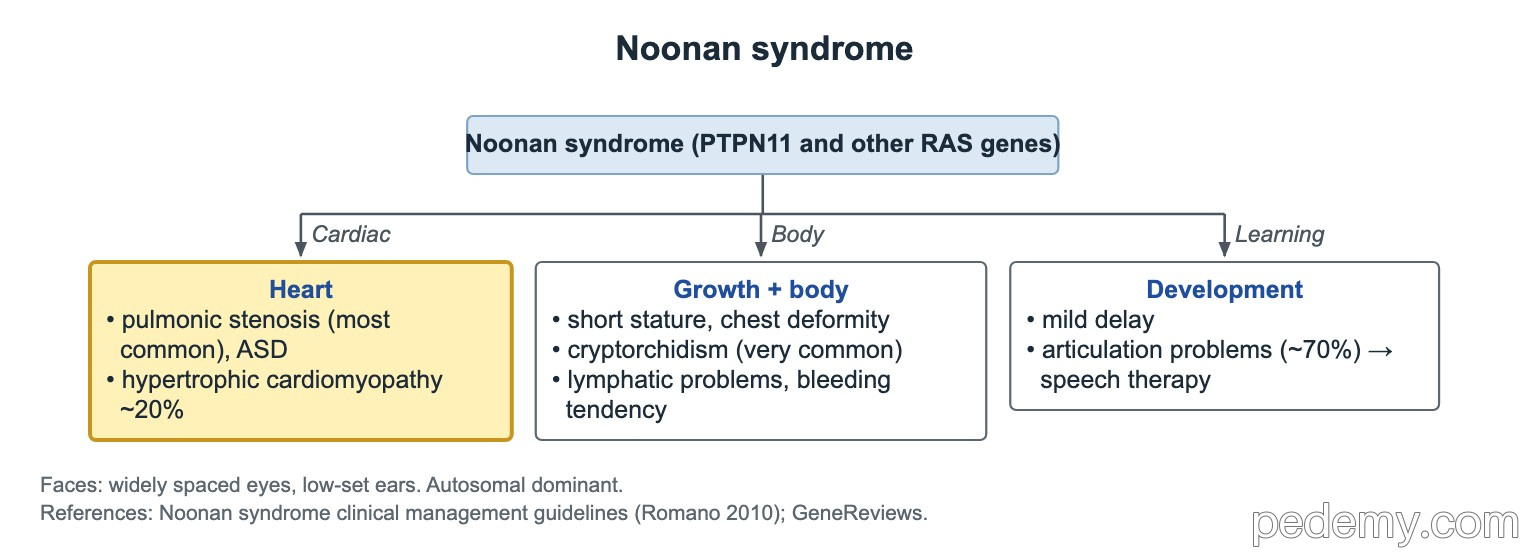
Penser au syndrome de Noonan chez un garçon ou une fille présentant une petite taille, un cou palmé et une sténose valvulaire pulmonaire. Contrairement au syndrome de Turner, le caryotype est normal et les garçons sont atteints.
Il est autosomique dominant et dû à des gènes de la voie RAS ; PTPN11 rend compte d'environ la moitié des cas. Le visage montre un hypertélorisme, des fentes palpébrales tombantes et des oreilles bas implantées en rotation postérieure.
- Cœur : la sténose valvulaire pulmonaire (souvent valve dysplasique) est l'anomalie la plus fréquente ; CIA ; cardiomyopathie hypertrophique dans environ 20%.
- Croissance et morphologie : petite taille, déformation thoracique (pectus), cryptorchidie chez la plupart des garçons, anomalies lymphatiques.
- Saignement : une tendance hémorragique est fréquente ; le déficit en facteur XI est l'anomalie isolée la plus fréquente. Faire un bilan de coagulation avant toute chirurgie.
- Développement : retard habituellement léger ; les troubles d'articulation (parole) sont fréquents et répondent à l'orthophonie.
Syndrome d'Alagille
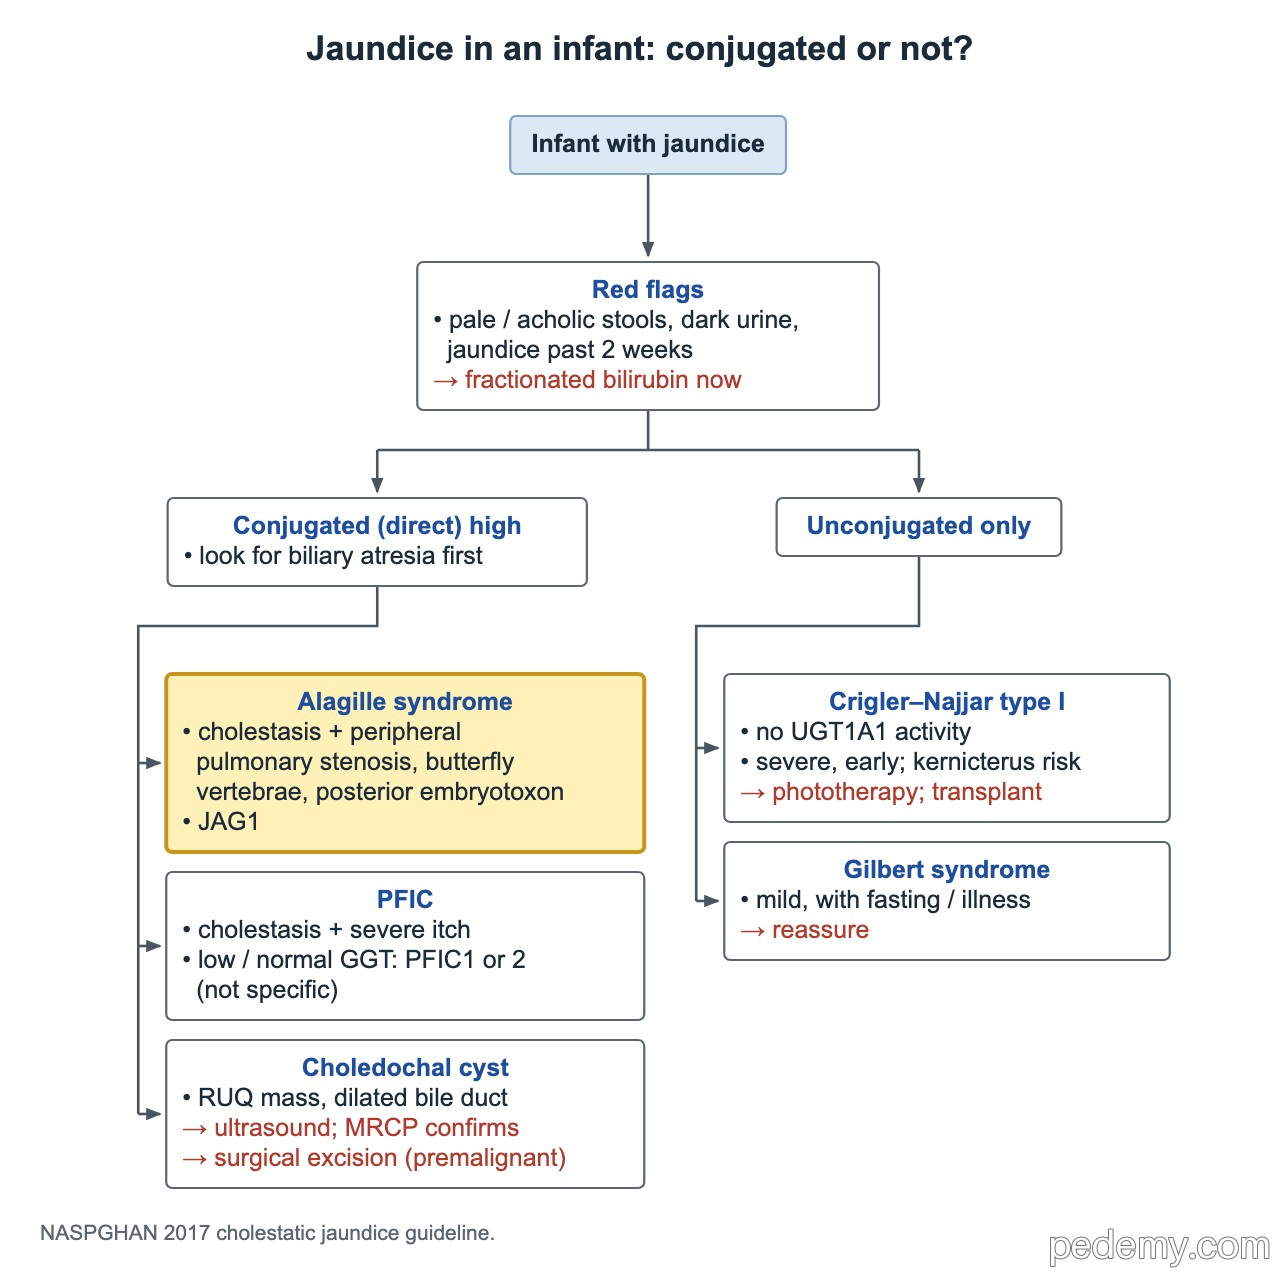
Un nourrisson avec une hyperbilirubinémie conjuguée (directe) nécessite d'abord une bilirubine fractionnée et un bilan d'atrésie des voies biliaires. Le syndrome d'Alagille est un diagnostic différentiel clé : la biopsie hépatique montre une paucité des voies biliaires.
JAG1 est le gène principal ; quelques familles ont des variants de NOTCH2. La transmission est autosomique dominante avec une expressivité très variable, un parent peut donc être peu atteint.
- Foie : cholestase, prurit, xanthomes.
- Cœur : sténose des artères pulmonaires périphériques ou des branches.
- Rachis : vertèbres en papillon à la radiographie.
- Œil : embryotoxon postérieur, ligne saillante en bordure de la cornée.
- Visage : front large, yeux enfoncés et menton pointu ; des anomalies rénales surviennent aussi.
Syndrome CHARGE
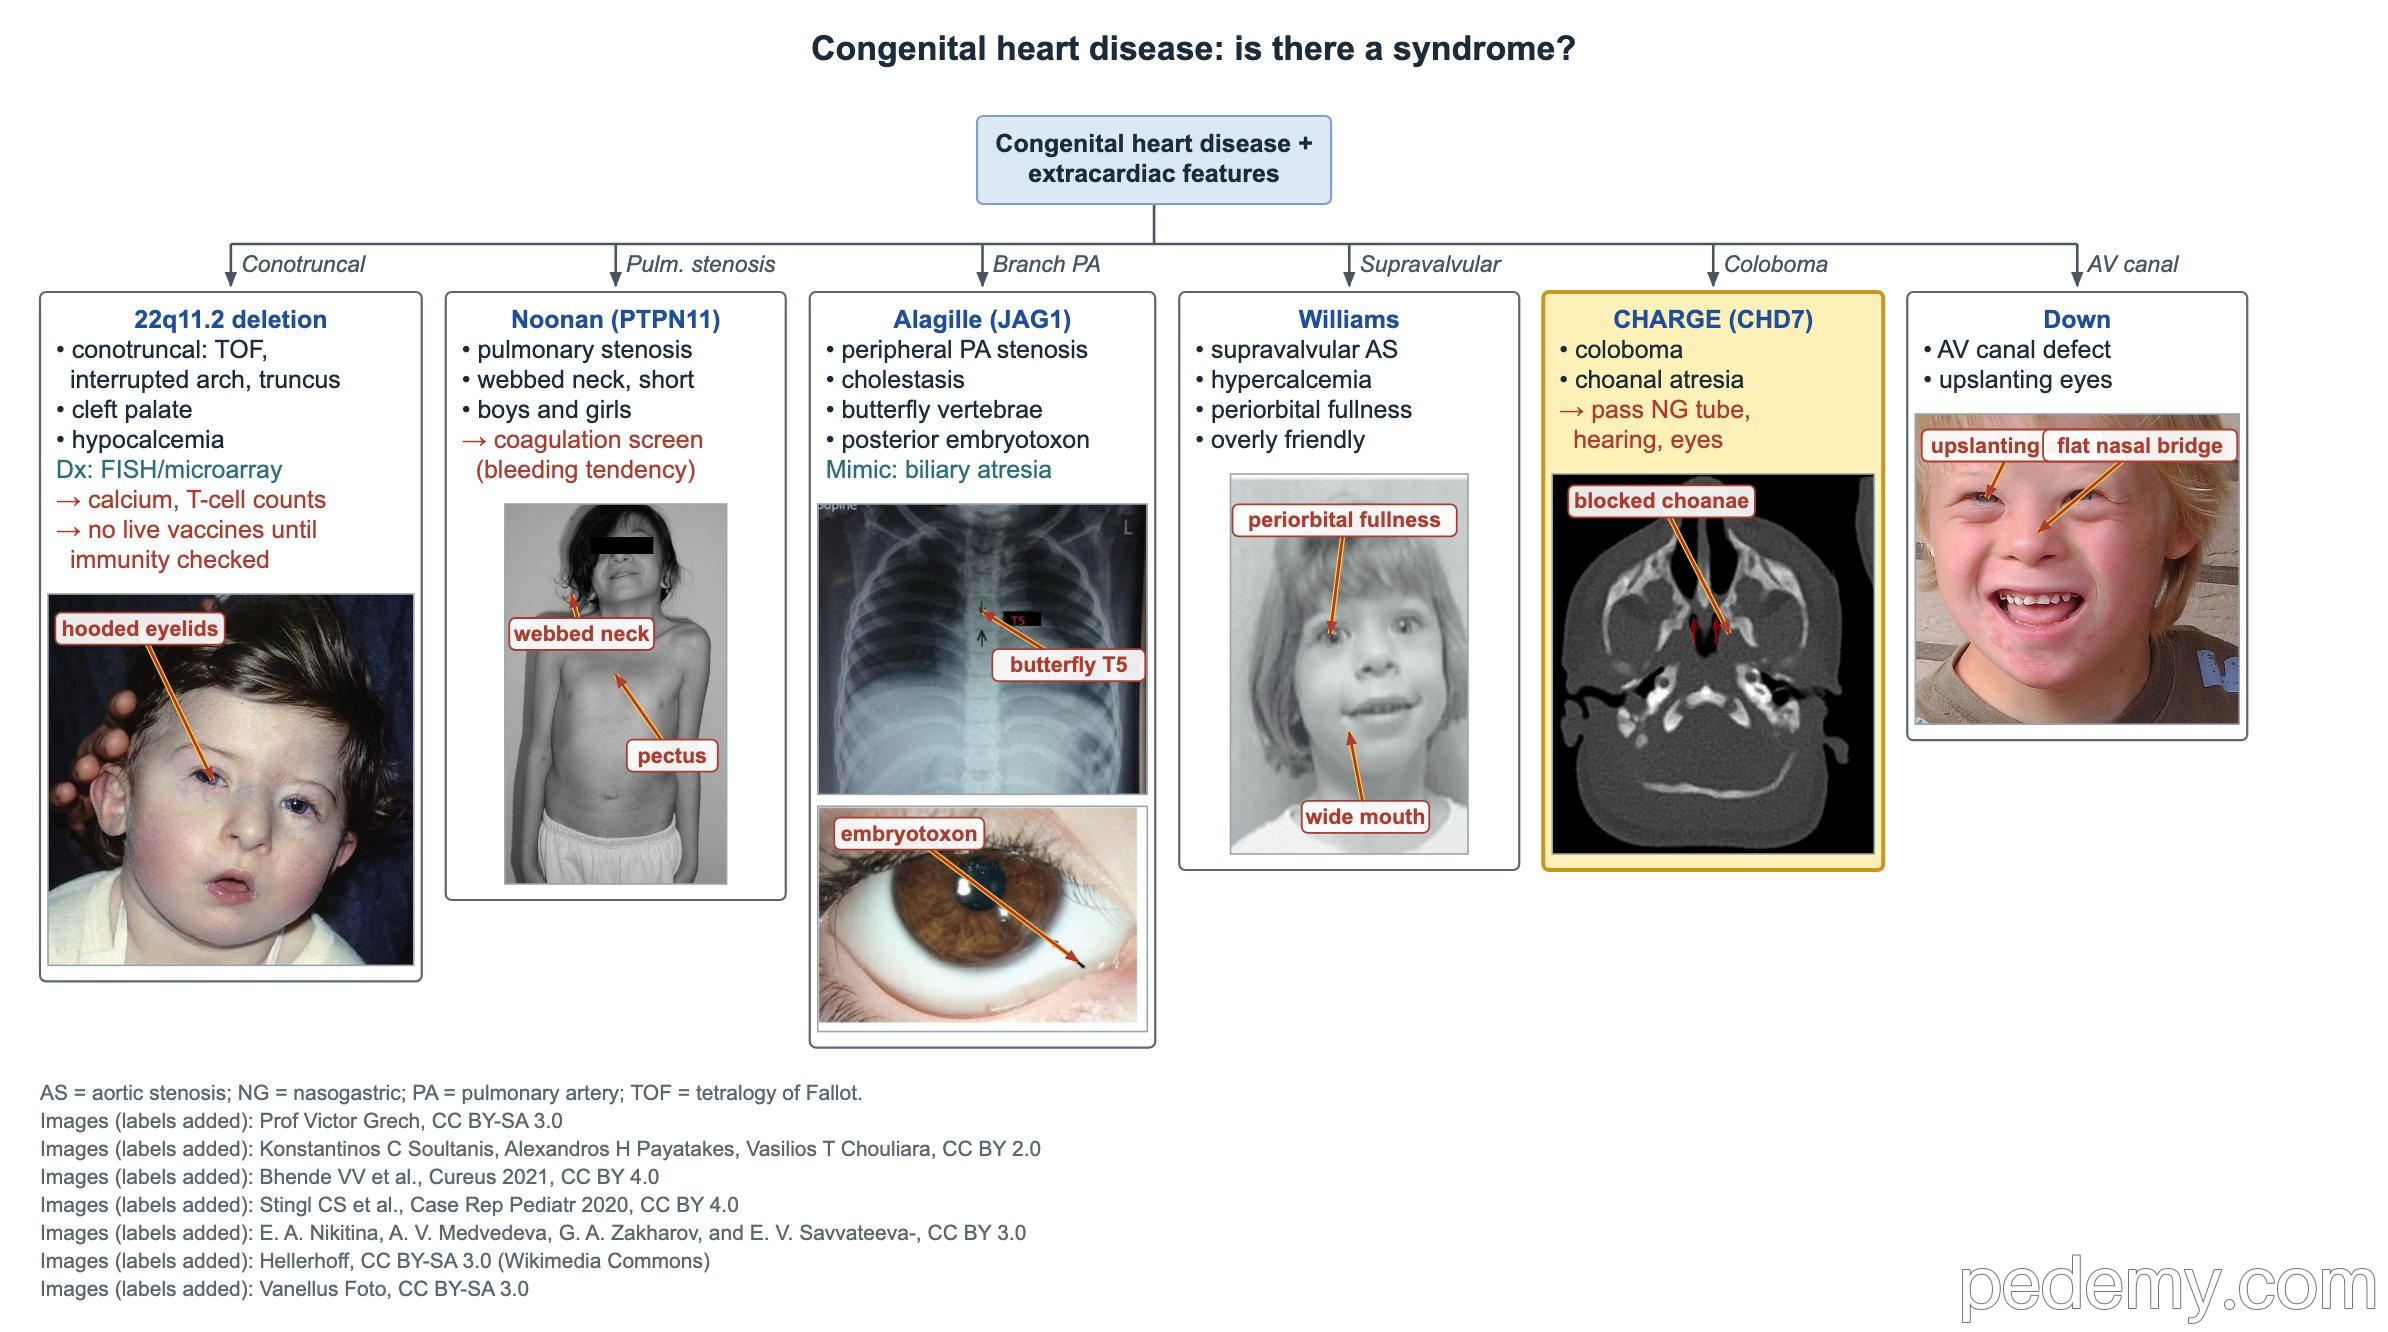
Le syndrome CHARGE est dû à des variants de CHD7. Il est autosomique dominant, mais la plupart des cas sont de novo.
Chez le nouveau-né, une sonde nasogastrique qui ne passe pas, ou une cyanose qui s'améliore aux pleurs, évoque une atrésie des choanes. Chaque enfant nécessite une évaluation auditive, ophtalmologique et cardiaque.
| Lettre | Signe |
|---|---|
| C | Colobome de l'œil |
| H | Cardiopathies (Heart) |
| A | Atrésie des choanes (orifices nasaux postérieurs) |
| R | Retard de croissance et de développement |
| G | Anomalies génitales, comme un micropénis ou un hypogonadisme |
| E | Anomalies des oreilles (Ear) et surdité |
Surdité plus un autre indice : Waardenburg et BOR
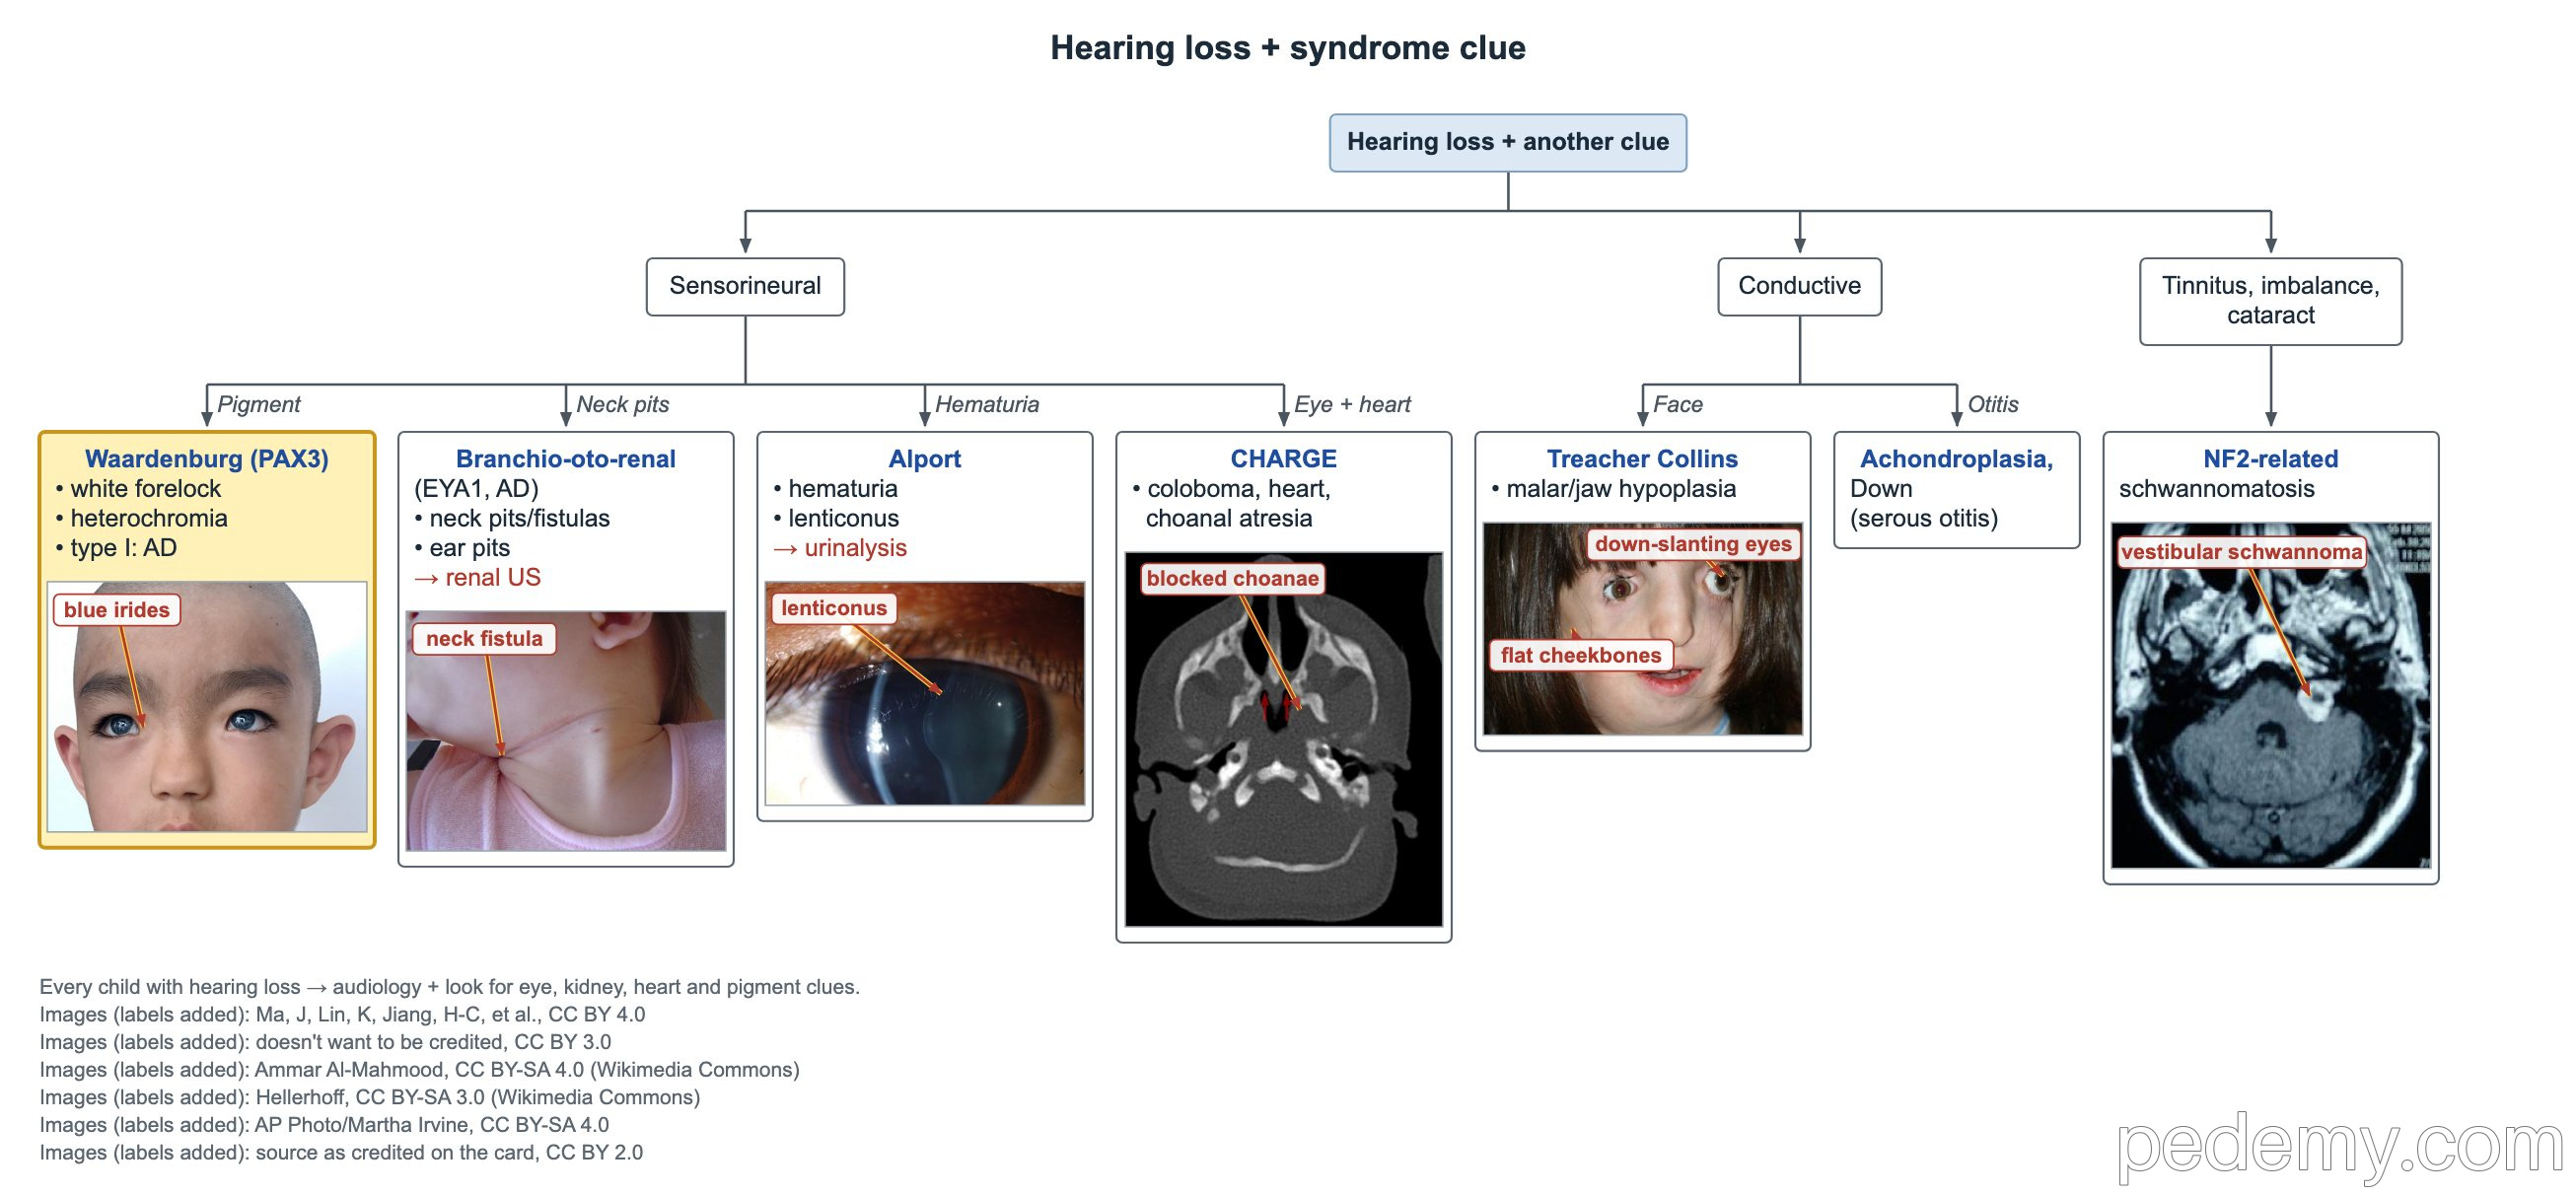
Tout enfant sourd nécessite un test auditif formel et la recherche d'indices oculaires, rénaux, cardiaques et pigmentaires. Un indice pigmentaire oriente vers le syndrome de Waardenburg ; des fistules cervicales orientent vers le syndrome branchio-oto-rénal.
- Waardenburg de type I : mèche blanche frontale, hétérochromie irienne ou iris bleu vif, surdité neurosensorielle congénitale et plaques cutanées dépigmentées.
- Le Waardenburg de type I est autosomique dominant (PAX3) avec des canthus internes écartés (dystopie canthale).
- Syndrome branchio-oto-rénal (BOR) : kystes ou fistules des fentes branchiales, fossettes prétragiennes, surdité et dysplasie rénale.
- Le BOR est autosomique dominant (souvent EYA1) ; demander une échographie rénale.
- Autres associations : Alport (hématurie), CHARGE (colobome, cœur), schwannomatose liée à NF2 (acouphènes, troubles de l'équilibre, cataracte).
Anémie de Fanconi et télangiectasie hémorragique héréditaire
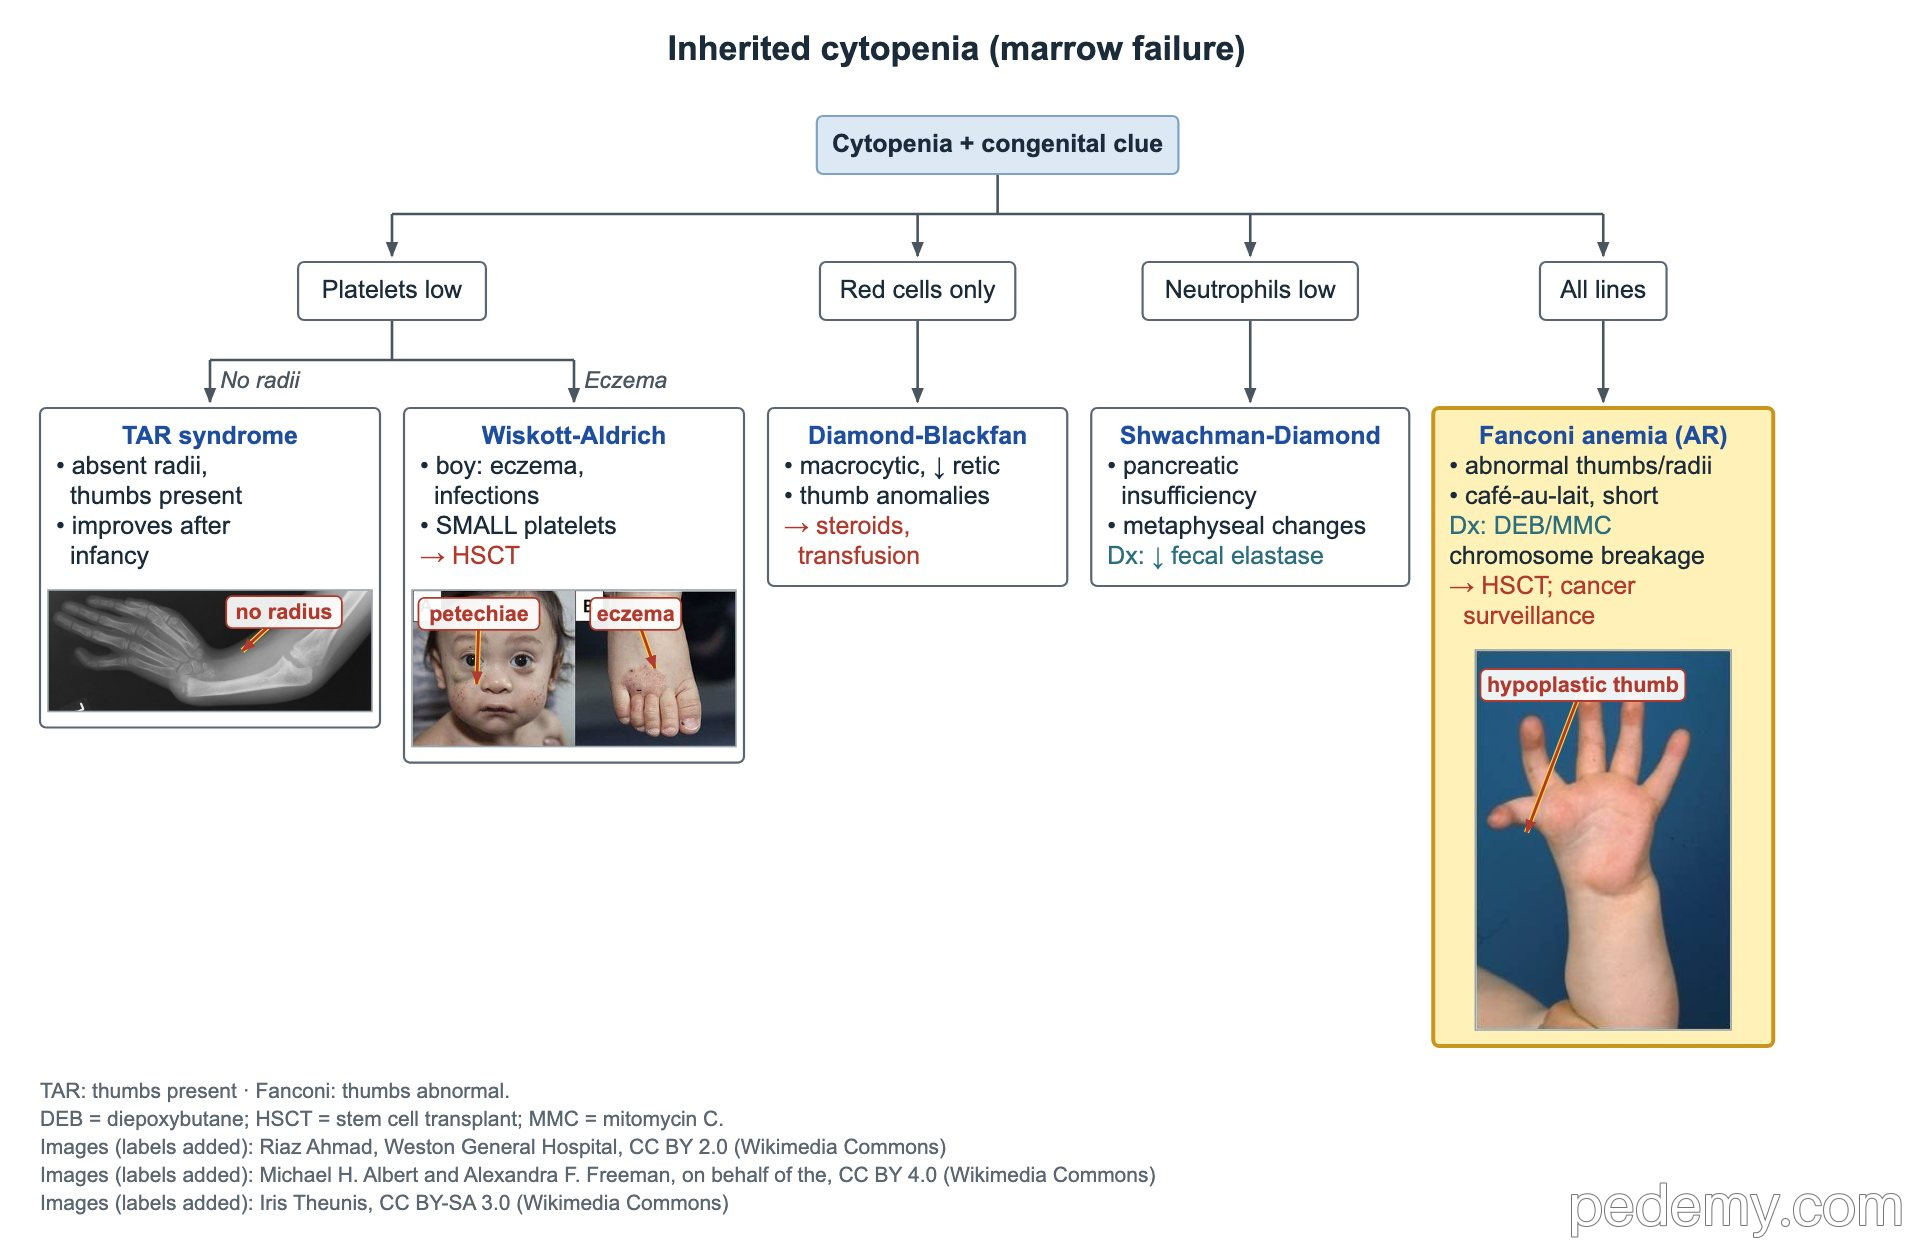
L'anémie de Fanconi est un trouble d'instabilité chromosomique (réparation de l'ADN), habituellement autosomique récessif. Rechercher des anomalies des pouces ou des radius, des taches café-au-lait et une petite taille, puis une aplasie médullaire touchant toutes les lignées dans l'enfance.
Le diagnostic repose sur un test de cassures chromosomiques (diépoxybutane ou mitomycine C). Le traitement est la greffe de cellules souches, avec une surveillance à vie des leucémies et des carcinomes épidermoïdes. Le syndrome TAR diffère : les radius sont absents mais les pouces présents, et seules les plaquettes sont basses.
- HHT : épistaxis récidivantes, télangiectasies des lèvres, de la langue et des doigts, MAV viscérales et apparenté au premier degré atteint.
- La HHT est autosomique dominante (ENG, ACVRL1 ; SMAD4 en cas de polypose juvénile associée).
- Dépister les MAV pulmonaires, qui peuvent causer hypoxémie, AVC et abcès cérébral ; l'échographie de contraste (aux microbulles) est l'examen habituel, l'oxymétrie de pouls et la radiographie thoracique étant des options plus simples chez l'enfant.
- Dépister les MAV cérébrales par IRM chez l'enfant atteint de HHT et proposer un test génétique aux apparentés à risque.
Obésité avec dystrophie rétinienne : Bardet–Biedl ou Alström
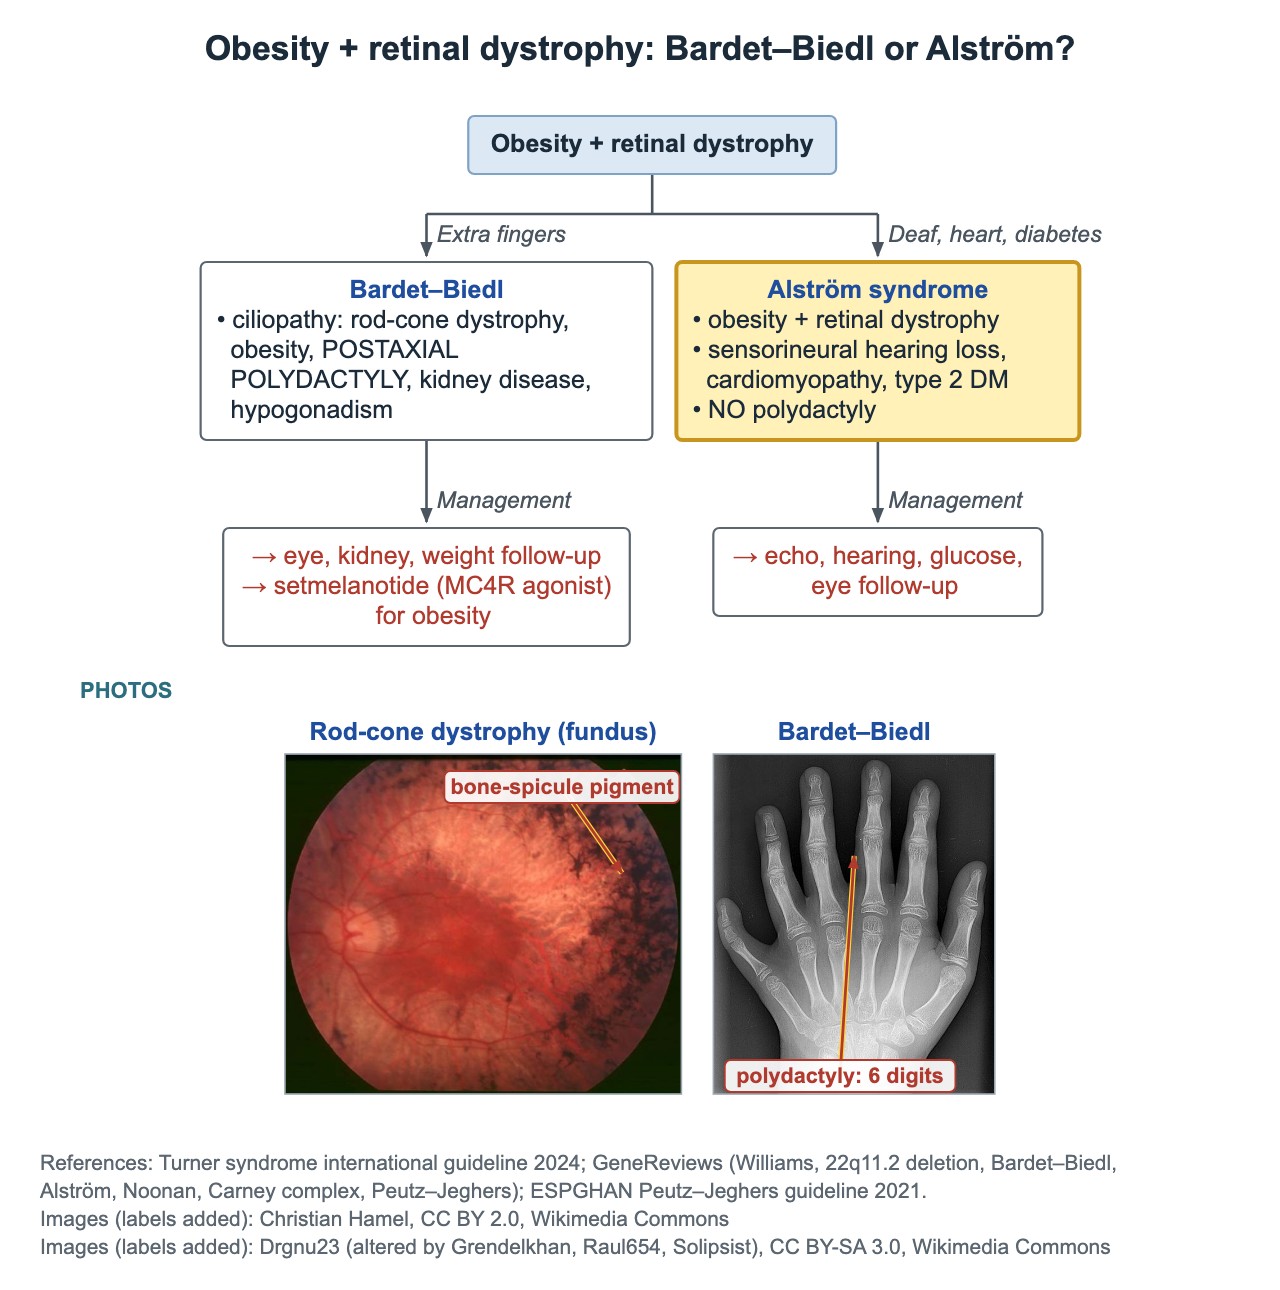
Ce sont deux ciliopathies autosomiques récessives qui débutent par une obésité et une dystrophie rétinienne (bâtonnets-cônes). Les doigts ou orteils surnuméraires les distinguent.
| Signe | Bardet–Biedl | Alström |
|---|---|---|
| Polydactylie post-axiale | Oui | Non |
| Autres signes clés | Atteinte rénale, hypogonadisme, difficultés d'apprentissage | Surdité neurosensorielle, cardiomyopathie, diabète de type 2 |
| Suivi | Suivi ophtalmologique, rénal et pondéral ; setmélanotide (agoniste MC4R) pour l'obésité | Suivi par échocardiographie, audition, glycémie et ophtalmologie |
Questions fréquentes
Quels sont les signes du syndrome de délétion 22q11.2 ?
Une cardiopathie conotroncale, une hypocalcémie par hypoparathyroïdie, une lymphopénie T par petit thymus, des anomalies du palais avec voix nasonnée, des difficultés d'apprentissage et plus tard des troubles psychiatriques.
Quelle est la cardiopathie la plus fréquente dans le syndrome de Noonan ?
La sténose valvulaire pulmonaire, souvent sur valve dysplasique. La cardiomyopathie hypertrophique survient chez environ 1 sur 5.
En quoi le syndrome d'Alagille diffère-t-il de l'atrésie des voies biliaires ?
Les deux donnent un ictère conjugué du nourrisson. Le syndrome d'Alagille montre une paucité des voies biliaires à la biopsie avec des atteintes cardiaque, rachidienne et oculaire, et il est dû à des variants de JAG1 ou NOTCH2.
Étudier ce sujet
Sources
- Recommandations actualisées de pratique clinique pour la prise en charge des enfants avec syndrome de délétion 22q11.2 (Genet Med 2023)
- Syndrome de Noonan : signes cliniques, diagnostic et recommandations de prise en charge (Pediatrics 2010)
- Recommandation NASPGHAN/ESPGHAN pour l'évaluation de l'ictère cholestatique du nourrisson (JPGN 2017)
- Deuxièmes recommandations internationales pour le diagnostic et la prise en charge de la HHT (Ann Intern Med 2020)
Rédigé pour Pedemy avec nos propres mots à partir des sources ci-dessus ; vérifié en novembre 2026. À visée éducative uniquement, pas un avis médical ; vérifiez les doses et les protocoles locaux avant de traiter un patient. Pedemy est indépendant et n’est ni affilié ni soutenu par les organisations citées.