

Arbre décisionnel principal
Phénotype squelettique : petit, grand ou laxe
Points clés
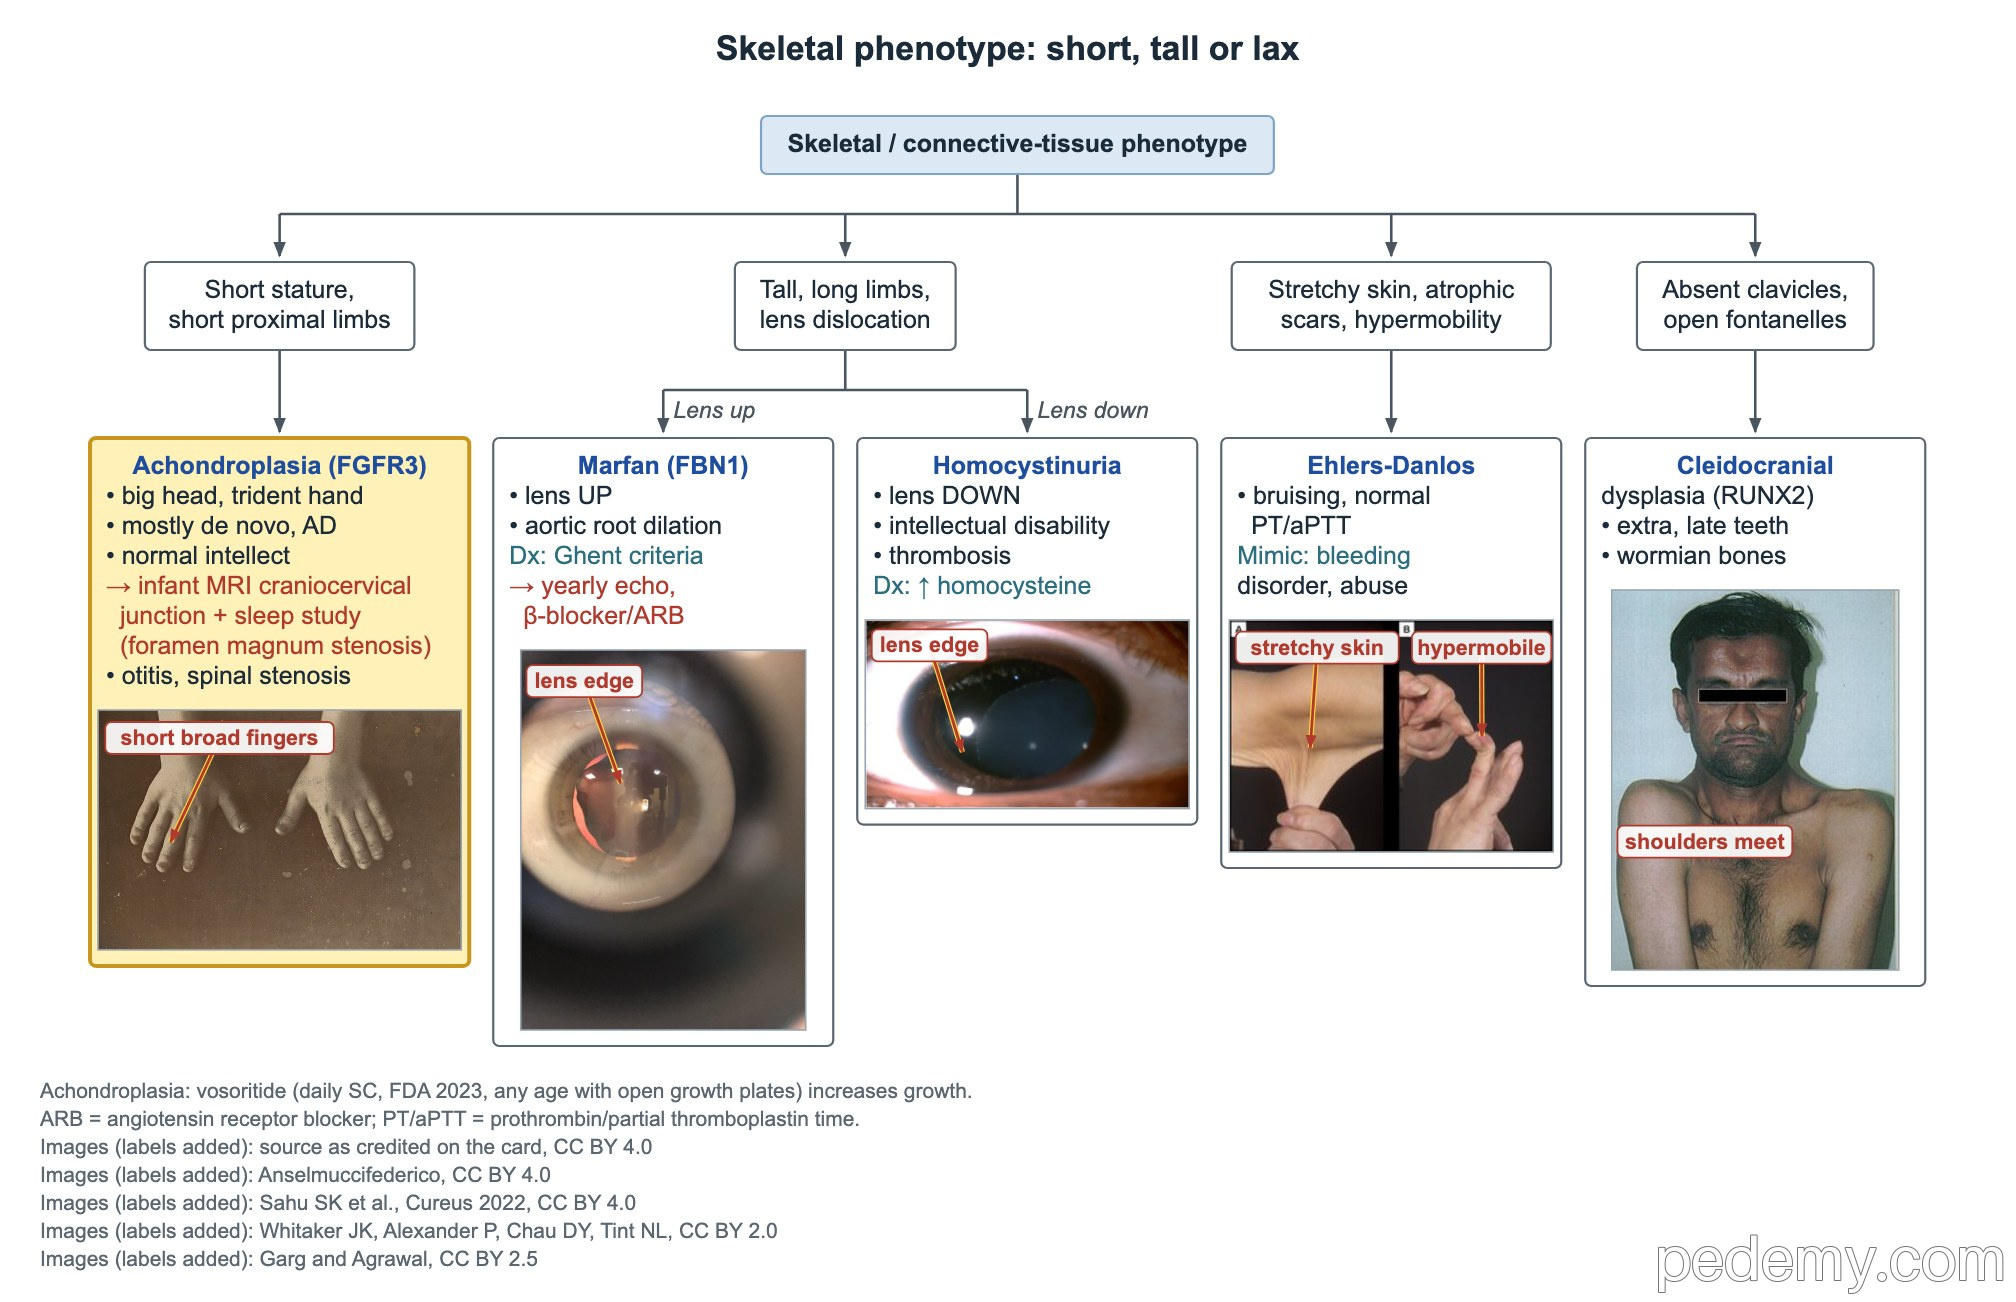
- Achondroplasie : FGFR3, autosomique dominante, environ 80% de novo ; rhizomélie, main en trident, grosse tête, intelligence normale.
- Les nourrissons achondroplases nécessitent une recherche de sténose du foramen magnum : examen neurologique, polysomnographie et IRM craniocervicale.
- L'ostéogenèse imparfaite de type I est la plus légère et la plus fréquente : sclérotiques bleues, fractures à faible traumatisme, surdité, autosomique dominante.
- L'OI de type II est létale en période néonatale par insuffisance respiratoire ; les fractures sont souvent présentes avant la naissance.
- Marfan sans antécédent familial : z-score de la racine aortique ≥2 plus ectopie du cristallin suffisent au diagnostic.
- Un score systémique de Marfan ≥7 compte comme critère majeur ; les signes du poignet ET du pouce ensemble valent 3 points.
- Syndrome d'Ehlers-Danlos classique : COL5A1/COL5A2 ; les ecchymoses faciles avec TP et TCA normaux viennent de la fragilité tissulaire.
Achondroplasie
L'arbre trie le tableau squelettique principal : membres courts à la racine, grande taille avec luxation du cristallin, peau hyperélastique ou clavicules absentes. Des membres courts à la racine (rhizomélie) avec une grosse tête orientent vers l'achondroplasie.
L'achondroplasie est due à un variant gain de fonction de FGFR3. Elle est autosomique dominante, mais la plupart des cas sont de novo, chez des enfants de parents de taille moyenne.
- Aspect : macrocéphalie avec bosses frontales, hypoplasie de l'étage moyen de la face, doigts courts et larges avec main en trident.
- L'intelligence est habituellement normale ; les acquisitions motrices sont souvent retardées.
- Nourrisson : la sténose du foramen magnum (craniocervicale) peut causer apnées centrales, faiblesse et mort subite ; dépister par examen neurologique, polysomnographie et IRM craniocervicale.
- Hydrocéphalie avec ventricules dilatés ; apnée obstructive du sommeil.
- Oreilles : l'otite séreuse est fréquente ; contrôler l'audition.
- Adulte : canal lombaire étroit.
- Le vosoritide, en injection quotidienne, augmente la croissance chez les enfants dont les cartilages de croissance sont encore ouverts.
Ostéogenèse imparfaite : les types classiques
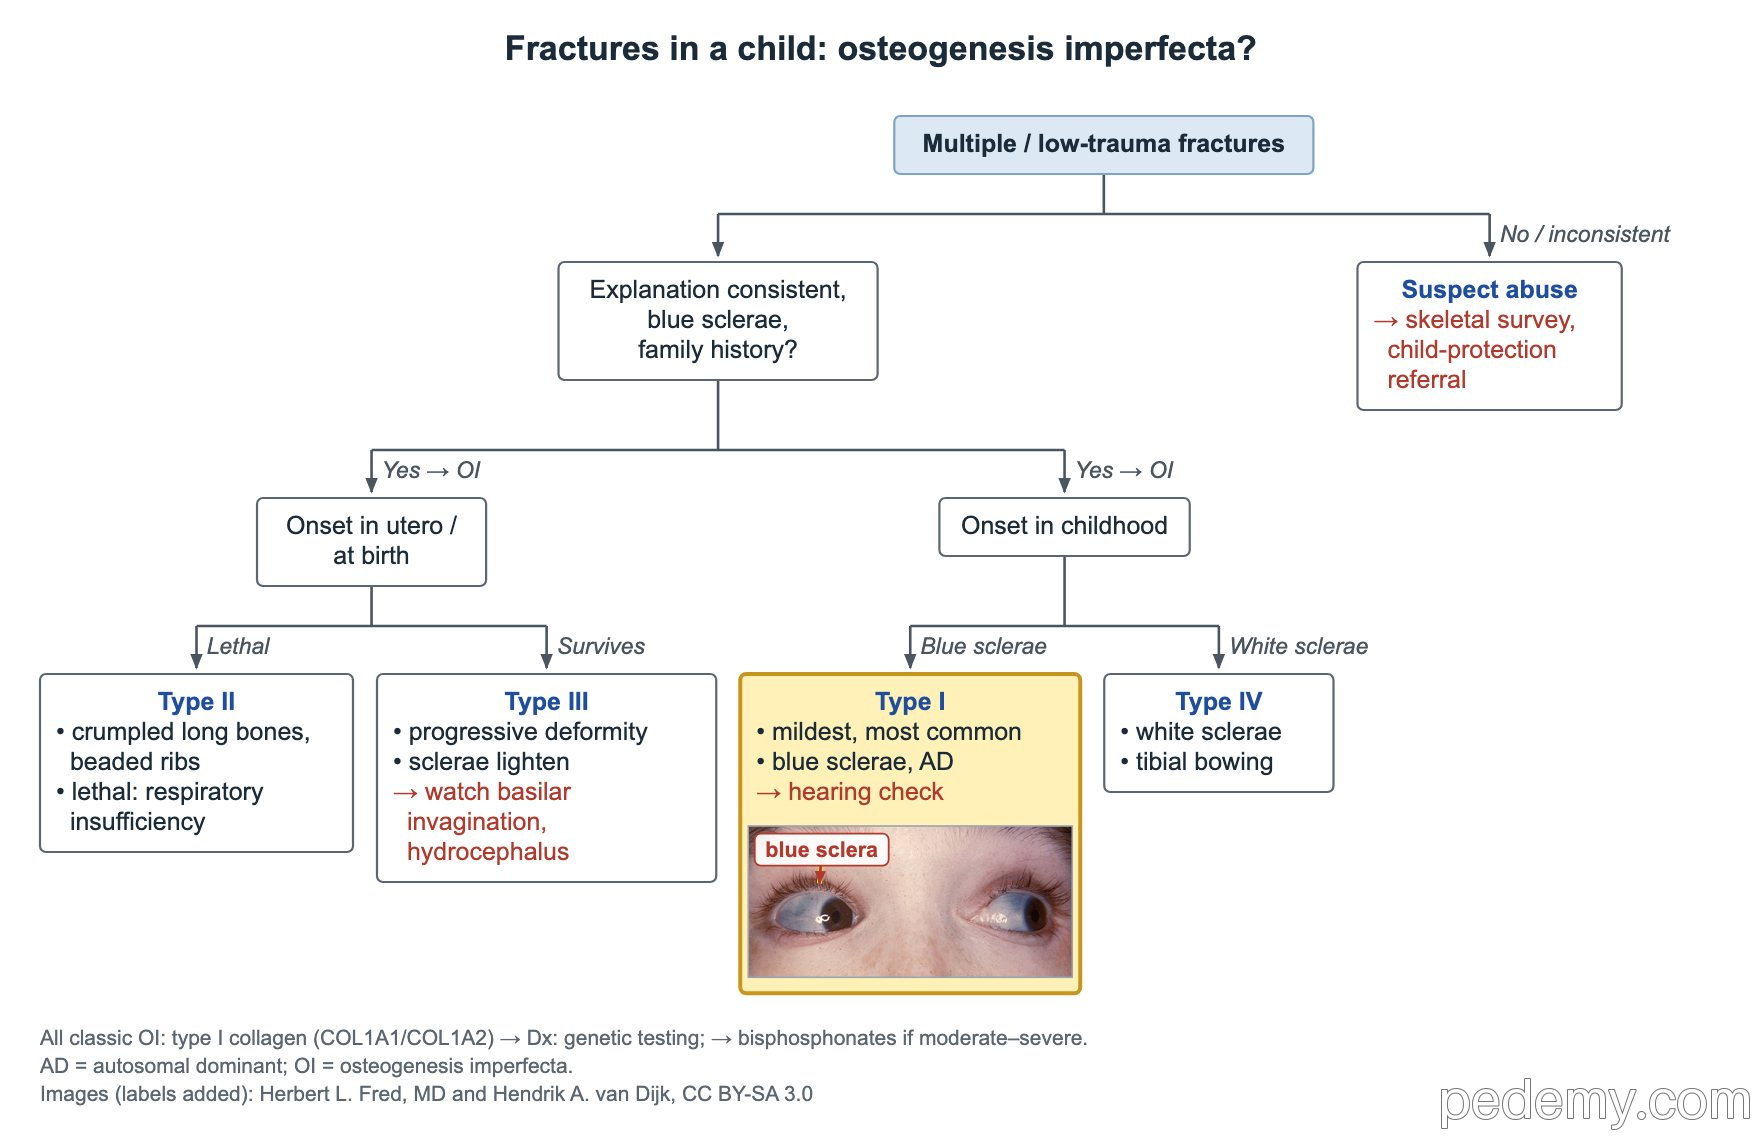
Des fractures multiples ou à faible traumatisme posent deux questions : l'histoire est-elle cohérente, et y a-t-il des sclérotiques bleues ou un antécédent familial ? Sinon, suspecter une maltraitance : faire une radiographie du squelette entier et un signalement de protection de l'enfance.
Le problème central de tous les types est la fragilité osseuse, souvent avec petite taille ou déformations. L'OI classique concerne le collagène de type I (COL1A1 ou COL1A2). Le test génétique confirme le diagnostic ; les bisphosphonates sont utilisés dans les formes modérées à sévères.
- Dentinogenèse imparfaite : dents décolorées qui s'ébrèchent facilement, indice fréquent d'OI.
- Type I : contrôler l'audition, car la surdité débute souvent à l'adolescence ou à l'âge adulte.
| Type | Profil | Indice |
|---|---|---|
| I | La plus légère et la plus fréquente ; fractures dans l'enfance ; autosomique dominante | Sclérotiques bleues, surdité ; moins de collagène de type I produit |
| II | Fractures avant ou à la naissance ; létale | Os longs tassés, côtes en chapelet ; décès par insuffisance respiratoire |
| III | Sévère, déformante et progressive | Sclérotiques qui s'éclaircissent avec l'âge ; impression basilaire, hydrocéphalie |
| IV | Modérée, de sévérité variable | Sclérotiques normales ou blanches ; incurvation tibiale |
OI sévère chez le nouveau-né
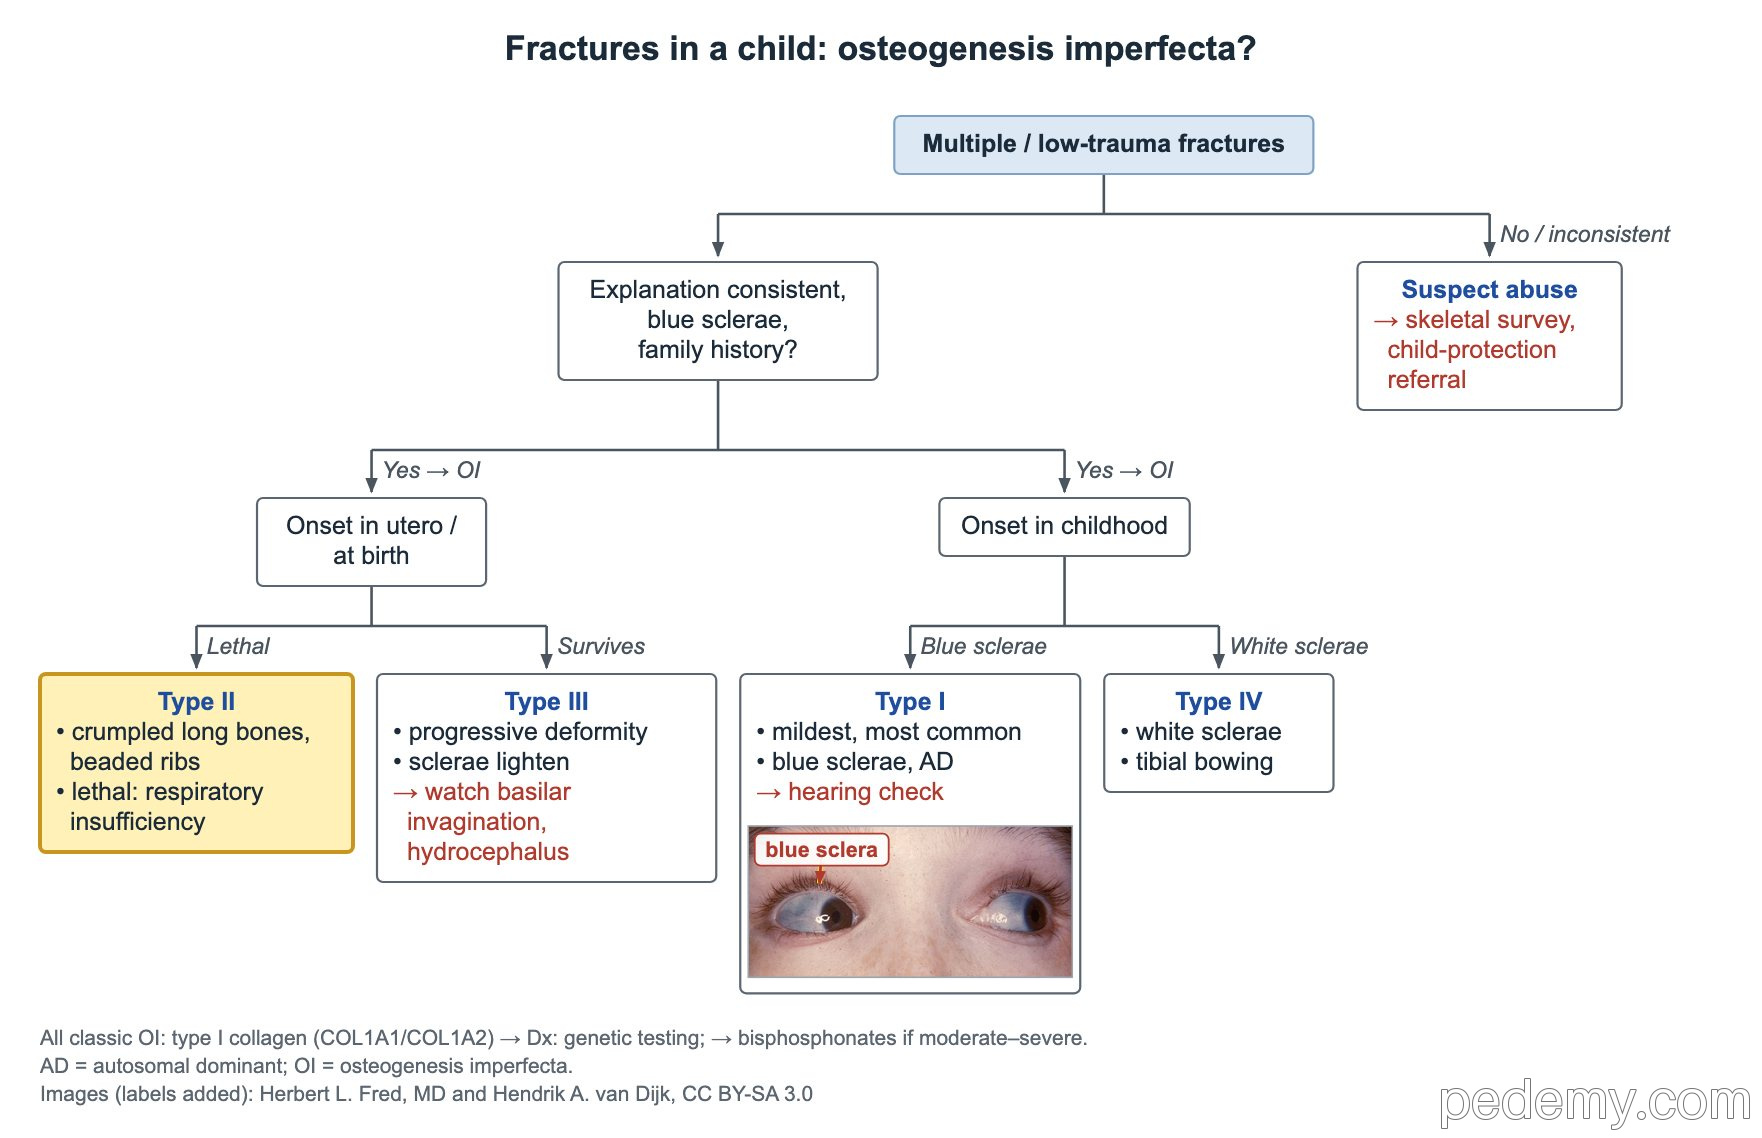
Quand les fractures débutent in utero ou à la naissance, l'arbre sépare les formes létales des formes sévères compatibles avec la survie.
- Type II : fractures déjà présentes avant la naissance, os longs tassés et côtes en chapelet ; la plupart des nourrissons décèdent d'insuffisance respiratoire.
- Type III : survit à la période néonatale, avec déformations progressives et petite taille.
- Type III : les sclérotiques bleues s'éclaircissent avec l'âge ; surveiller l'impression basilaire et l'hydrocéphalie.
Syndrome de Marfan : critères de Gand révisés
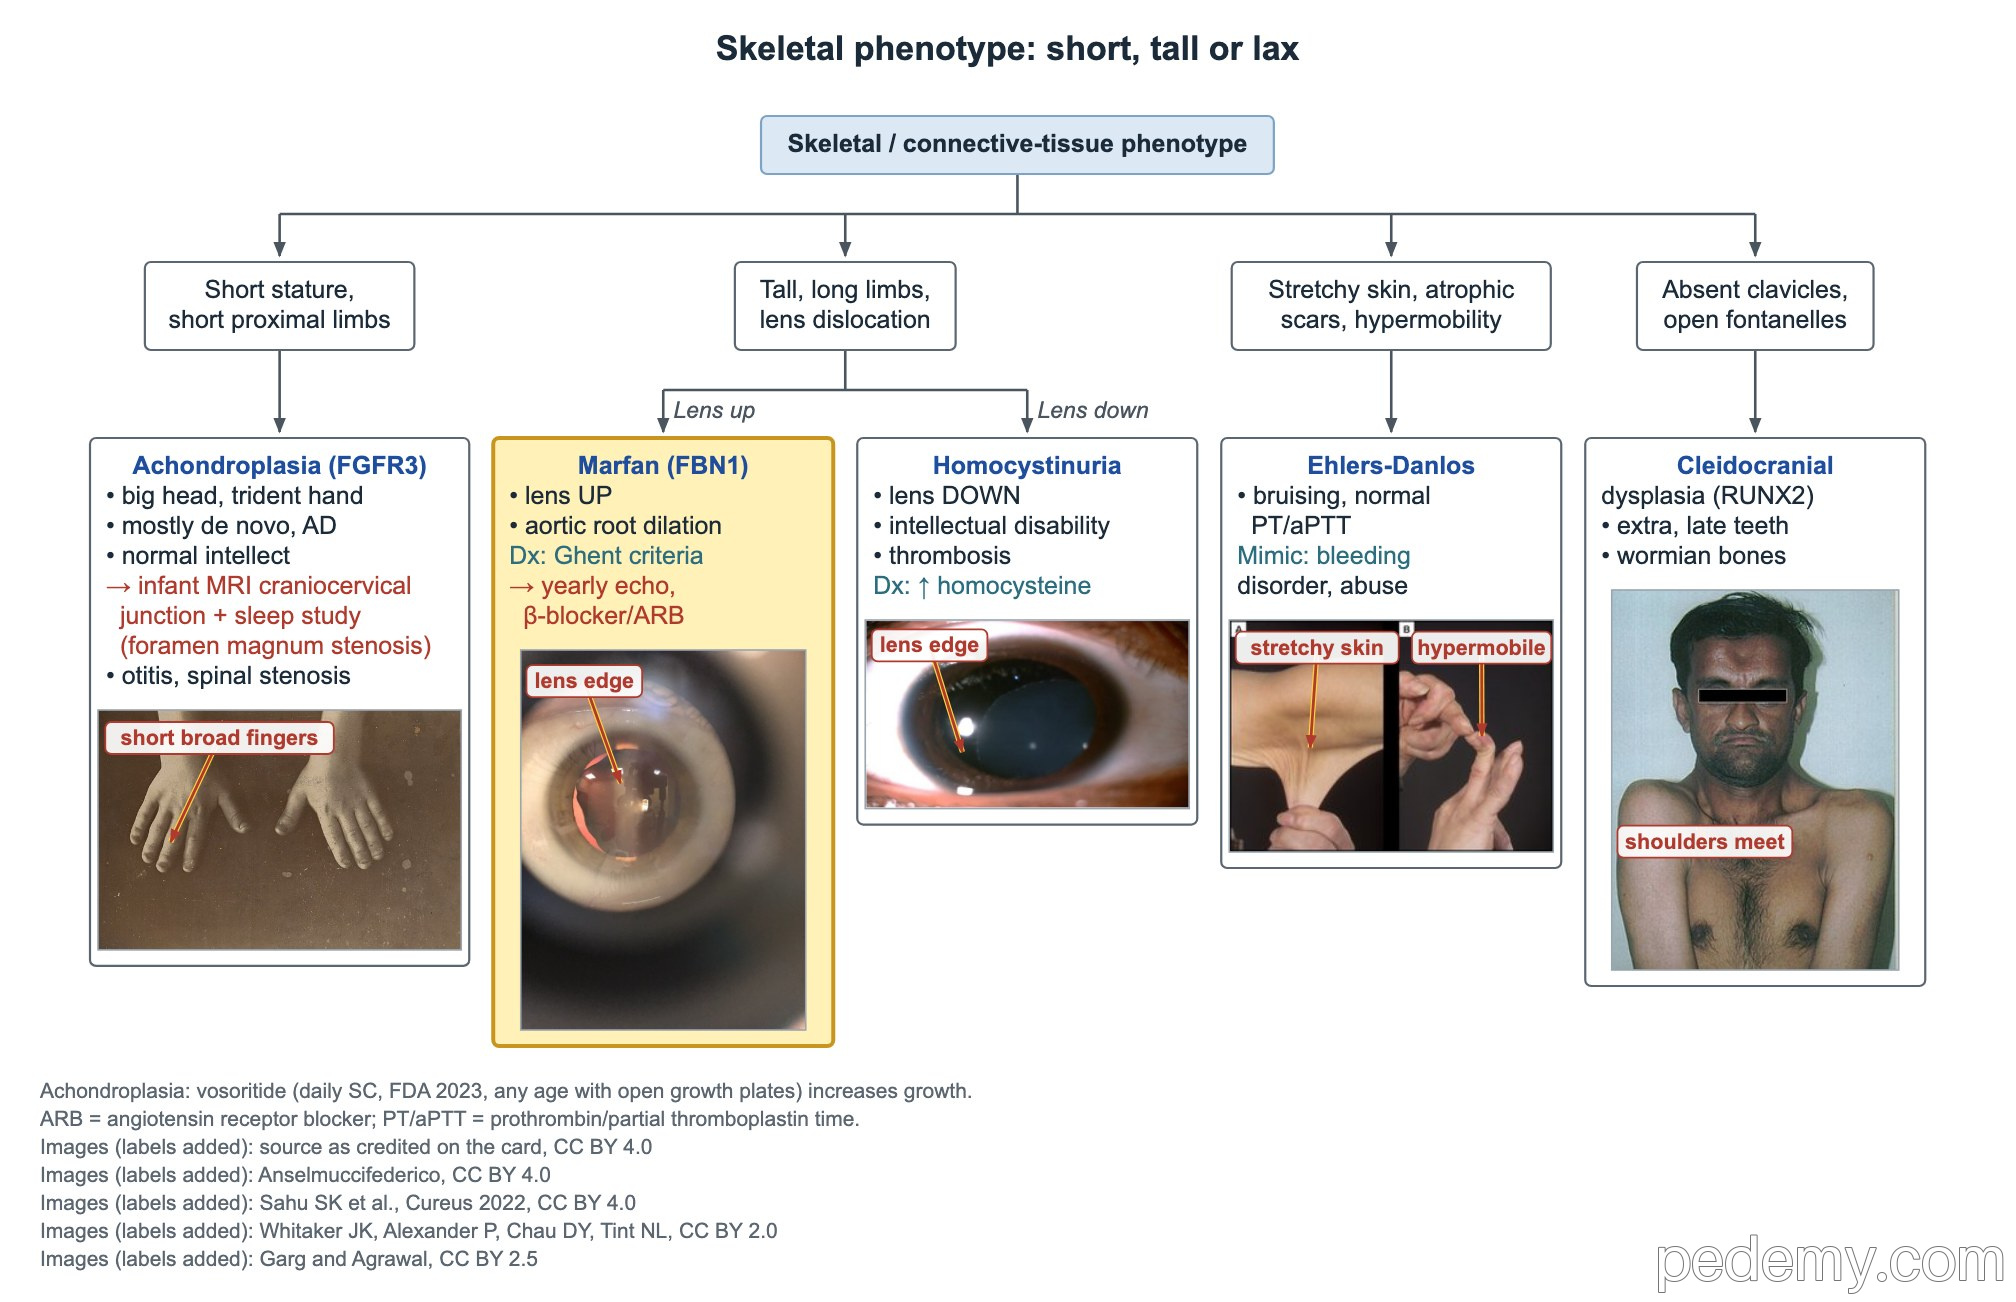
Le syndrome de Marfan est autosomique dominant et dû à des variants de FBN1 (fibrilline-1). Le cristallin se luxe vers le haut dans le Marfan et vers le bas dans l'homocystinurie.
Un adolescent grand avec des doigts longs, une luxation du cristallin vers le haut et un parent ayant eu une dissection aortique nécessite d'abord une échocardiographie de la racine aortique.
- Score systémique : signes du poignet ET du pouce = 3 points (un seul = 1).
- 2 points chacun : pectus carinatum, valgus de l'arrière-pied, pneumothorax, ectasie durale, protrusion acétabulaire.
- Pectus excavatum ou asymétrie thoracique = 1 point.
- Signe du poignet : le pouce et le cinquième doigt se chevauchent autour du poignet opposé. Signe du pouce : l'extrémité du pouce dépasse le bord du poing fermé.
- Une extension réduite du coude compte dans le Marfan ; l'hypermobilité du coude ne compte pas et évoque un syndrome d'Ehlers-Danlos.
| Antécédent familial | Un seul de ces éléments confirme le Marfan |
|---|---|
| Pas d'antécédent familial | Racine aortique z ≥2 + ectopie du cristallin ; racine aortique z ≥2 + variant pathogène de FBN1 ; racine aortique z ≥2 + score systémique ≥7 ; ectopie du cristallin + variant de FBN1 connu pour causer une atteinte aortique |
| Parent atteint de Marfan | Ectopie du cristallin ; ou score systémique ≥7 ; ou racine aortique z ≥2 (20 ans ou plus) ou z ≥3 (moins de 20 ans) |
Aorte dans le Marfan, sport et syndrome de Loeys-Dietz
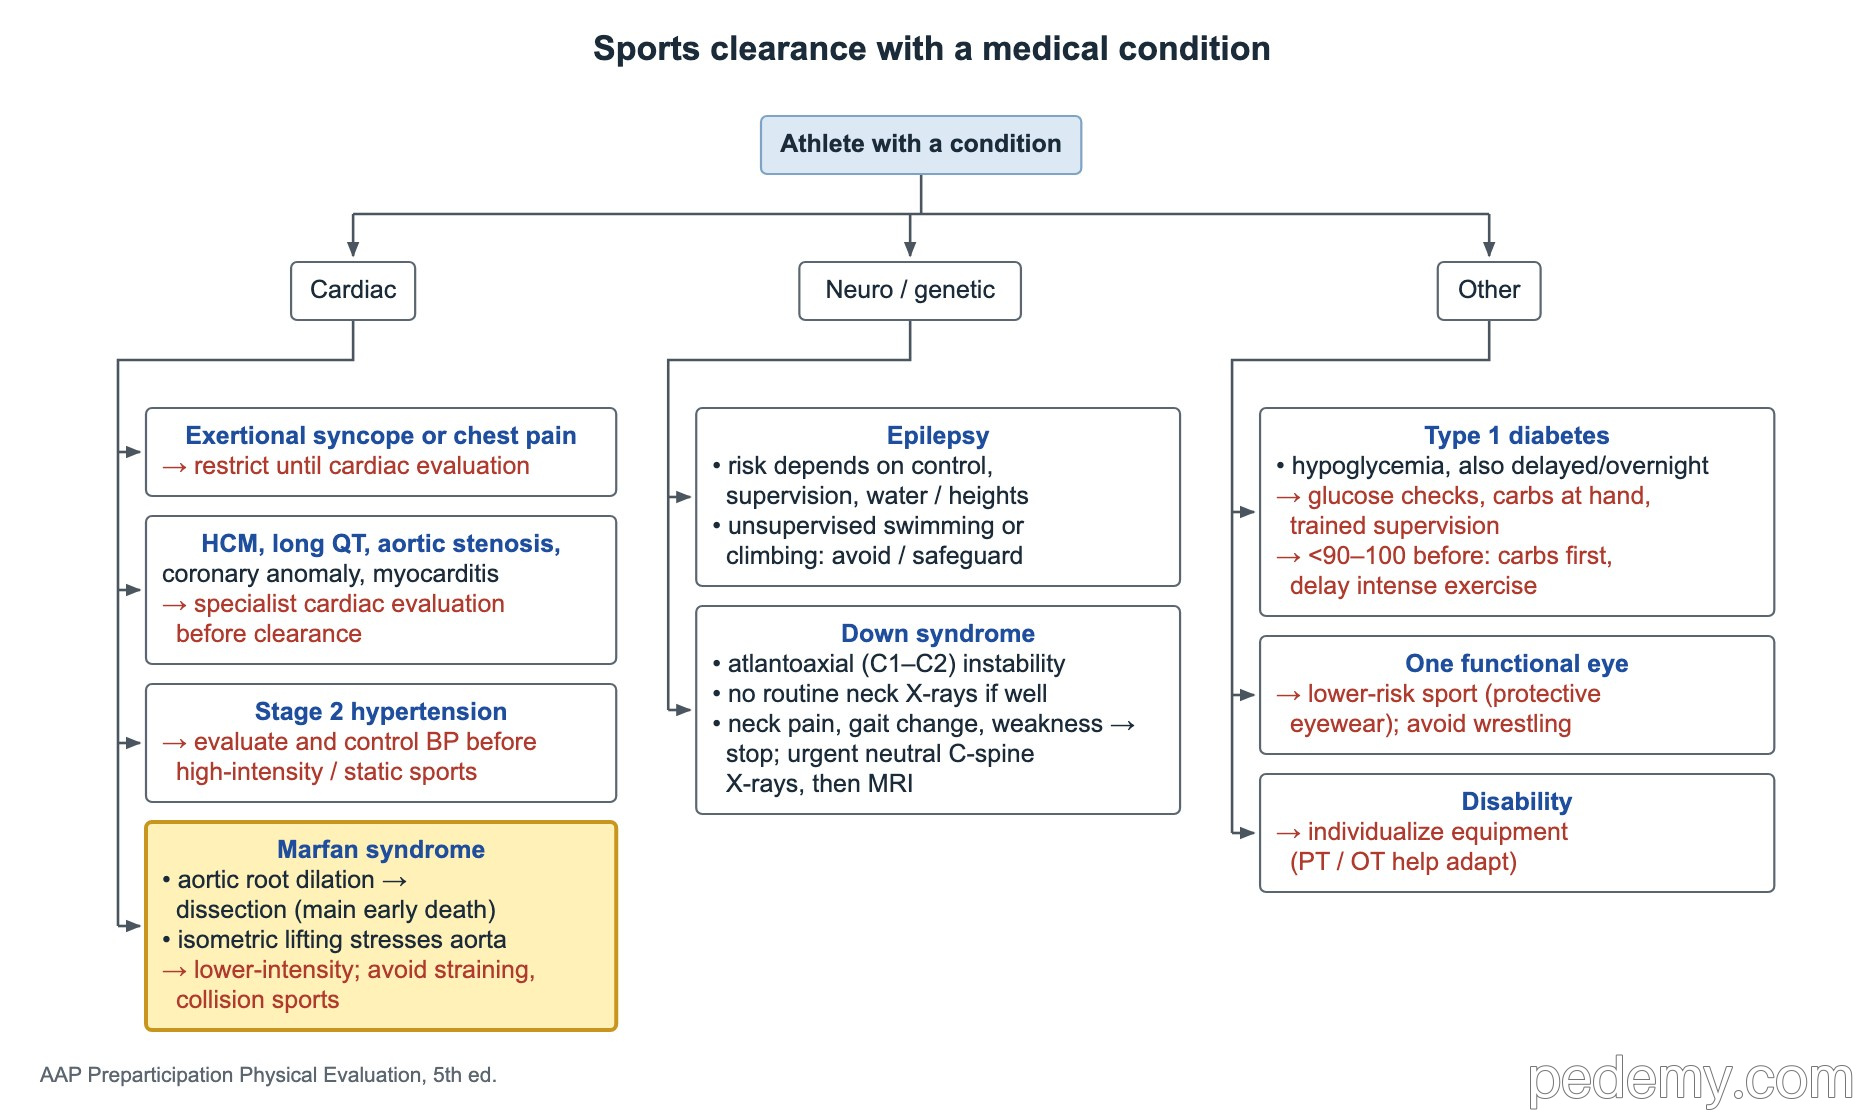
La dilatation de la racine aortique menant à la dissection est la principale cause de décès précoce dans le syndrome de Marfan. Les efforts isométriques et de poussée sollicitent l'aorte : les sportifs sont orientés vers des sports de faible intensité et détournés des sports de contact.
Surveiller la racine aortique par échocardiographie au moins une fois par an. Un bêtabloquant ou un antagoniste des récepteurs de l'angiotensine ralentit la dilatation de la racine.
- Syndrome de Loeys-Dietz : anévrisme de la racine aortique avec hypertélorisme et luette bifide ou fente palatine ; gènes TGFBR1 et TGFBR2 (et d'autres de la voie du TGF-bêta).
- Dans le Loeys-Dietz, les artères sont tortueuses et peuvent se disséquer à des diamètres plus petits que dans le Marfan ; imager les artères de la tête au pelvis.
Syndromes d'Ehlers-Danlos
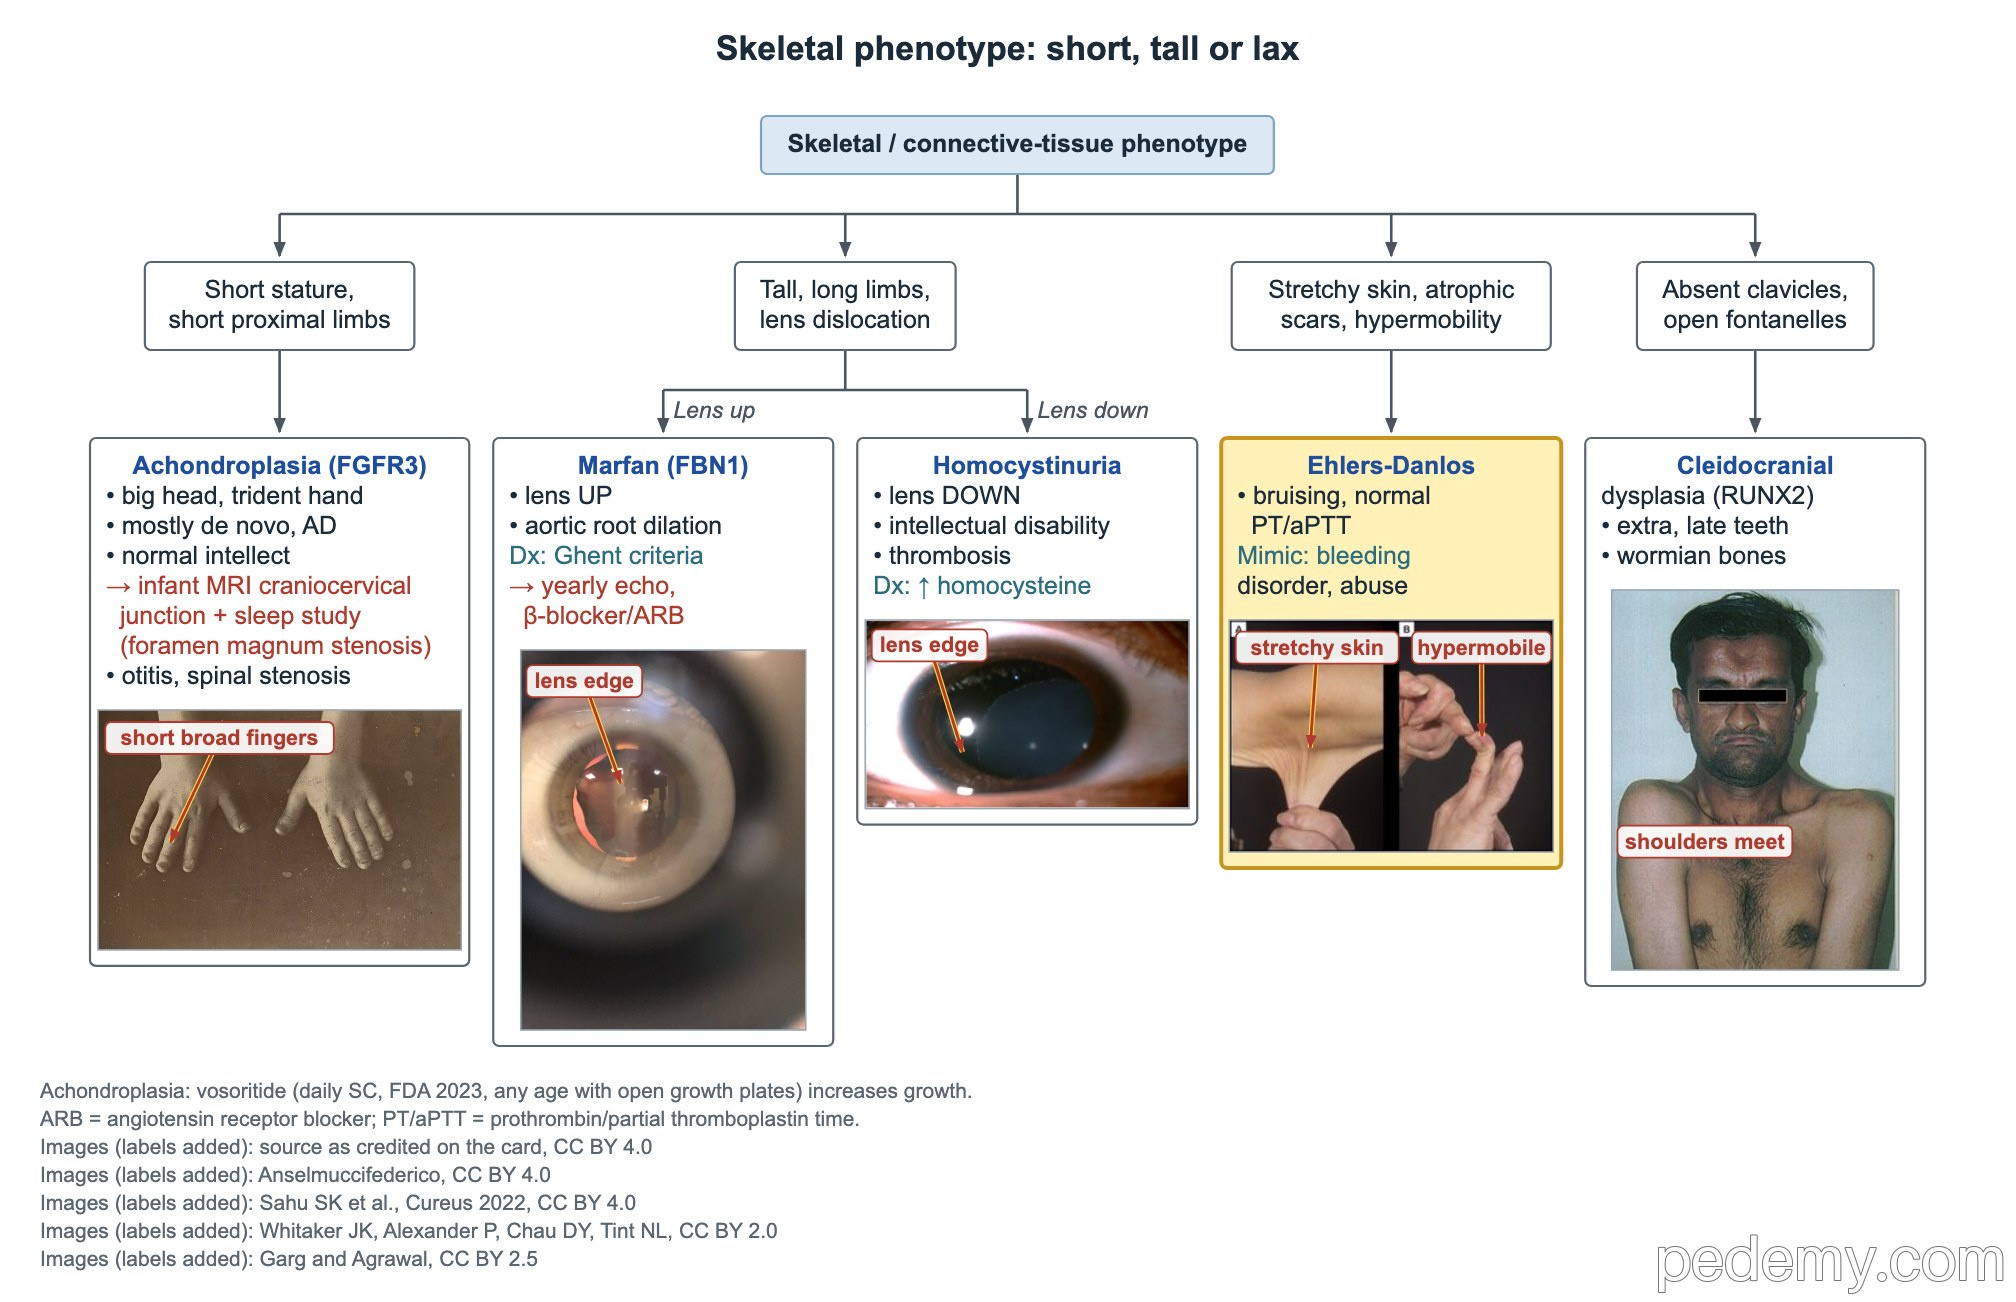
Une peau hyperélastique et douce (pâteuse), des cicatrices larges et atrophiques, des articulations hypermobiles et des ecchymoses faciles évoquent un syndrome d'Ehlers-Danlos. La classification de 2017 compte 13 types ; tous sauf le SED hypermobile sont confirmés par test génétique.
- SED classique : COL5A1 ou COL5A2.
- Les ecchymoses faciles avec TP et TCA normaux viennent de la fragilité capillaire et tissulaire, et non d'un déficit en facteur de coagulation.
- Éliminer un trouble de l'hémostase et envisager une maltraitance avant d'attribuer les ecchymoses au SED.
- Un prolapsus valvulaire mitral (clic mésosystolique) est possible.
Dysplasie cléidocrânienne, maladie de Caffey et FOP
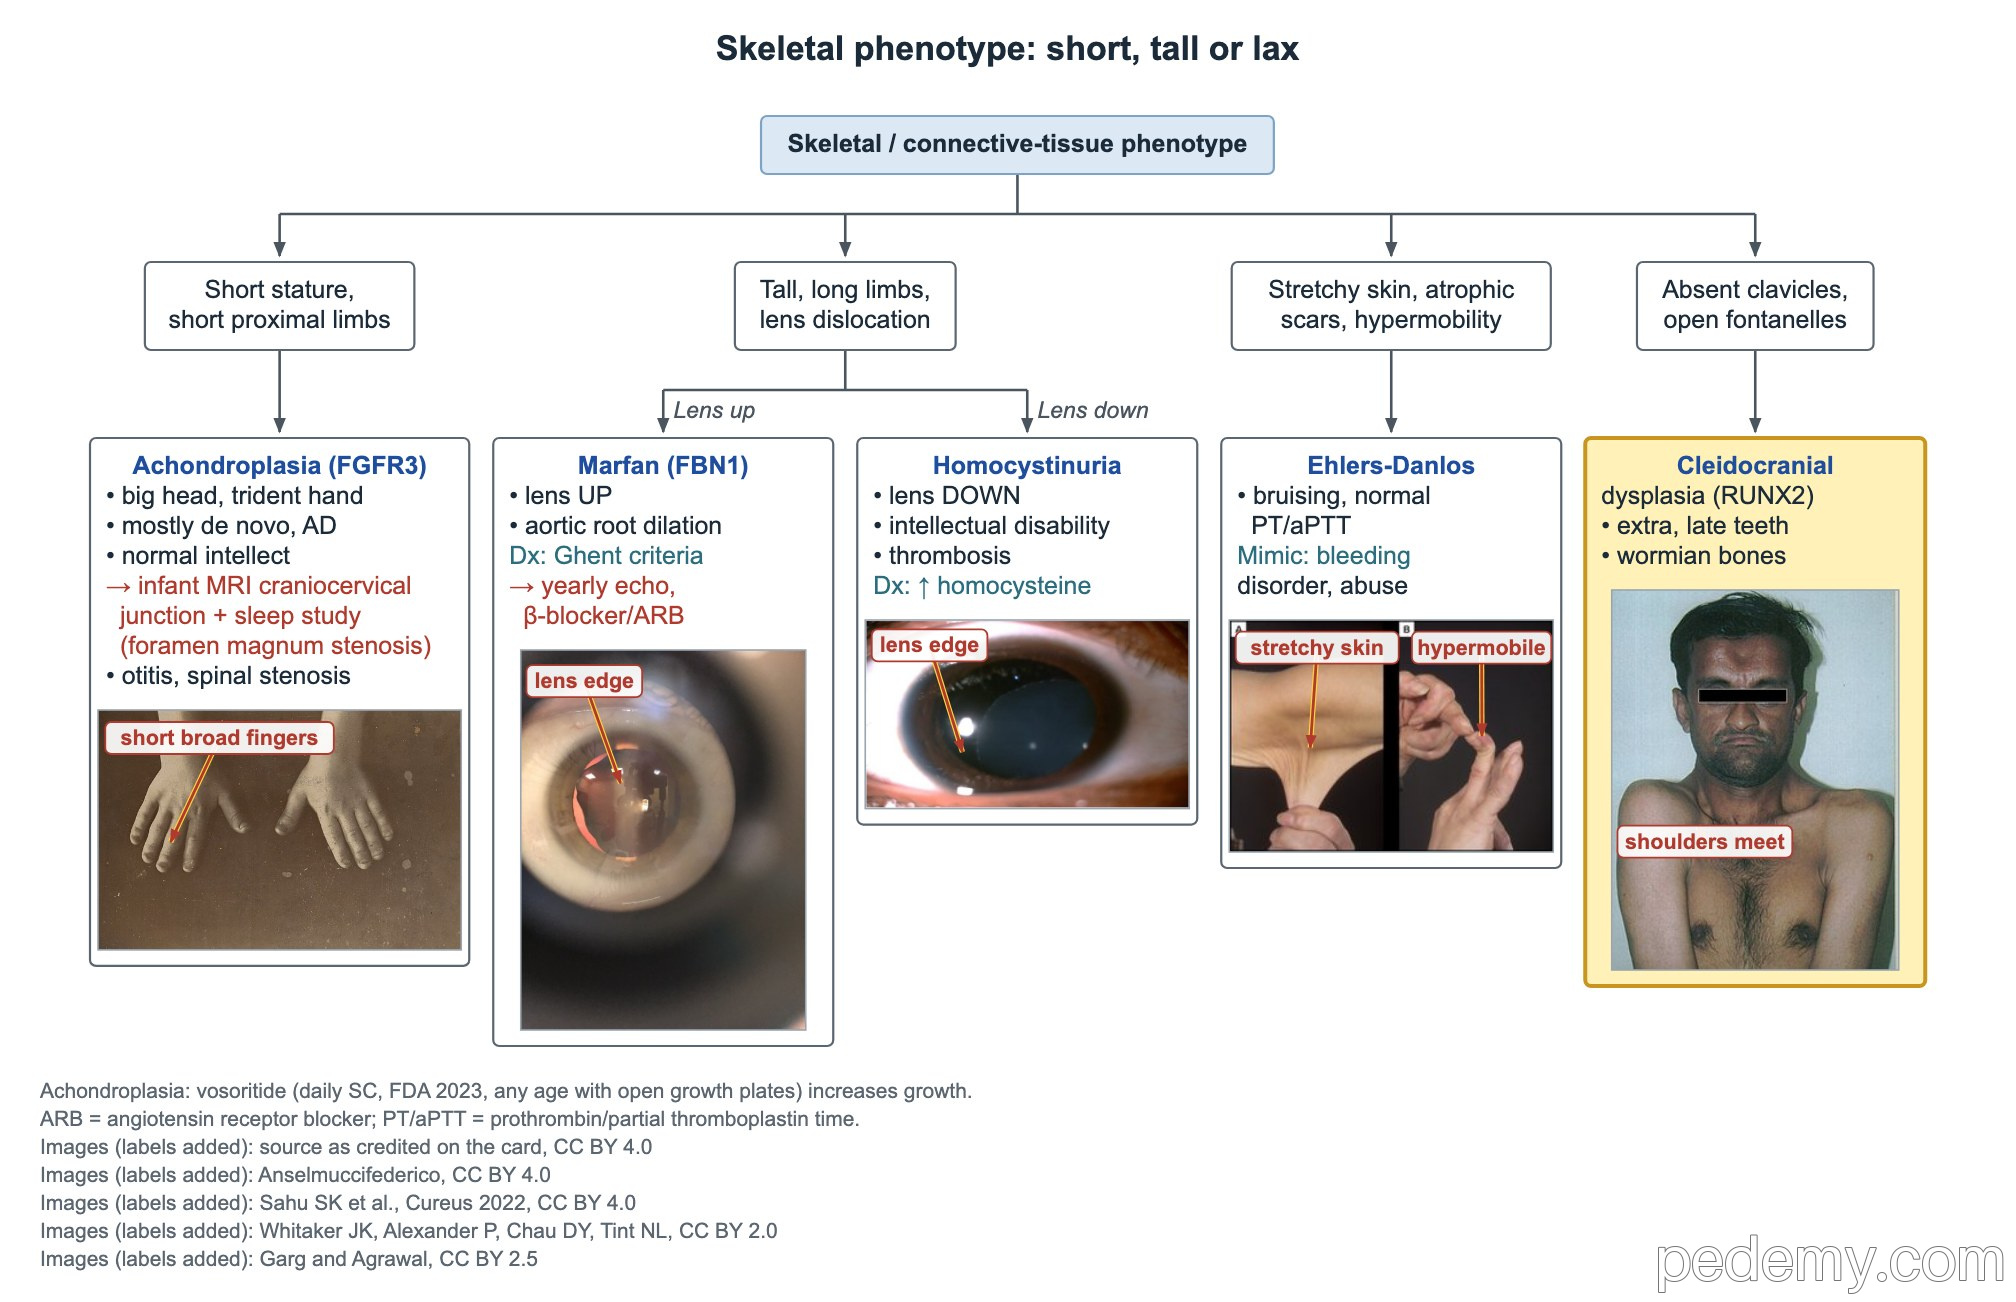
Les os wormiens sont de petits os surnuméraires situés dans les sutures crâniennes.
| Maladie | Indices | Point clé |
|---|---|---|
| Dysplasie cléidocrânienne (RUNX2, autosomique dominante) | Clavicules absentes ou petites (les épaules peuvent se toucher), fontanelles ouvertes et ossification crânienne retardée, os wormiens | Éruption dentaire retardée et dents surnuméraires |
| Maladie de Caffey (hyperostose corticale infantile) | Nourrisson de moins de 6 mois avec fièvre, irritabilité et tuméfaction osseuse dure et douloureuse, habituellement de la mandibule | Spontanément résolutive ; disparaît habituellement vers environ 2 ans |
| Fibrodysplasie ossifiante progressive (ACVR1) | Gros orteils courts et malformés dès la naissance ; poussées de nodules douloureux du cou et du dos qui s'ossifient | Éviter biopsies, chirurgie et injections intramusculaires, qui déclenchent une nouvelle ossification |
Questions fréquentes
Quels sont les critères de Gand révisés du syndrome de Marfan ?
Sans antécédent familial, une dilatation de la racine aortique (z ≥2) plus une ectopie du cristallin suffisent. La dilatation de la racine aortique peut aussi s'associer à un variant de FBN1 ou à un score systémique de 7 ou plus.
Quel est le type d'ostéogenèse imparfaite le plus fréquent ?
Le type I : la forme la plus légère, avec sclérotiques bleues, fractures après un traumatisme mineur et surdité. Il est autosomique dominant et dû à une production réduite de collagène de type I.
L'achondroplasie est-elle héréditaire ?
Elle est autosomique dominante, mais environ 80% des enfants ont un variant nouveau de FGFR3 et des parents de taille moyenne.
Étudier ce sujet
Sources
- Rapport clinique de l'AAP : suivi de santé des personnes atteintes d'achondroplasie (Pediatrics 2020)
- Rapport clinique de l'AAP : suivi de santé des enfants et adolescents atteints du syndrome de Marfan (Pediatrics 2023)
- La nosologie de Gand révisée du syndrome de Marfan (J Med Genet 2010)
- La classification internationale 2017 des syndromes d'Ehlers-Danlos (Am J Med Genet C)
- Recommandation ACC/AHA 2022 pour le diagnostic et la prise en charge des maladies aortiques (Circulation)
Rédigé pour Pedemy avec nos propres mots à partir des sources ci-dessus ; vérifié en novembre 2026. À visée éducative uniquement, pas un avis médical ; vérifiez les doses et les protocoles locaux avant de traiter un patient. Pedemy est indépendant et n’est ni affilié ni soutenu par les organisations citées.