

Wichtigster Entscheidungsbaum
Angeborene Immundefekte 2: T-Zellen und Phagozyten
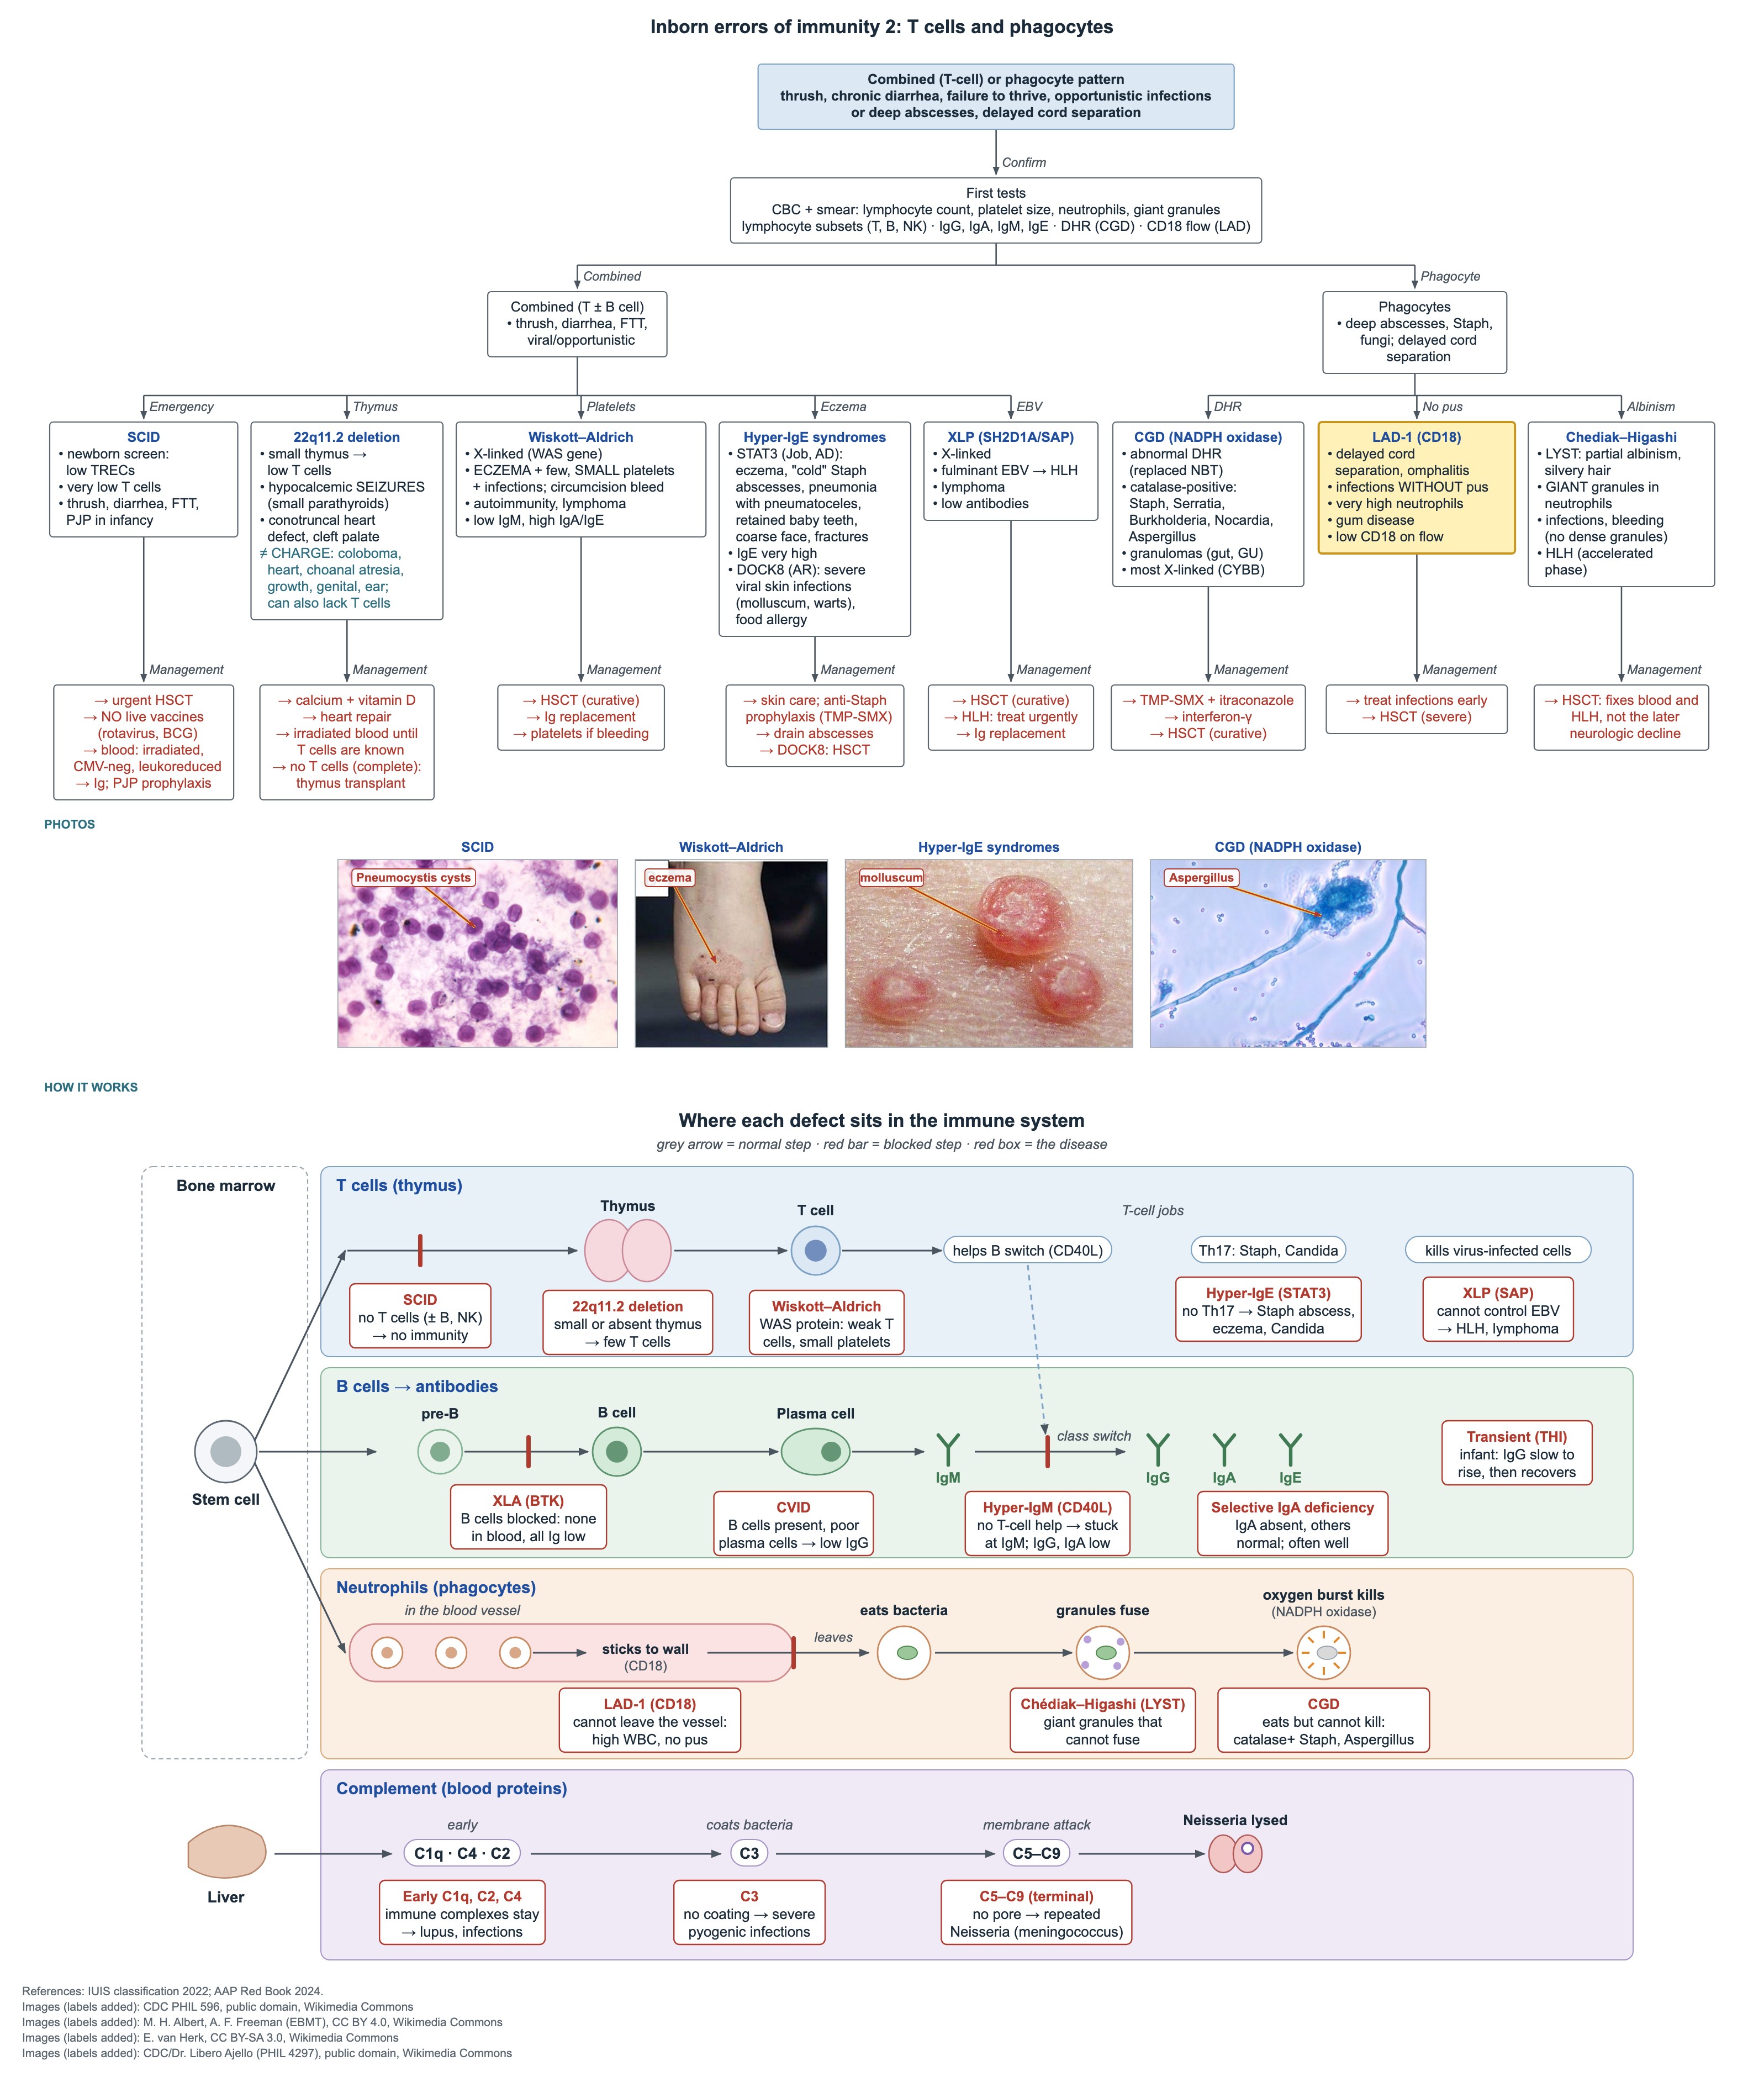
Das Wichtigste
- LAD-1 (CD18): verzögerter Nabelschnurabfall, Infektionen mit wenig Eiter und ausgeprägte Neutrophilie auch ohne Infektion.
- CGD: katalasepositive Erreger (Staphylococcus, Serratia, Burkholderia, Nocardia, Aspergillus); Screening mit DHR-Durchflusszytometrie.
- CGD ist meist X-chromosomal (CYBB); die lebenslange Prophylaxe besteht aus TMP-SMX plus Itraconazol.
- Chédiak–Higashi (LYST): partieller Albinismus, silbriges Haar, Riesengranula in Neutrophilen, Blutungen durch fehlende Dense Granules der Thrombozyten.
- Chédiak–Higashi: HLH ist die Hauptgefahr; die Stammzelltransplantation heilt die hämatologischen und immunologischen Probleme, aber nicht den späteren neurologischen Abbau.
- Niedriges CH50 mit normalem AH50 = früher klassischer Weg (C1q, C2, C4); beide niedrig = C3, terminale Komponenten oder Verbrauch.
- Defekt des terminalen Komplements (C5–C9): rezidivierende Meningokokkenerkrankungen; MenACWY und MenB mit Auffrischungen geben.
Leukozytenadhäsionsdefekt Typ 1 (LAD-1)
Neutrophile können nicht an der Gefäßwand haften, weil CD18 (ein Beta-2-Integrin) fehlt oder vermindert ist. Sie bleiben im Blut, daher ist die Zahl hoch, aber am Infektionsort bildet sich wenig Eiter.
- Verzögerter Abfall der Nabelschnur, oft mit Omphalitis.
- Schwere bakterielle Haut-, Schleimhaut- und Weichteilinfektionen mit wenig Eiter und schlechter Wundheilung.
- Ausgeprägte Neutrophilie, die auch zwischen Infektionen bestehen bleibt.
- Schwere Zahnfleischerkrankung (Gingivitis, Parodontitis) bei älteren Kindern.
- Diagnose: vermindertes CD18 auf Neutrophilen in der Durchflusszytometrie.
- Management: Infektionen früh behandeln; Stammzelltransplantation bei schwerer Erkrankung.
Septische Granulomatose (CGD)
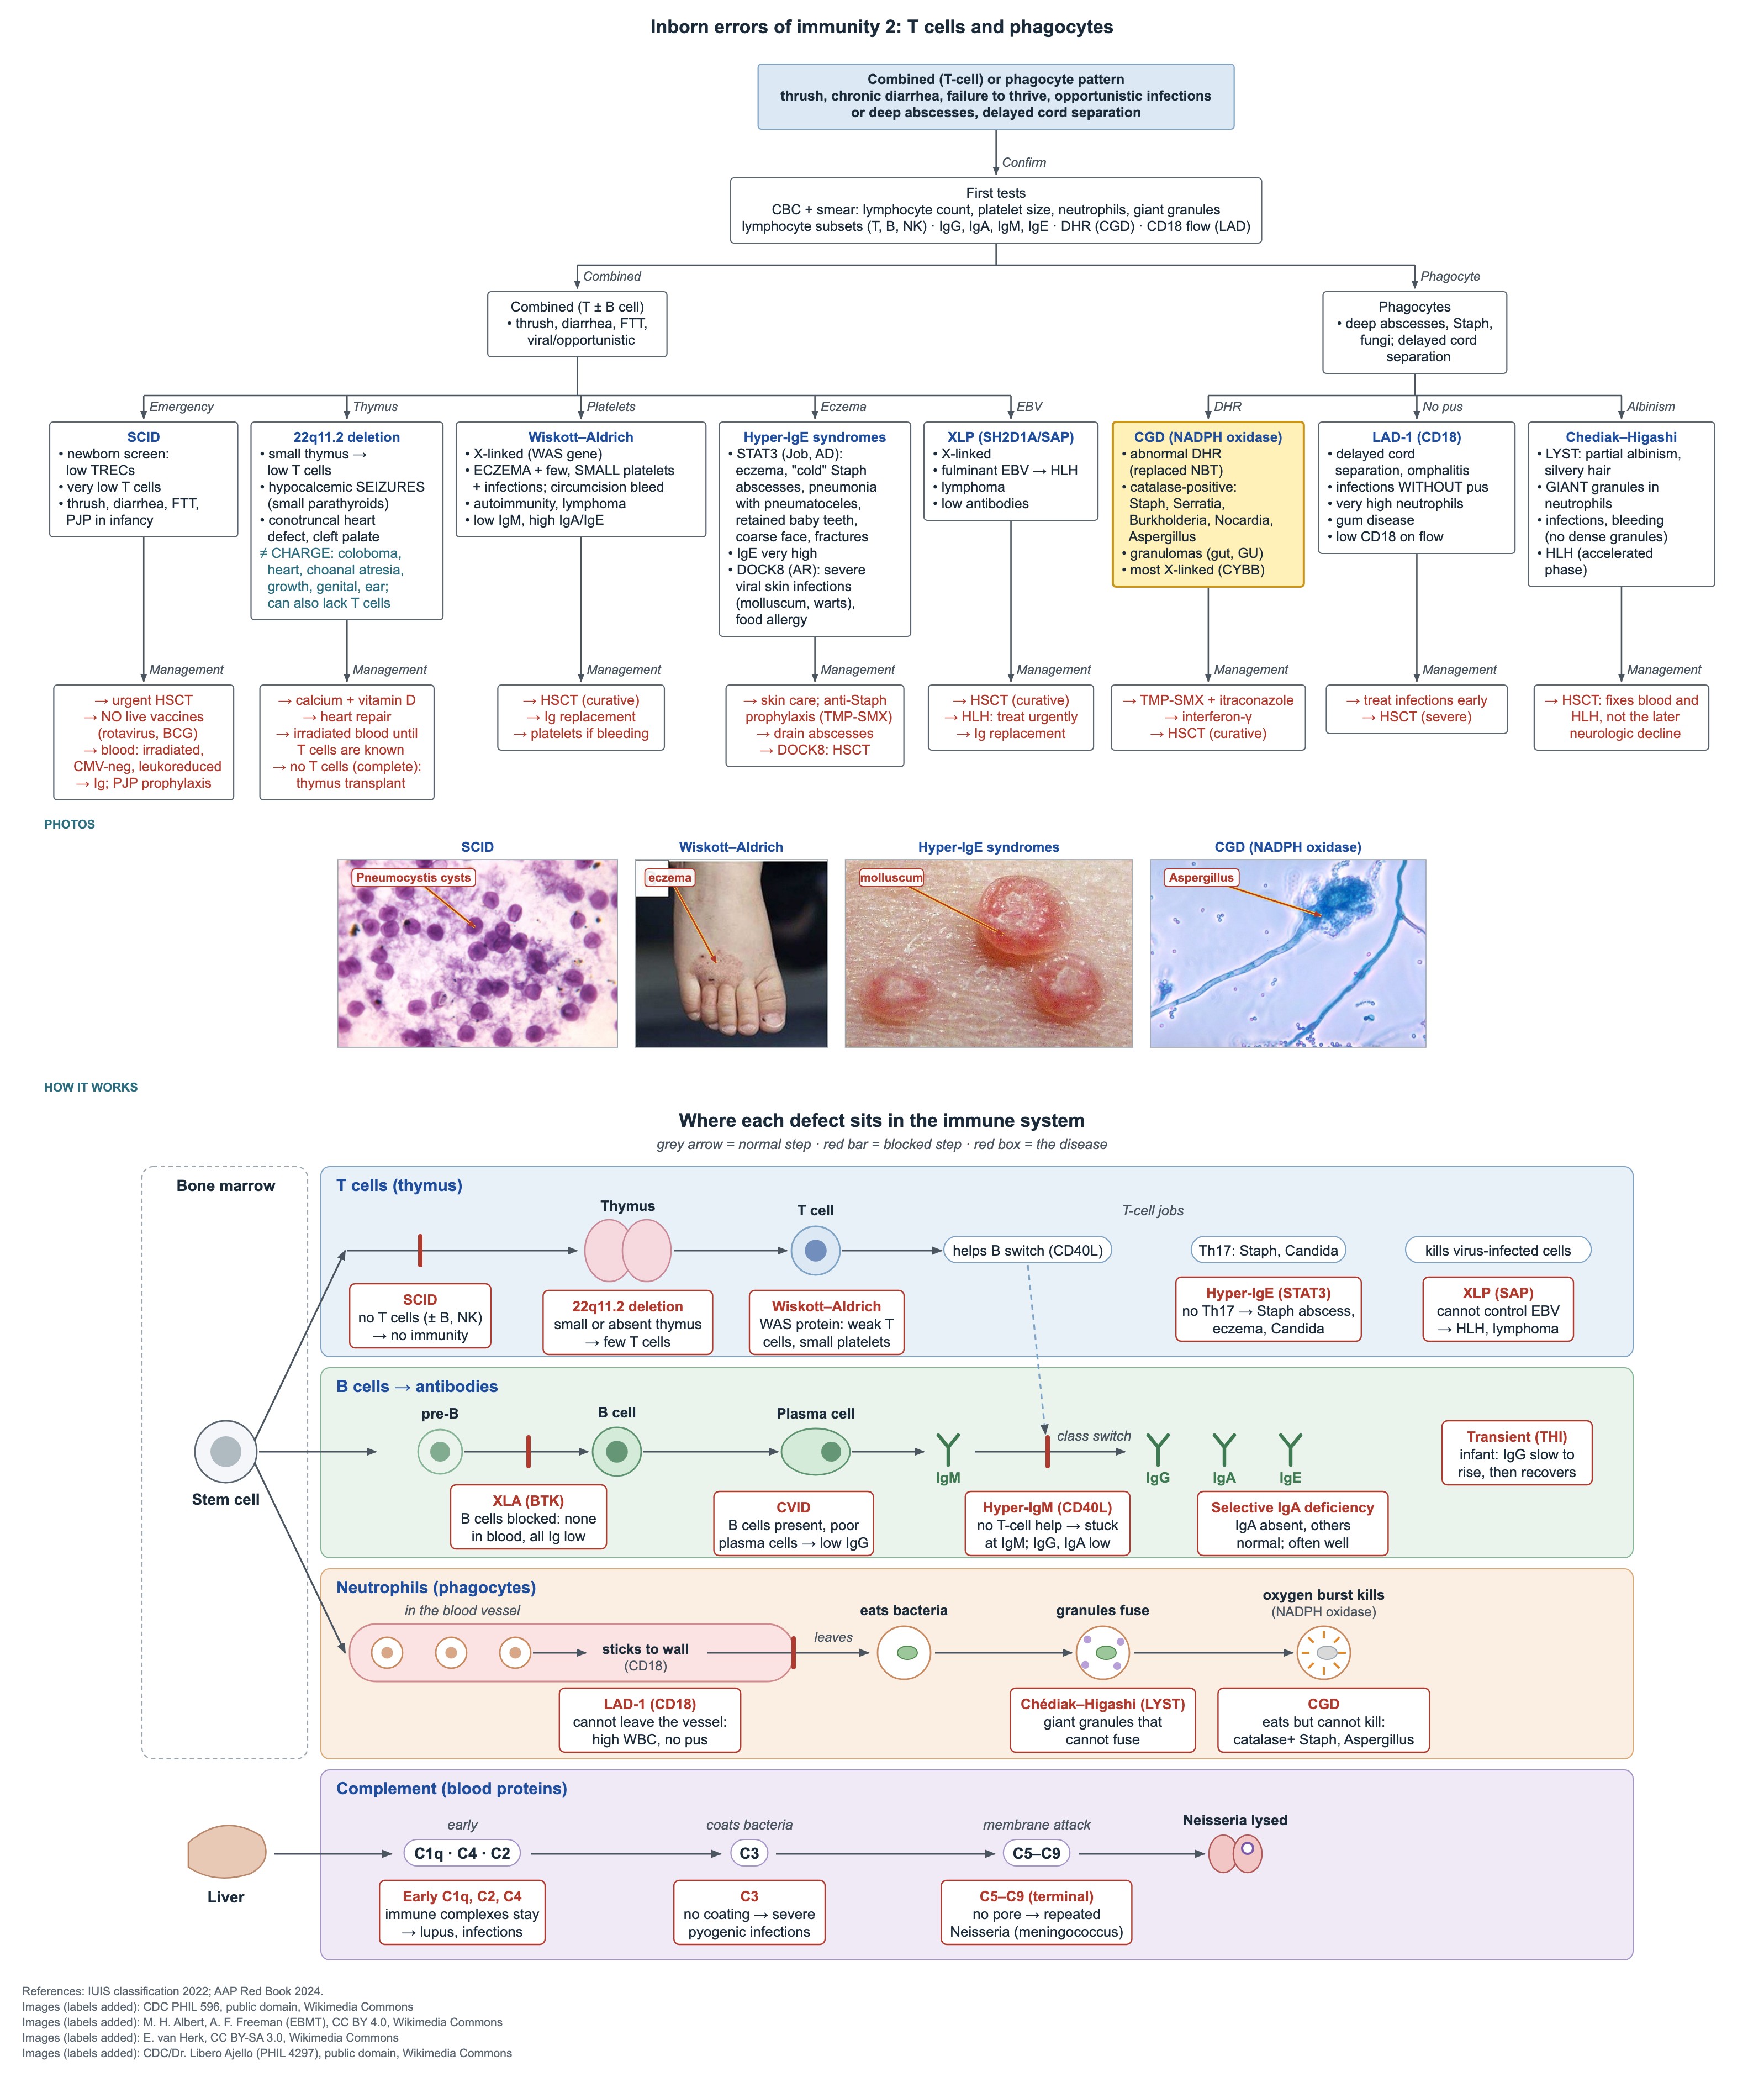
Phagozyten nehmen Bakterien auf, können sie aber nicht abtöten, weil die NADPH-Oxidase keinen oxidativen Burst erzeugt. Katalasebildende Erreger bauen das wenige Peroxid ab, das sie selbst produzieren, daher verursachen diese Keime tiefe, rezidivierende Infektionen.
- Typische Erreger: Staphylococcus aureus, Serratia, Burkholderia cepacia, Nocardia und Aspergillus.
- Typische Lokalisationen: Lungen-, Leber- und Hautabszesse, Lymphadenitis, Osteomyelitis.
- Granulome können Darm oder Harnwege verlegen; eine Kolitis kann wie Morbus Crohn aussehen.
- Vererbung: meist X-chromosomal (CYBB, gp91phox); die übrigen sind autosomal-rezessiv.
- Screeningtest: Dihydrorhodamin-(DHR-)Test des oxidativen Bursts mittels Durchflusszytometrie, der den NBT-Test ersetzt hat.
- Ein 6 Wochen alter Säugling mit sich verschlechternder Pneumonie, in dessen Aspirat Aspergillus wächst, hat bis zum Beweis des Gegenteils eine CGD: DHR anfordern.
CGD: Prophylaxe und Heilung
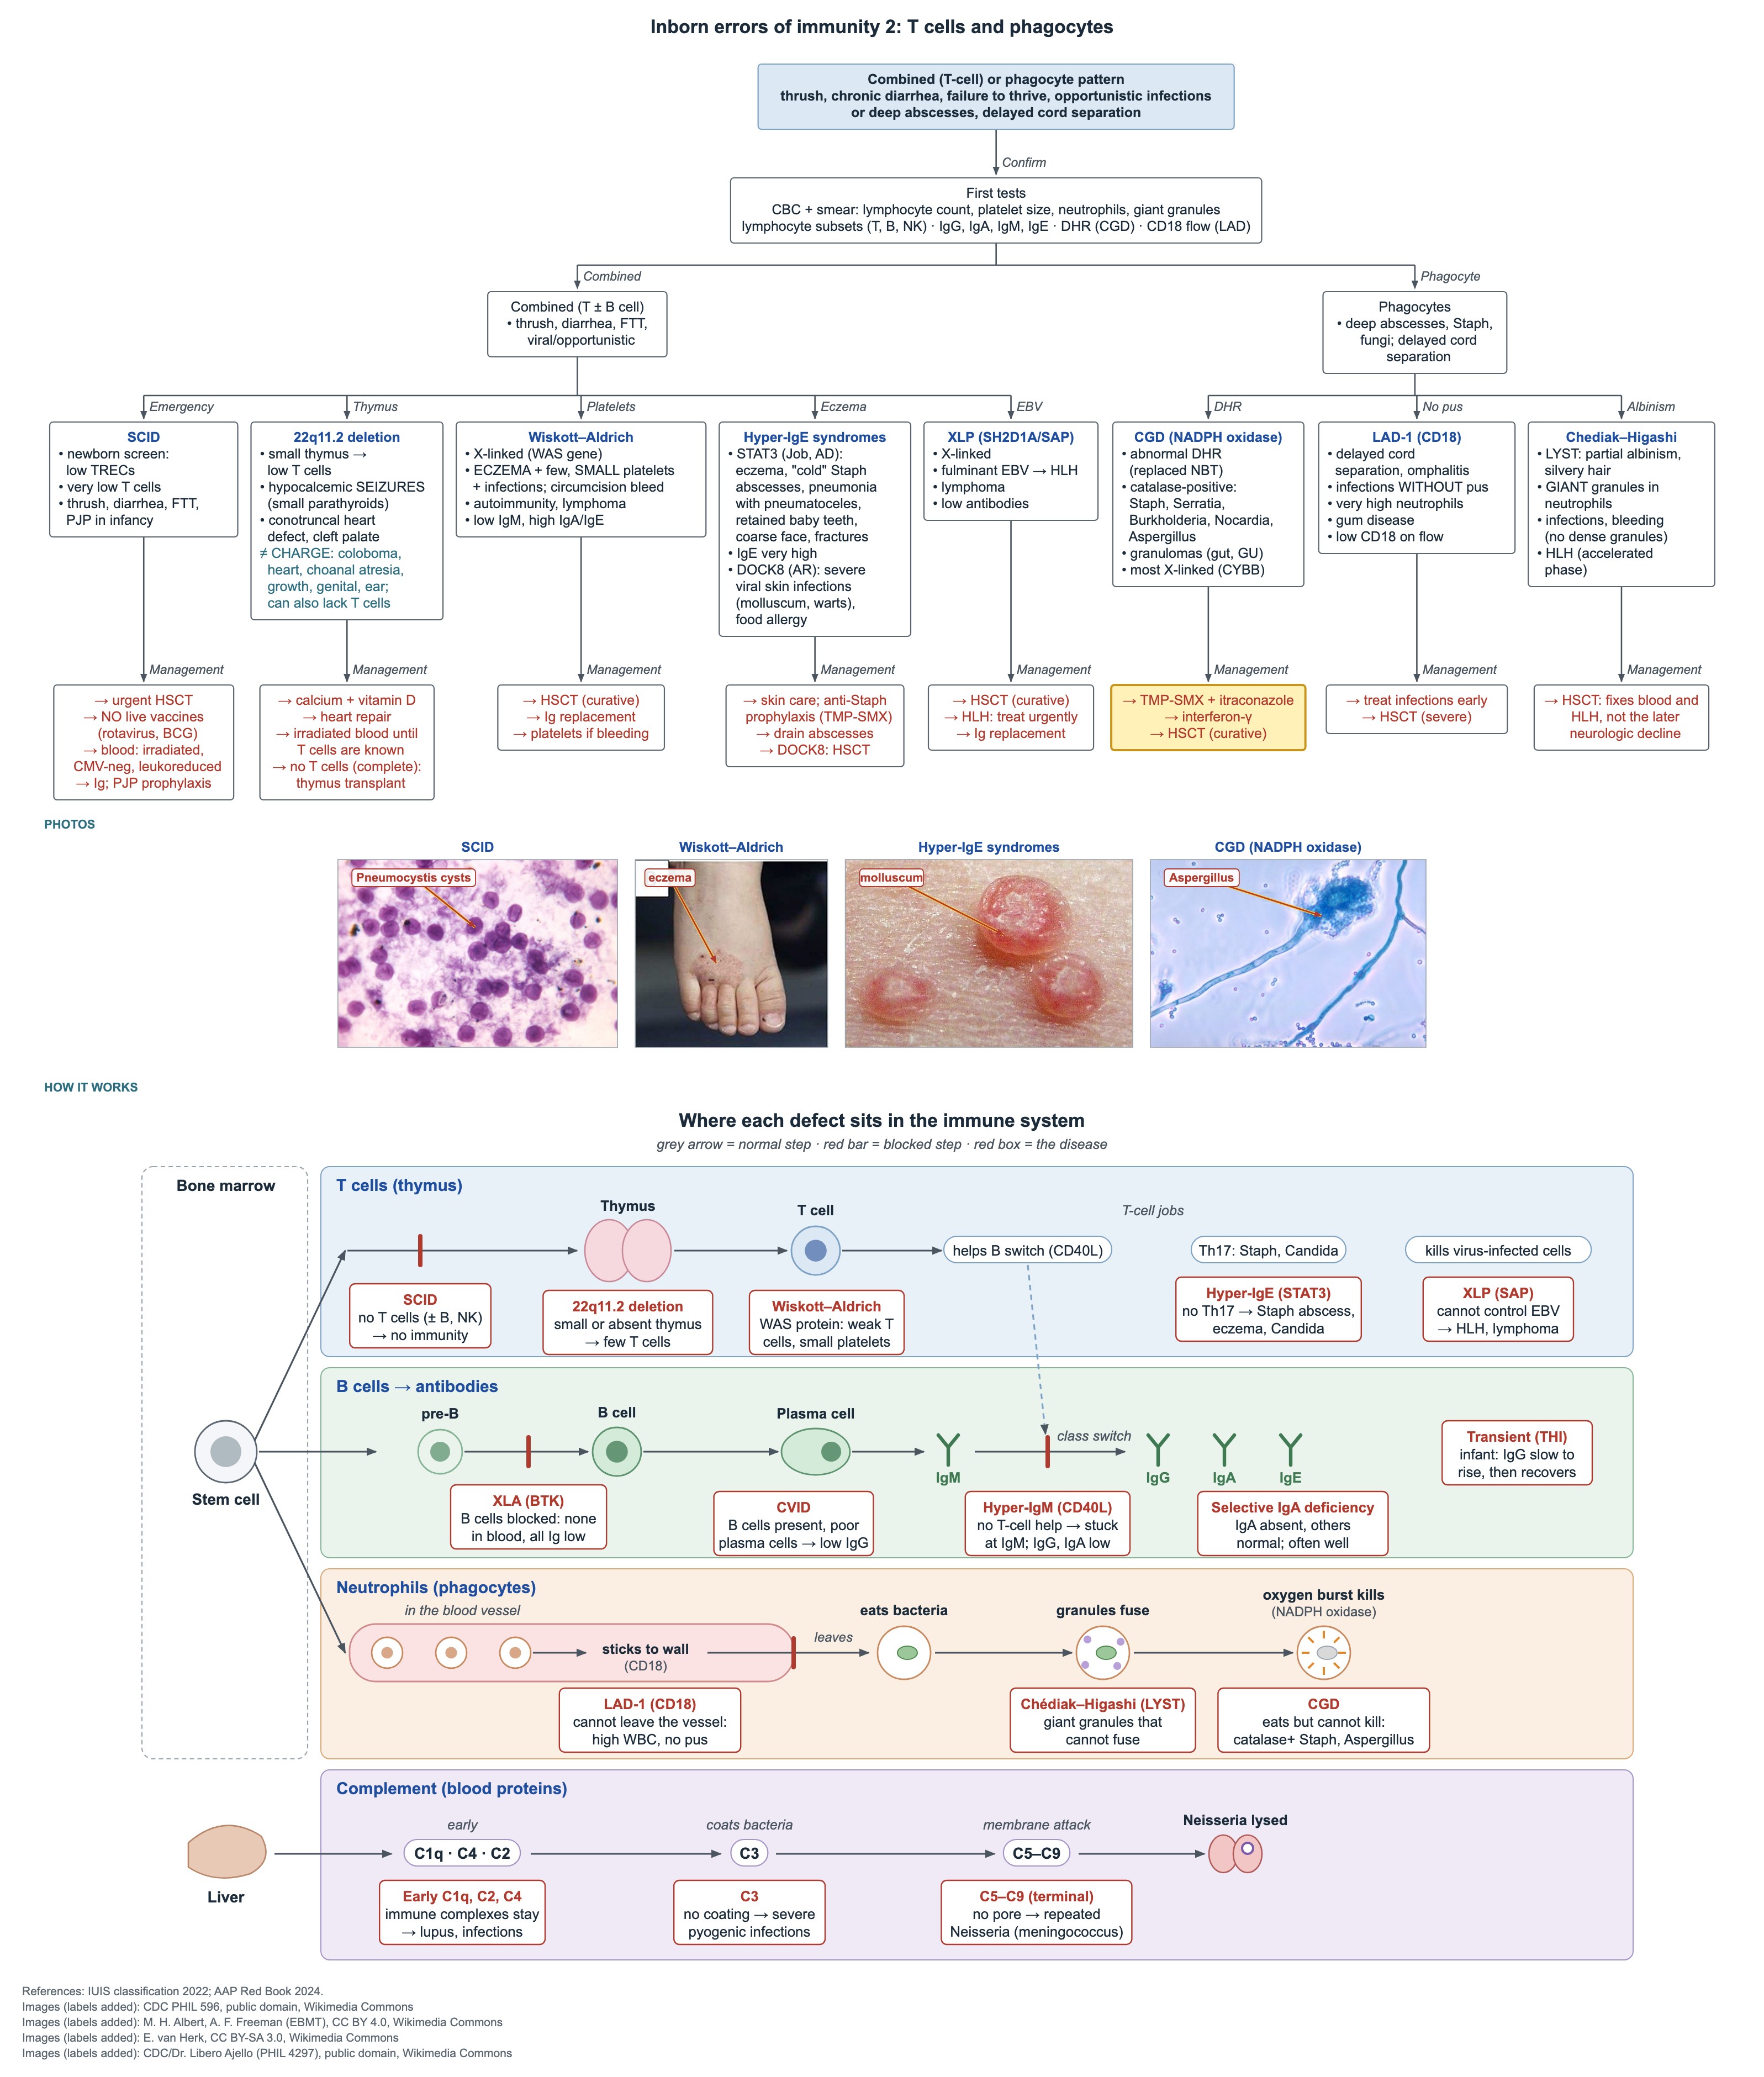
- Lebenslange antibakterielle Prophylaxe mit Trimethoprim-Sulfamethoxazol.
- Lebenslange antimykotische Prophylaxe mit Itraconazol.
- Interferon-gamma-Injektionen werden oft ergänzt, um schwere Infektionen zu verringern.
- Jedes Fieber umgehend behandeln und gezielt nach einem Abszess oder einer Pilzinfektion suchen.
- Die hämatopoetische Stammzelltransplantation ist kurativ.
Chédiak–Higashi-Syndrom
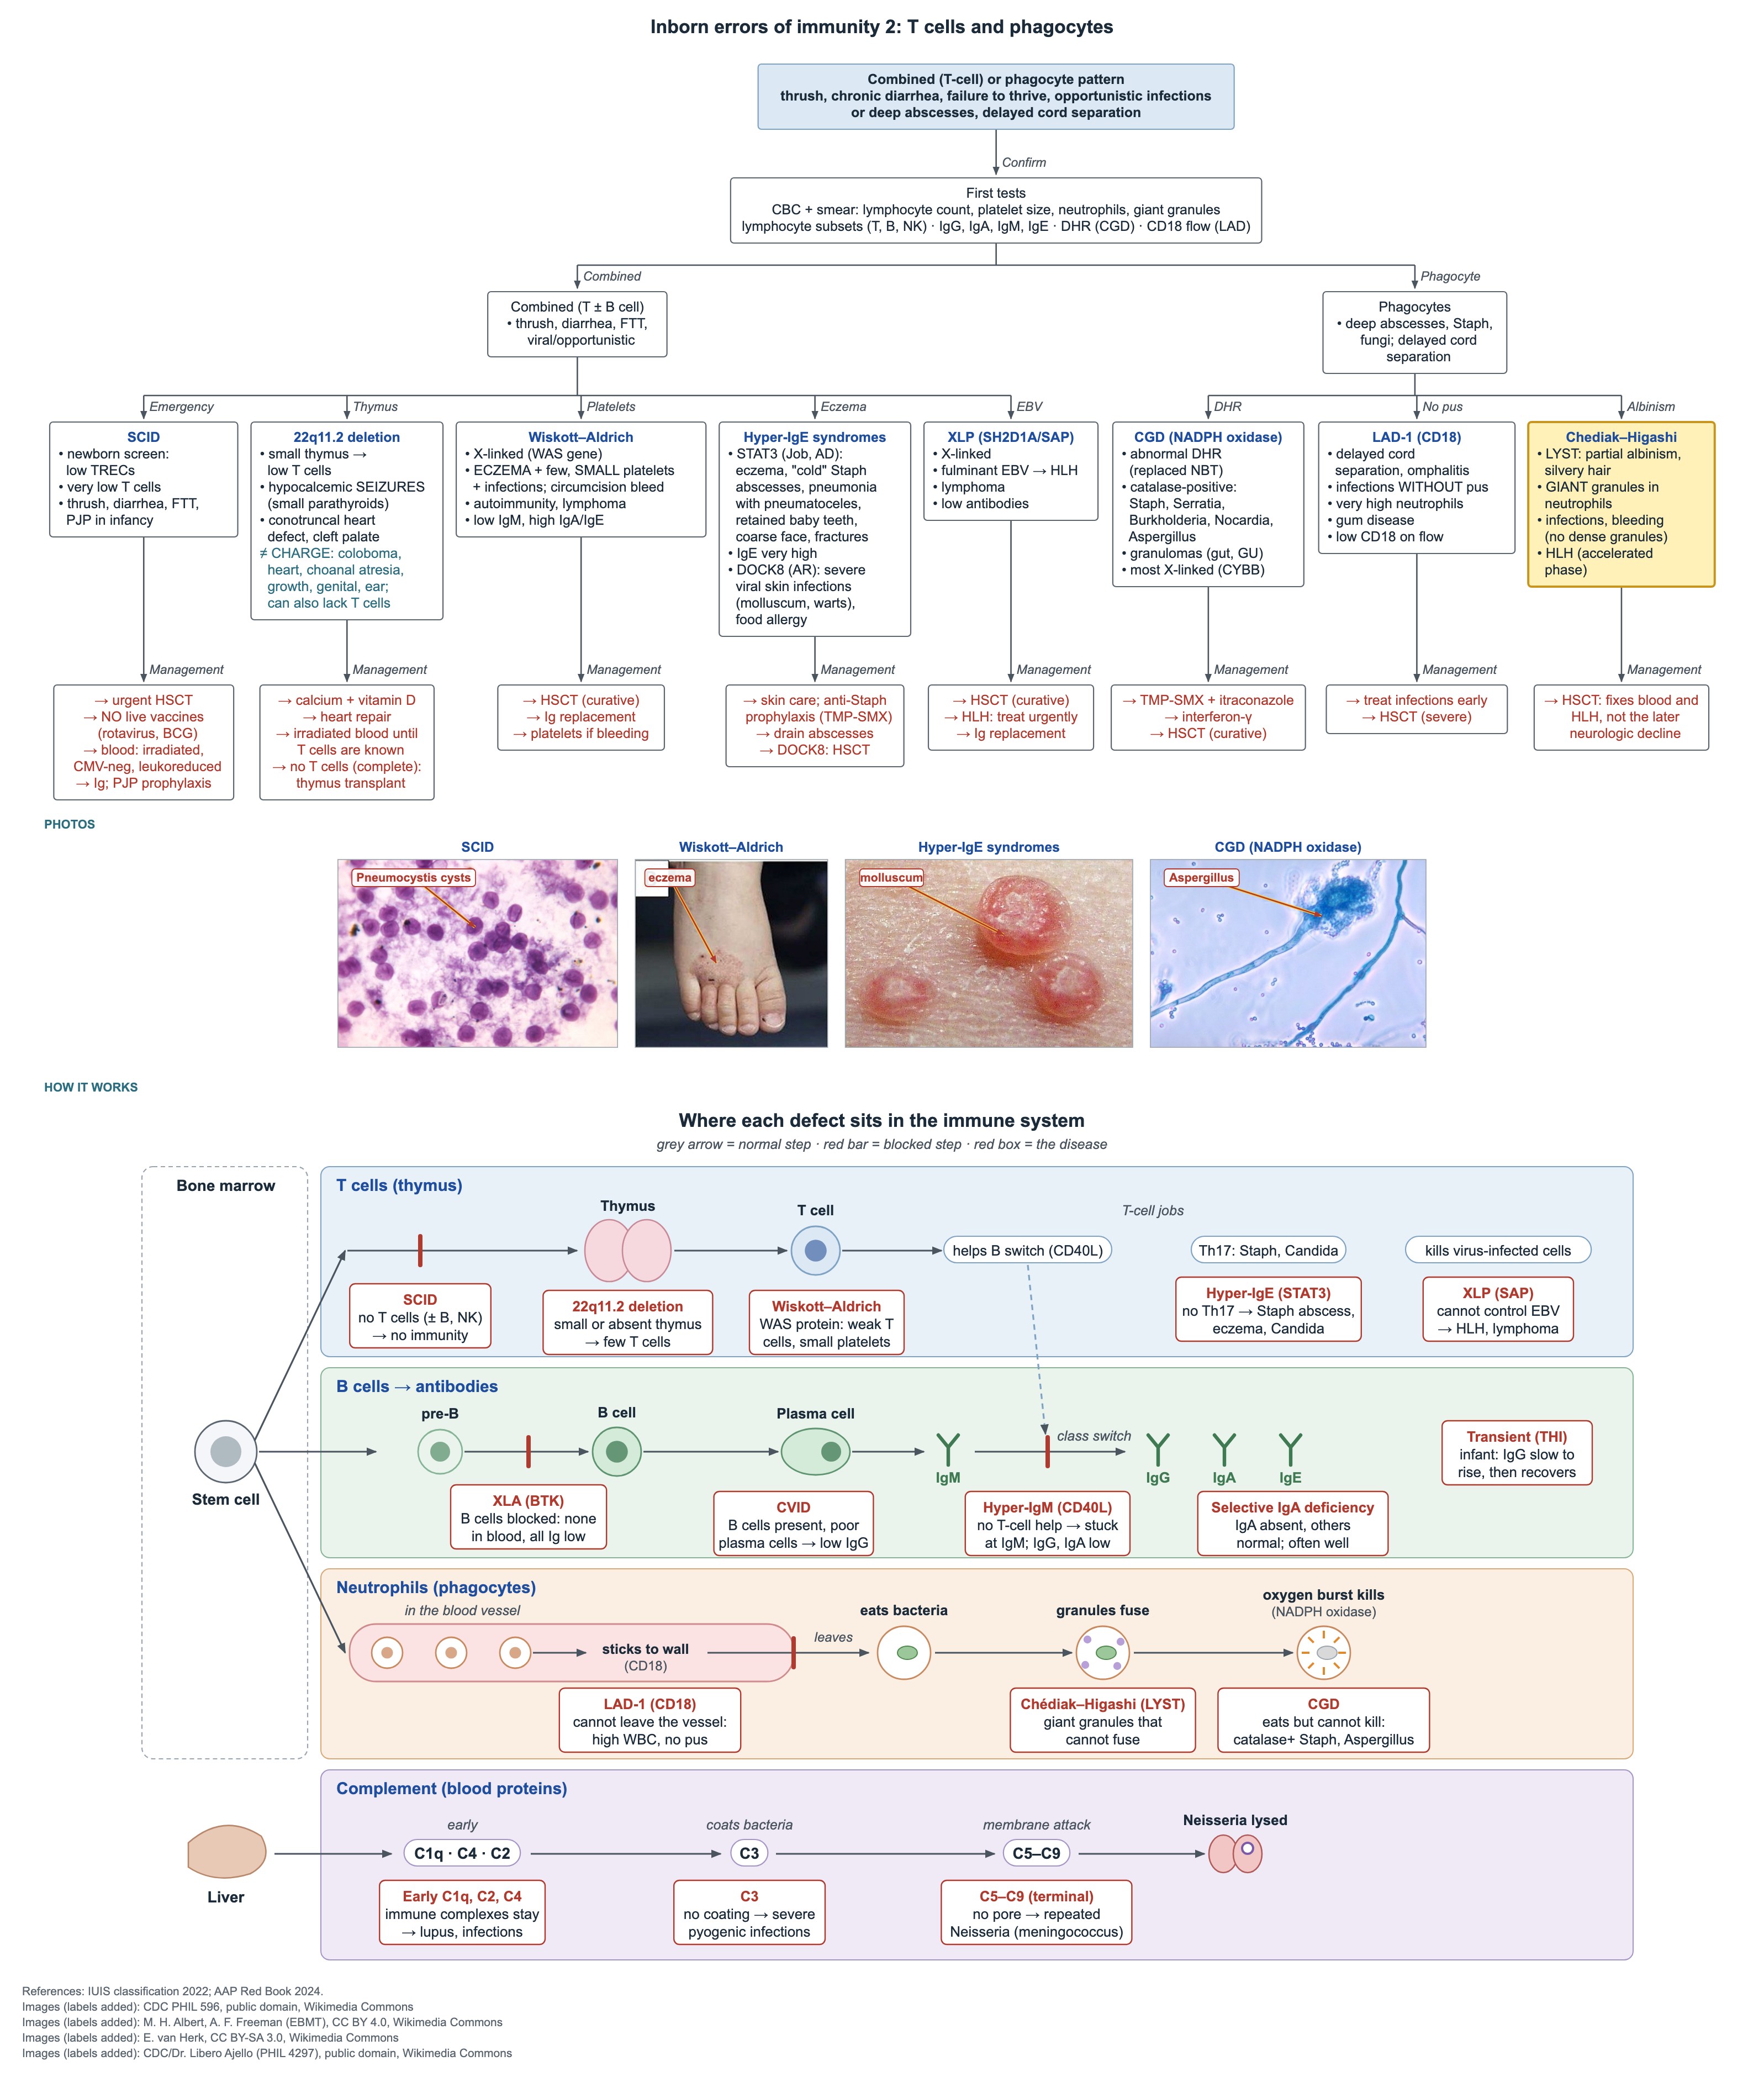
Ein autosomal-rezessiver Defekt in LYST (lysosomaler Trafficking-Regulator) verhindert die normale Fusion von Granula. Neutrophile tragen Riesengranula, die sie nicht nutzen können, und auch Melanin- und Thrombozytengranula sind abnorm.
- Partieller okulokutaner Albinismus und silbriges Haar.
- Rezidivierende pyogene Infektionen, vor allem der Haut und der Atemwege.
- Hinweis im peripheren Ausstrich: Riesengranula in Neutrophilen und anderen Granulozyten.
- Leichte Hämatombildung bei normaler Thrombozytenzahl: Den Thrombozyten fehlen Dense-(Delta-)Granula.
- Akzelerierte Phase: Fieber, Splenomegalie, Zytopenien und ein sehr hohes Ferritin bedeuten eine hämophagozytische Lymphohistiozytose (HLH).
- Späteres Leben: fortschreitende neurologische Probleme wie Neuropathie, Ataxie und kognitiver Abbau.
Chédiak–Higashi: Therapie
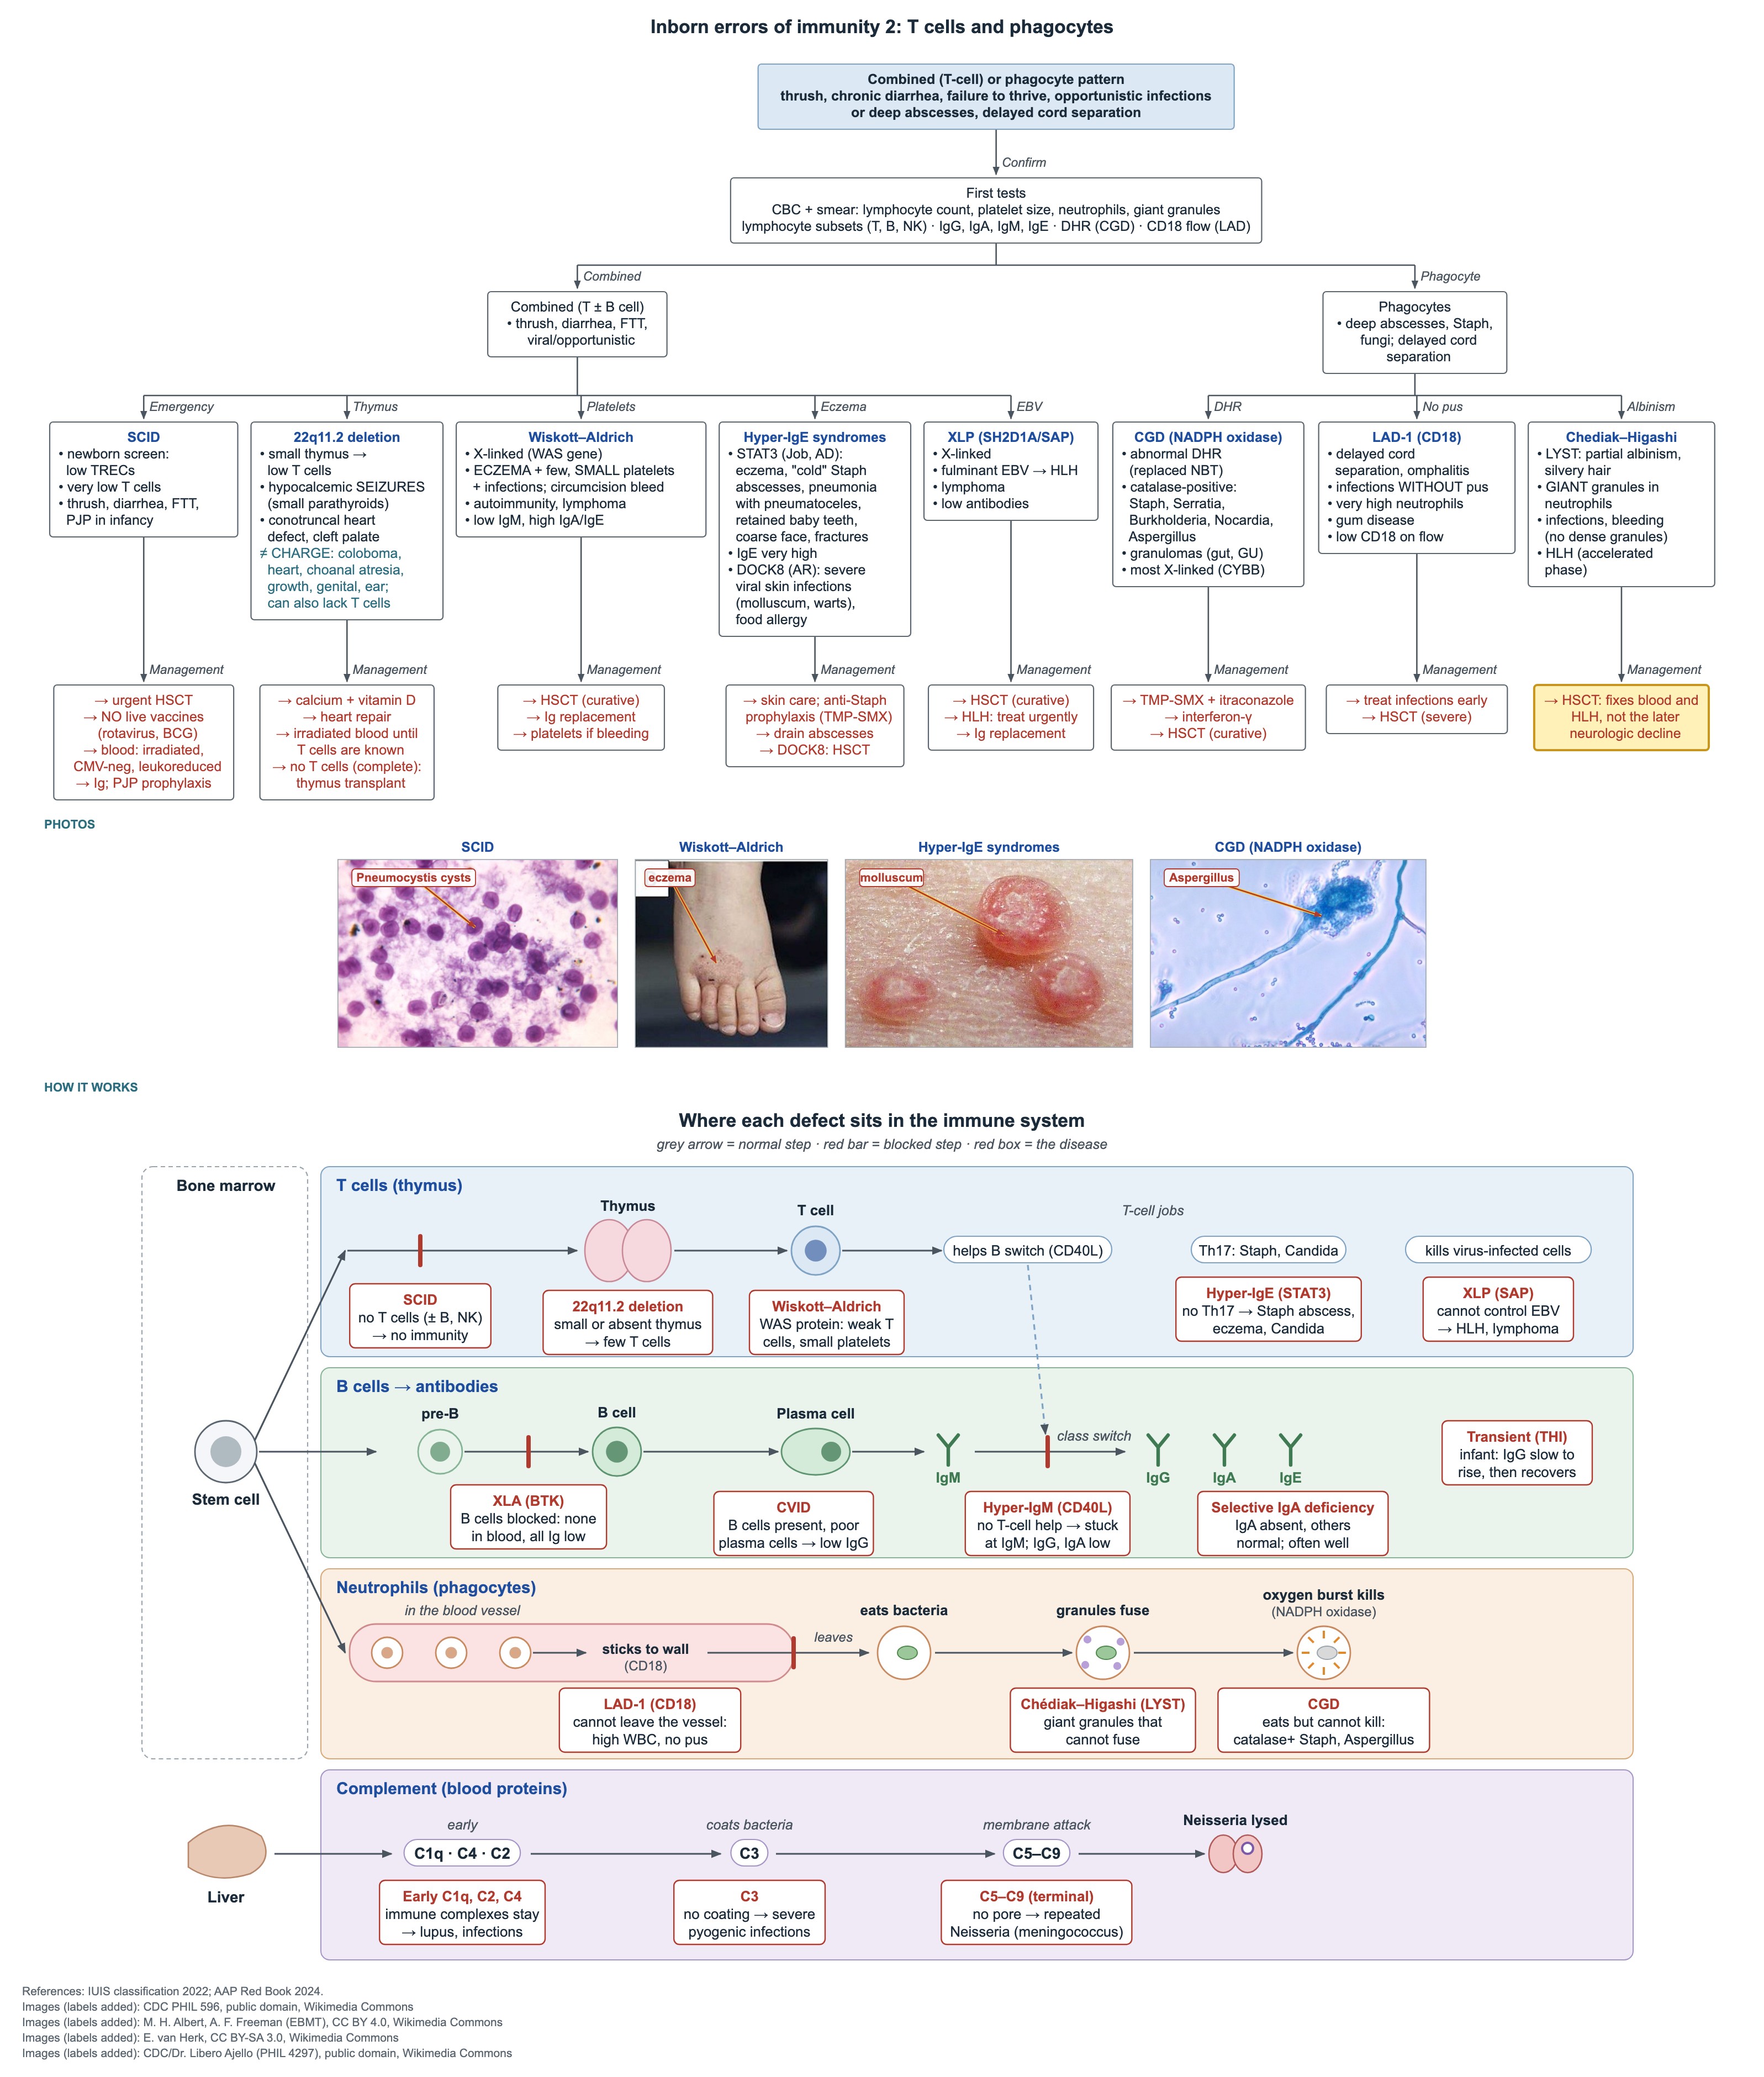
Die hämatopoetische Stammzelltransplantation ist die einzige Heilung. Vor Beginn einer HLH durchgeführt, behebt sie die Infektionen, die Blutungsneigung und das HLH-Risiko.
Sie stoppt die spätere Neurodegeneration nicht, weil Nervenzellen nicht aus dem Spendermark stammen. Die neurologische Nachsorge geht nach erfolgreicher Transplantation weiter.
Eine HLH wird dringend mit HLH-gerichteter Therapie als Überbrückung bis zur Transplantation behandelt.
Komplementtests und Defekte des frühen klassischen Wegs
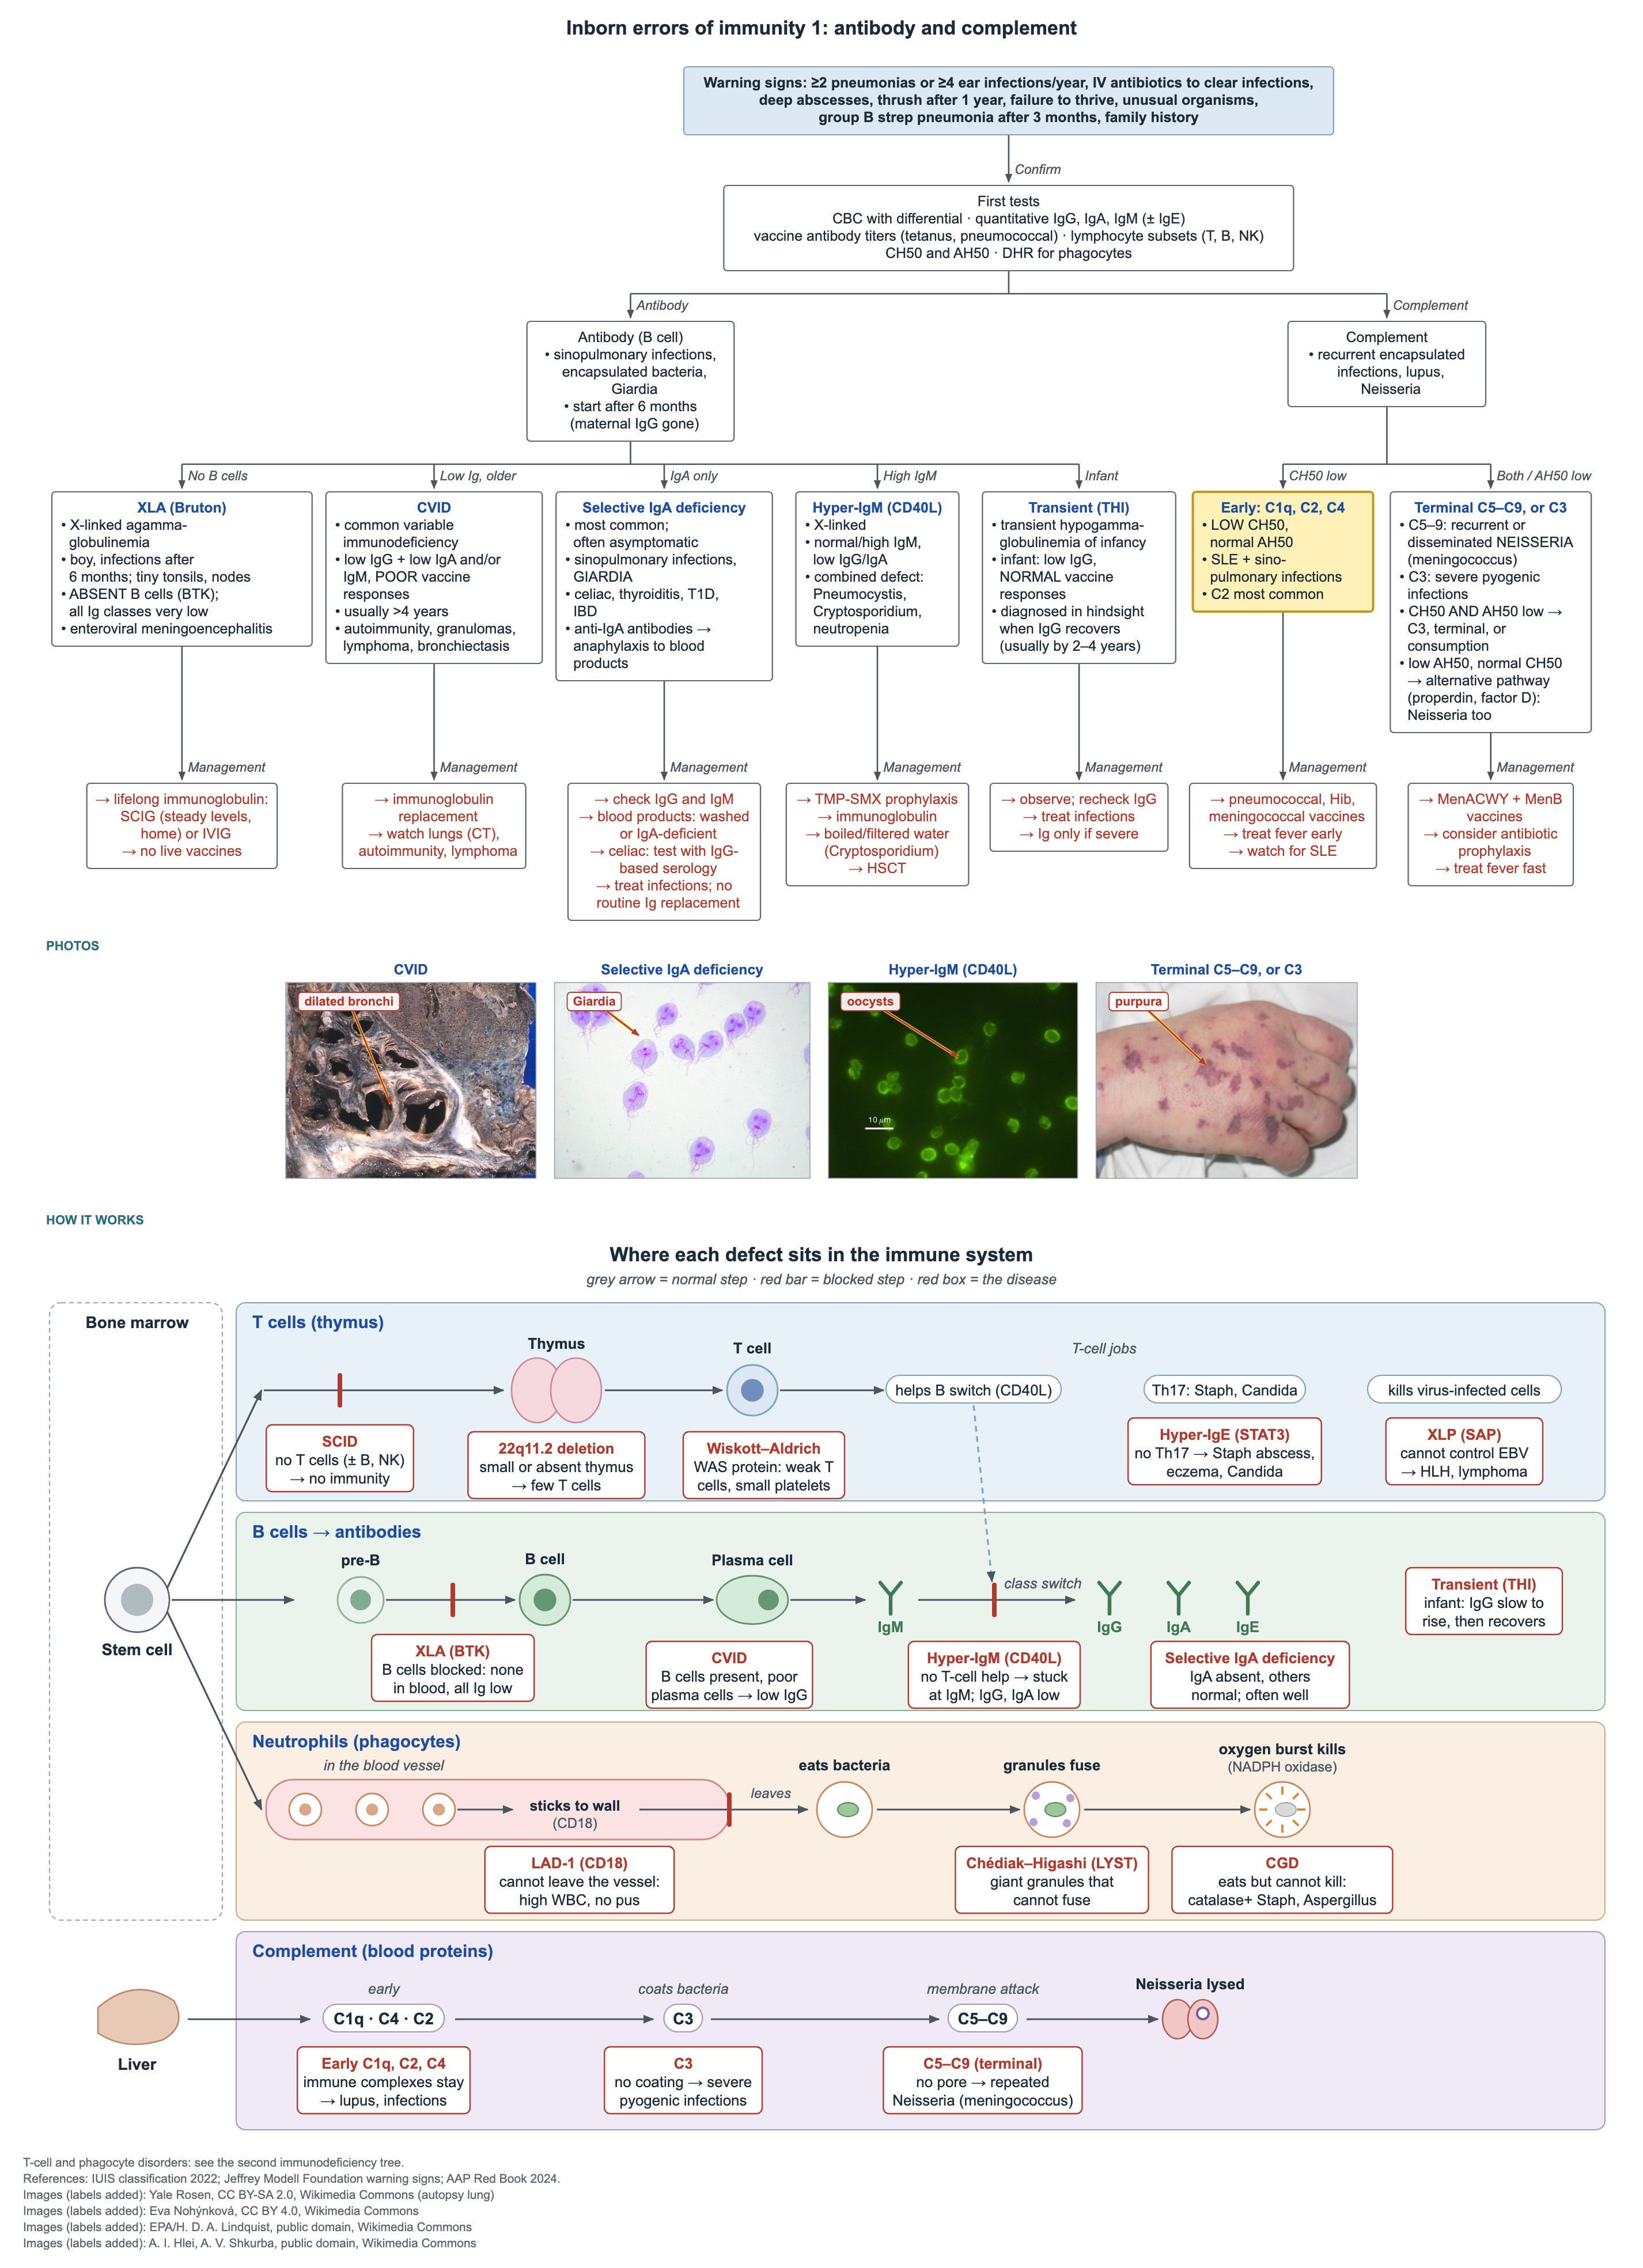
CH50 prüft den klassischen Weg und AH50 den alternativen Weg. Die 2 Werte zusammen lesen, um den Defekt zu lokalisieren.
- Defekte des frühen klassischen Wegs: früh beginnender Lupus plus rezidivierende sinopulmonale Infektionen mit bekapselten Bakterien.
- C1q-Mangel hat das höchste Lupusrisiko; C2-Mangel ist am häufigsten.
- Management: Pneumokokken-, Hib- und Meningokokkenimpfungen, frühe Behandlung von Fieber und Überwachung auf Lupus.
| CH50 | AH50 | Wo der Defekt liegt |
|---|---|---|
| Niedrig | Normal | Früher klassischer Weg: C1, C2 oder C4 |
| Normal | Niedrig | Alternativer Weg: Faktor B, Faktor D oder Properdin |
| Niedrig | Niedrig | Gemeinsame Komponente (C3 oder C5–C9) oder Komplementverbrauch |
C3- und terminale Komplementdefekte
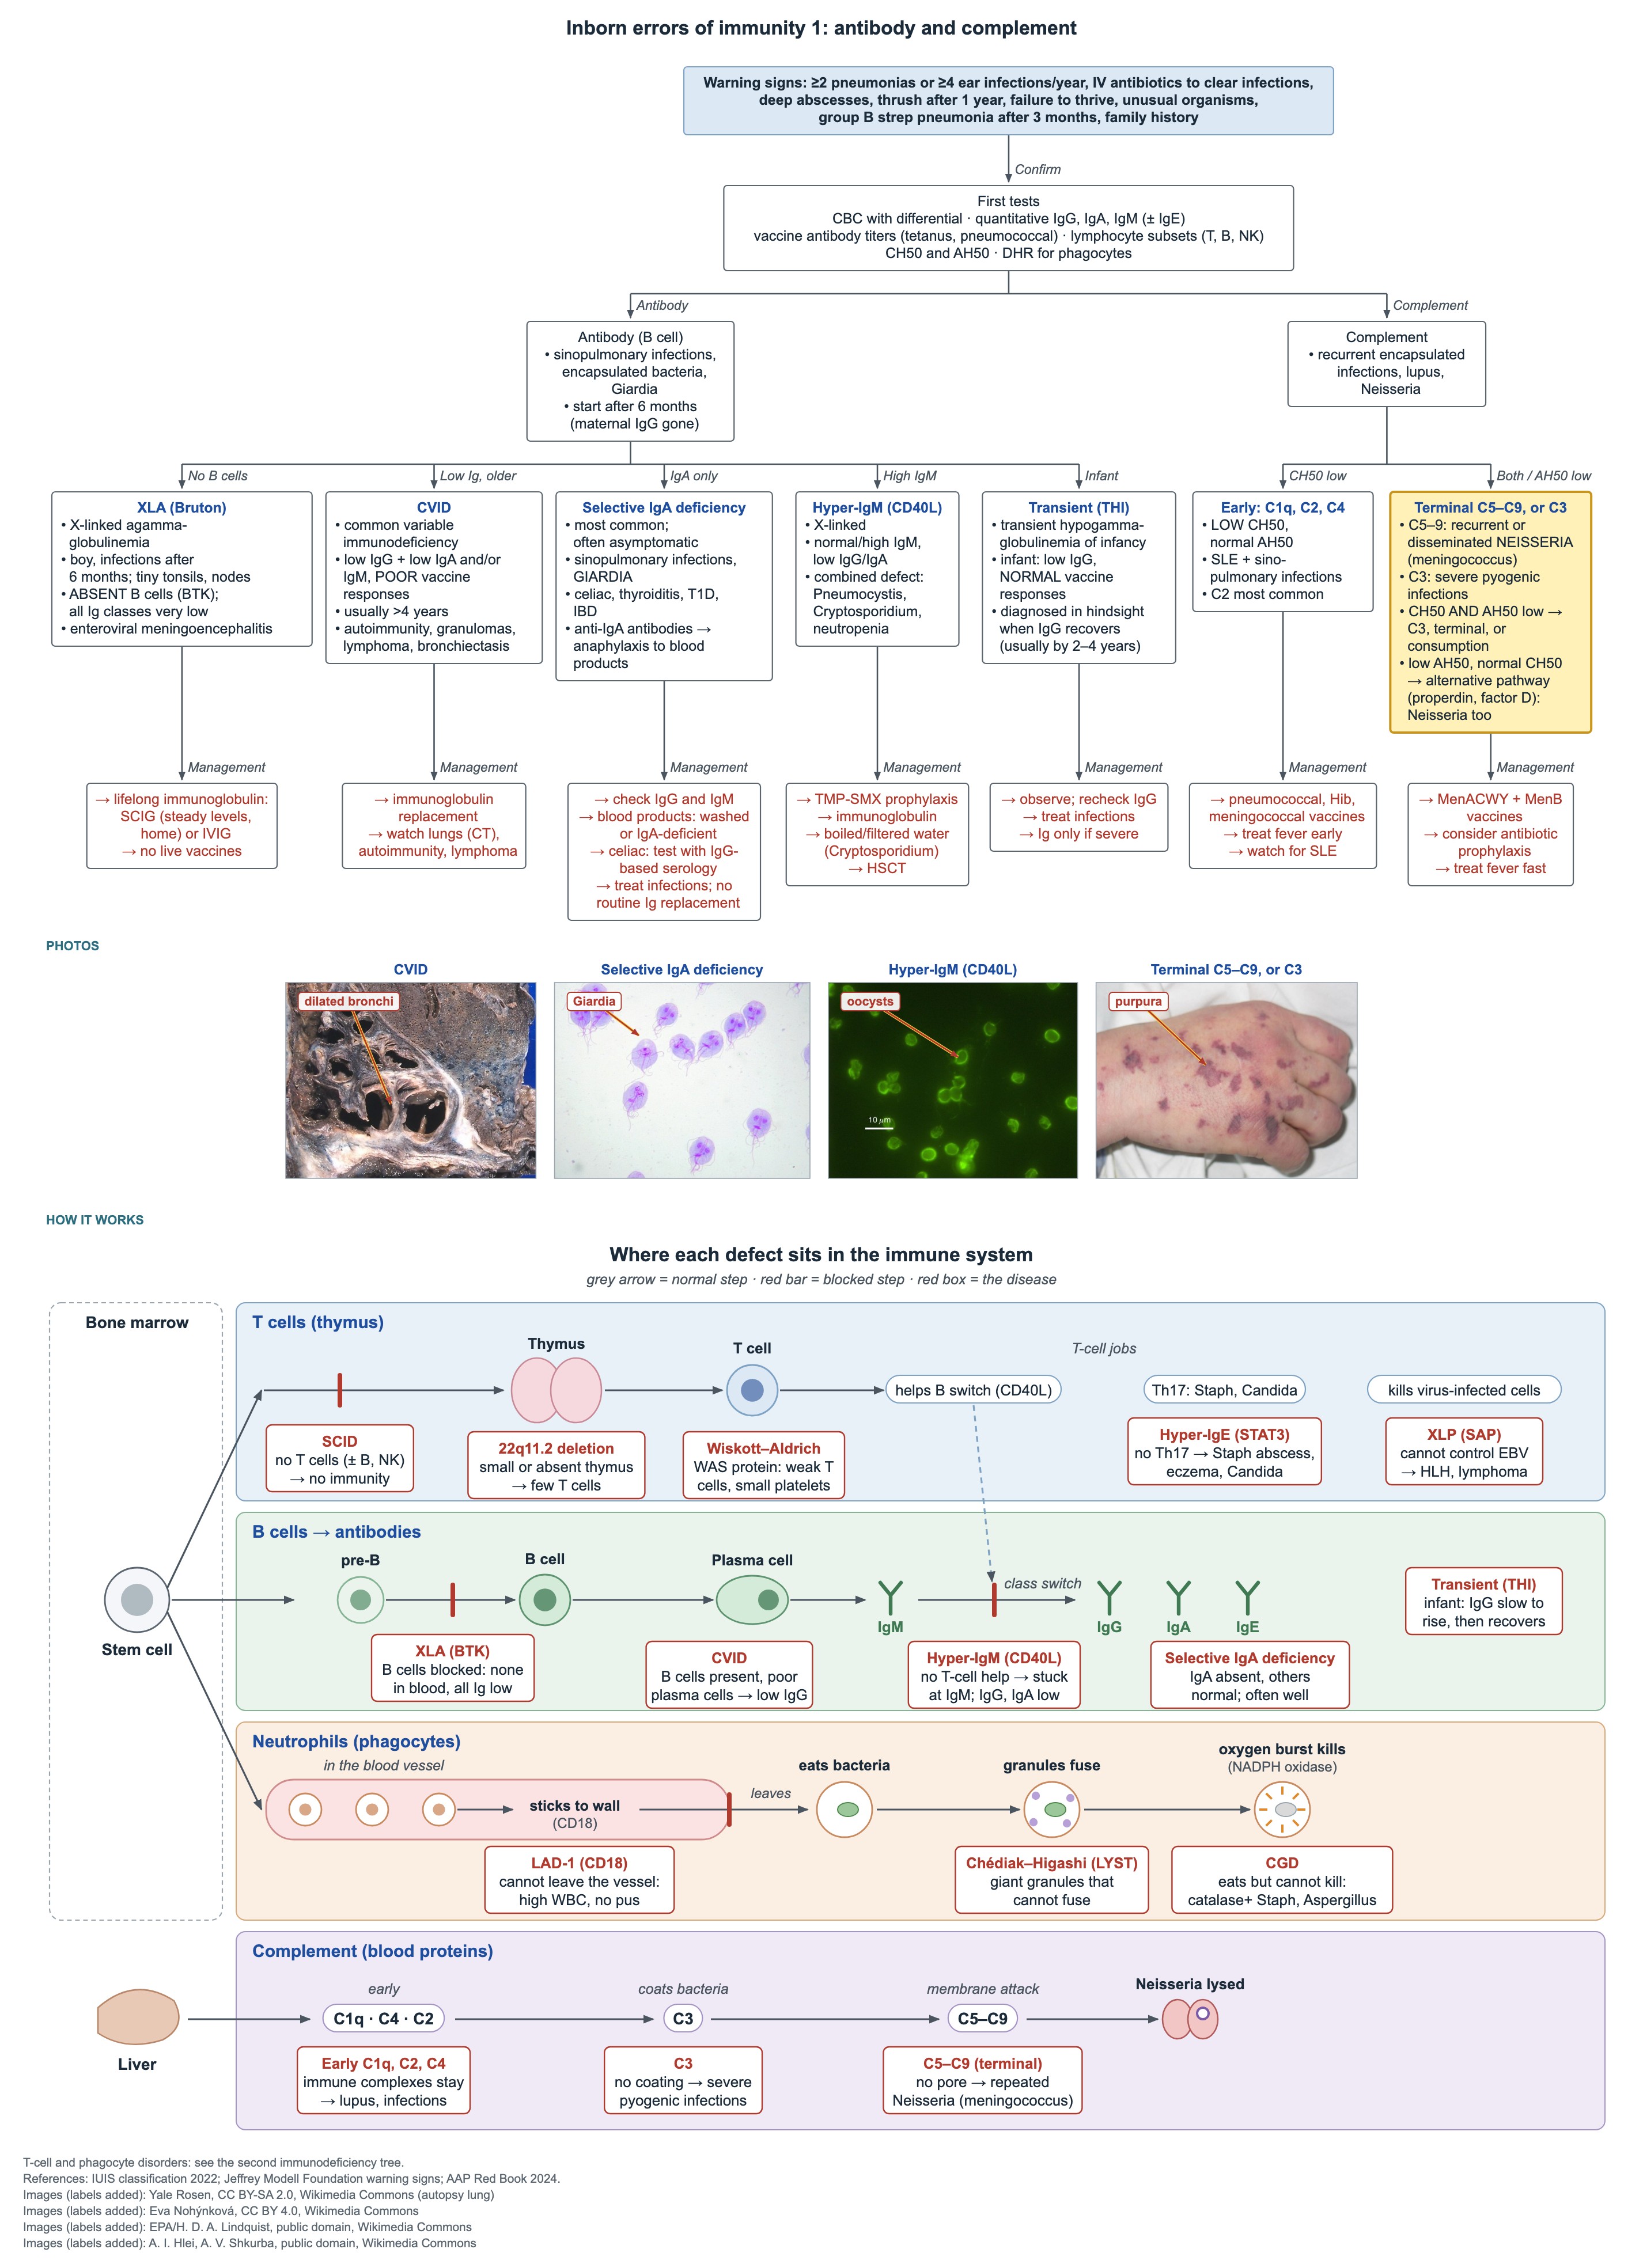
- C3-Mangel: keine Opsonierung, daher schwere rezidivierende pyogene Infektionen.
- Terminaler (C5–C9-)Mangel: kein Membranangriffskomplex, daher rezidivierende oder disseminierte Neisserieninfektionen, vor allem Meningokokken.
- Defekte des alternativen Wegs (Properdin, Faktor D) verursachen ebenfalls Neisserieninfektionen.
- Impfungen: MenACWY- und MenB-Serie, mit Auffrischungen, solange das Risiko besteht (Komplementmangel gilt als Hochrisikozustand für Meningokokkenimpfungen).
- Antibiotikaprophylaxe erwägen und die Familie anleiten, bei Fieber rasch ärztliche Hilfe zu suchen.
Häufige Fragen
Was ist der beste Test für die septische Granulomatose?
Der Dihydrorhodamin-(DHR-)Test mittels Durchflusszytometrie. Er misst den oxidativen Burst der Neutrophilen und hat den älteren NBT-Test ersetzt.
Welcher Komplementdefekt verursacht rezidivierende Meningokokkeninfektionen?
Ein Mangel der terminalen Komponenten C5–C9 sowie von Properdin oder Faktor D. Diese Kinder brauchen MenACWY- und MenB-Impfungen mit Auffrischungen.
Heilt eine Stammzelltransplantation das Chédiak–Higashi-Syndrom?
Sie heilt die immunologischen, Blutungs- und HLH-Probleme, verhindert aber nicht den neurologischen Abbau, der später auftritt.
Dieses Thema lernen
Quellen
- AAAAI/ACAAI/CIS 2025: Praxisleitlinie zu angeborenen Immundefekten (Ann Allergy Asthma Immunol)
- Praxisleitlinie zu angeborenen Immundefekten: Neues in der Aktualisierung 2025 (J Allergy Clin Immunol)
- GeneReviews: Chédiak–Higashi-Syndrom (NCBI)
Für Pedemy in eigenen Worten nach den obigen Quellen geschrieben; geprüft November 2026. Nur zur Bildung, keine medizinische Beratung; prüfen Sie Dosen und lokale Protokolle, bevor Sie Patienten behandeln. Pedemy ist unabhängig und nicht mit den genannten Organisationen verbunden oder von ihnen empfohlen.