

Wichtigster Entscheidungsbaum
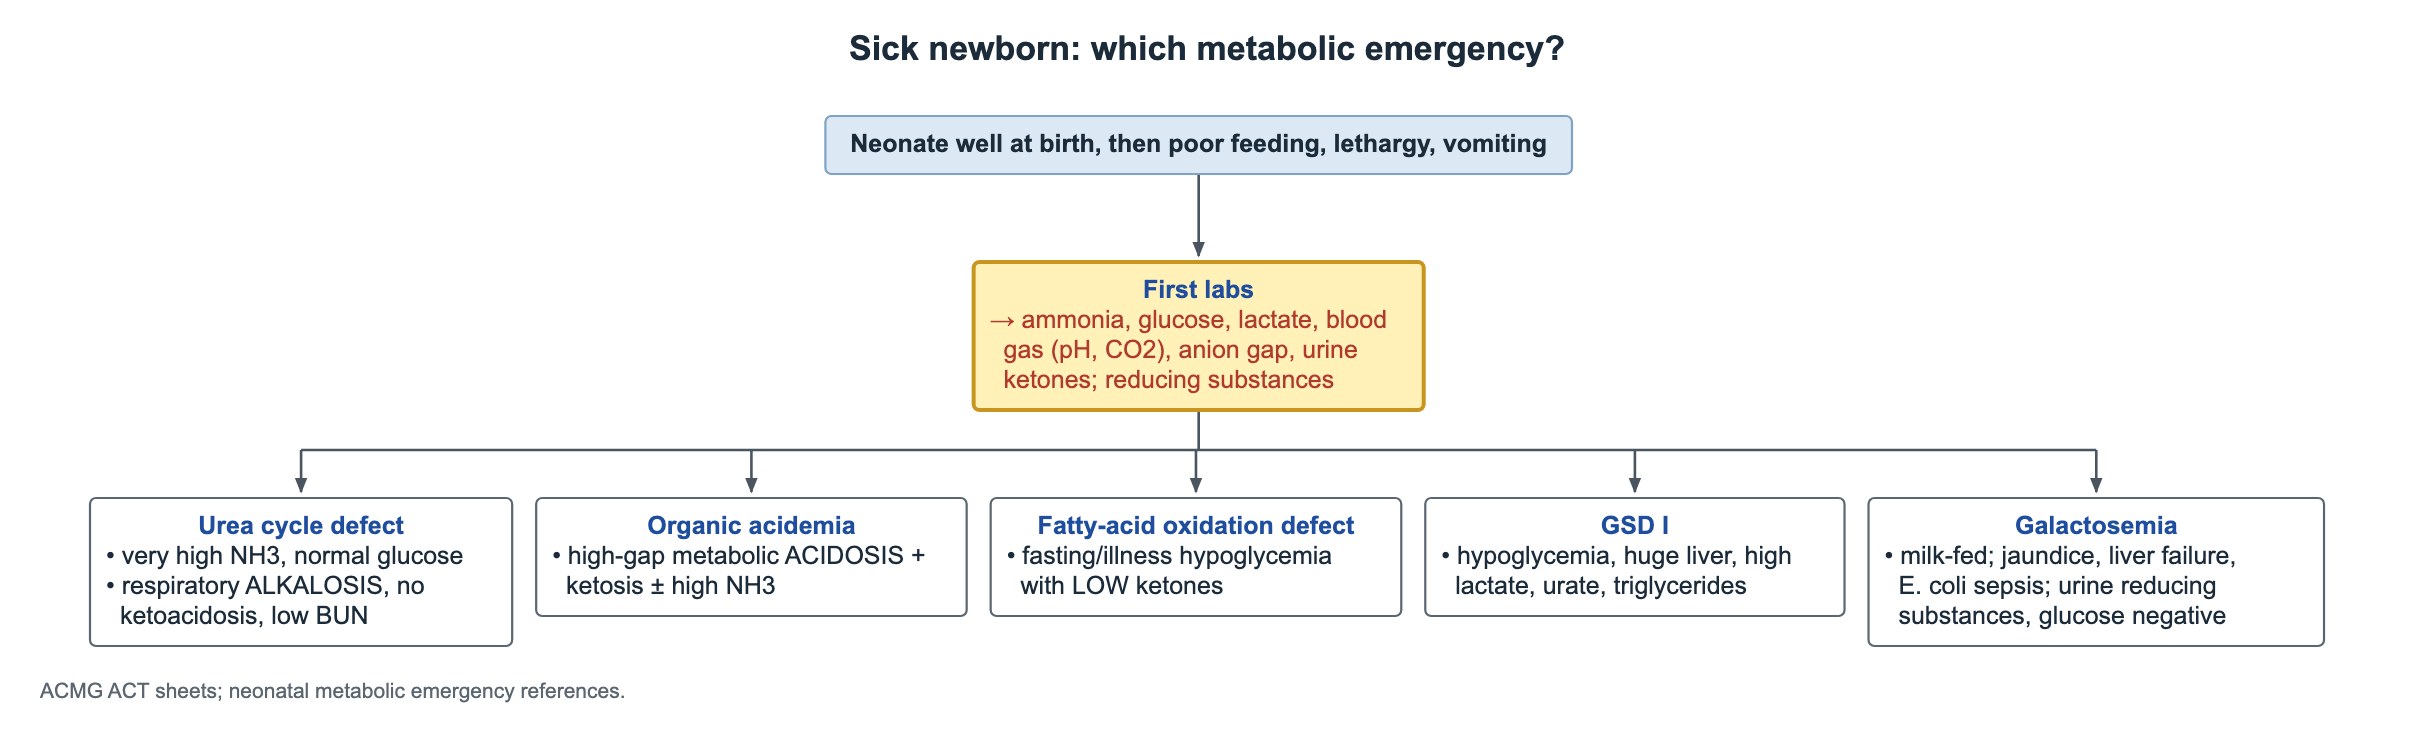
Krankes Neugeborenes: welcher Stoffwechselnotfall?
Das Wichtigste
- Krankes Neugeborenes mit Verdacht auf angeborene Stoffwechselstörung: zuerst Ammoniak, Glukose, Laktat, Blutgasanalyse und Ketone im Urin bestimmen.
- Metabolische Azidose mit Anionenlücke + Ketose ± hohes Ammoniak → Organoazidämie; organische Säuren im Urin und Acylcarnitine im Plasma einschicken.
- Krise: Eiweiß kurz stoppen, hochdosierte i.v. Glukose (± Insulin) und Lipide, L-Carnitin, Carglumsäure bei hohem Ammoniak, Dialyse bei schwerem Verlauf.
- Propionazidämie: Zytopenien, Infektionen, Kardiomyopathie und Pankreatitis.
- Isovalerianazidämie: Geruch nach Schweißfüßen; Dekompensation bei Infektion oder vermehrter Eiweißzufuhr.
- Glutarazidurie Typ 1: Makrozephalie, subdurale und retinale Blutungen; schließt eine Misshandlung nicht aus.
- Alopezie + Ausschlag + Enzephalopathie → multipler Carboxylasemangel; mit Biotin behandeln.
Erste Laborwerte beim kranken Neugeborenen
Ein Neugeborenes, das bei Geburt gesund war und dann schlecht trinkt, lethargisch wird oder erbricht, kann eine angeborene Stoffwechselstörung haben. Eine Sepsis ist häufig und wird gleichzeitig behandelt, aber einige Basislaborwerte ordnen die metabolischen Ursachen.
- Ammoniak, Glukose, Laktat, Blutgasanalyse (pH, CO2) mit Anionenlücke und Ketone im Urin.
- Reduzierende Substanzen im Urin, wenn eine Galaktosämie möglich ist.
| Muster | Denken an |
|---|---|
| Sehr hohes Ammoniak, respiratorische Alkalose, normale Glukose, niedriger BUN | Harnstoffzyklusdefekt |
| Metabolische Azidose mit hoher Anionenlücke und Ketose ± hohes Ammoniak | Organoazidämie |
| Hypoglykämie bei Fasten oder Krankheit, niedrige Ketone | Fettsäureoxidationsstörung |
| Hypoglykämie, große Leber, hohes Laktat, Urat und Triglyzeride | Glykogenspeicherkrankheit Typ I |
| Milchernährung, Ikterus, Leberversagen, E.-coli-Sepsis | Galaktosämie |
Eine Organoazidämie diagnostizieren
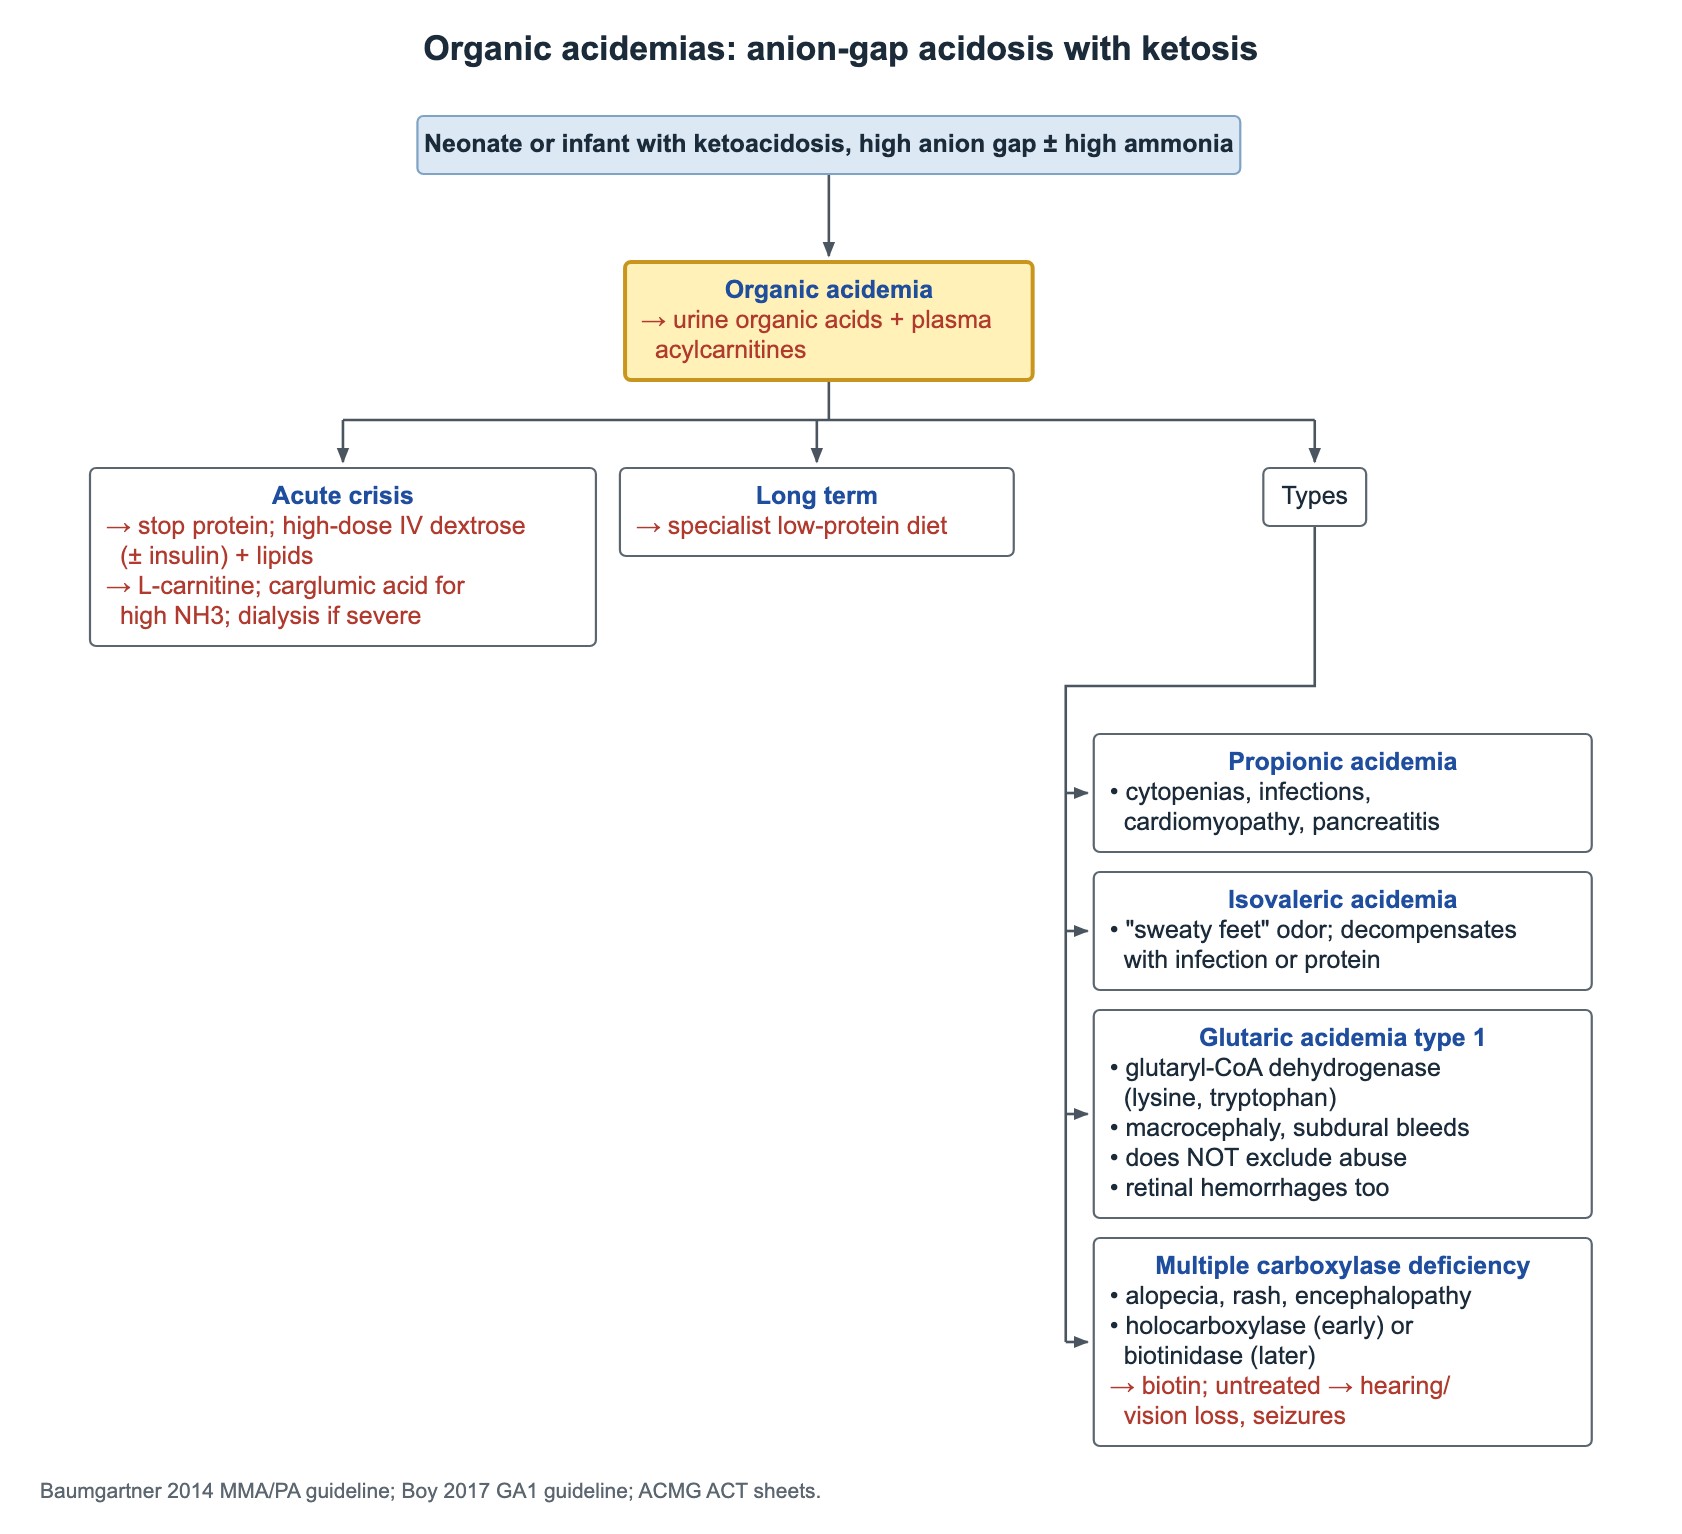
Hohes Ammoniak mit Ketose und metabolischer Anionenlückenazidose spricht eher für einen Defekt im Stoffwechsel organischer Säuren (verzweigtkettiger Aminosäuren) als für eine Harnstoffzyklusstörung. Methylmalon- und Propionazidämie sind die klassischen Beispiele.
Die Schlüsseltests sind organische Säuren im Urin und Acylcarnitine im Plasma. Die meisten US-Neugeborenenscreenings erfassen diese Störungen, ein Kind kann aber erkranken, bevor das Ergebnis vorliegt.
Akute Krise und Langzeittherapie
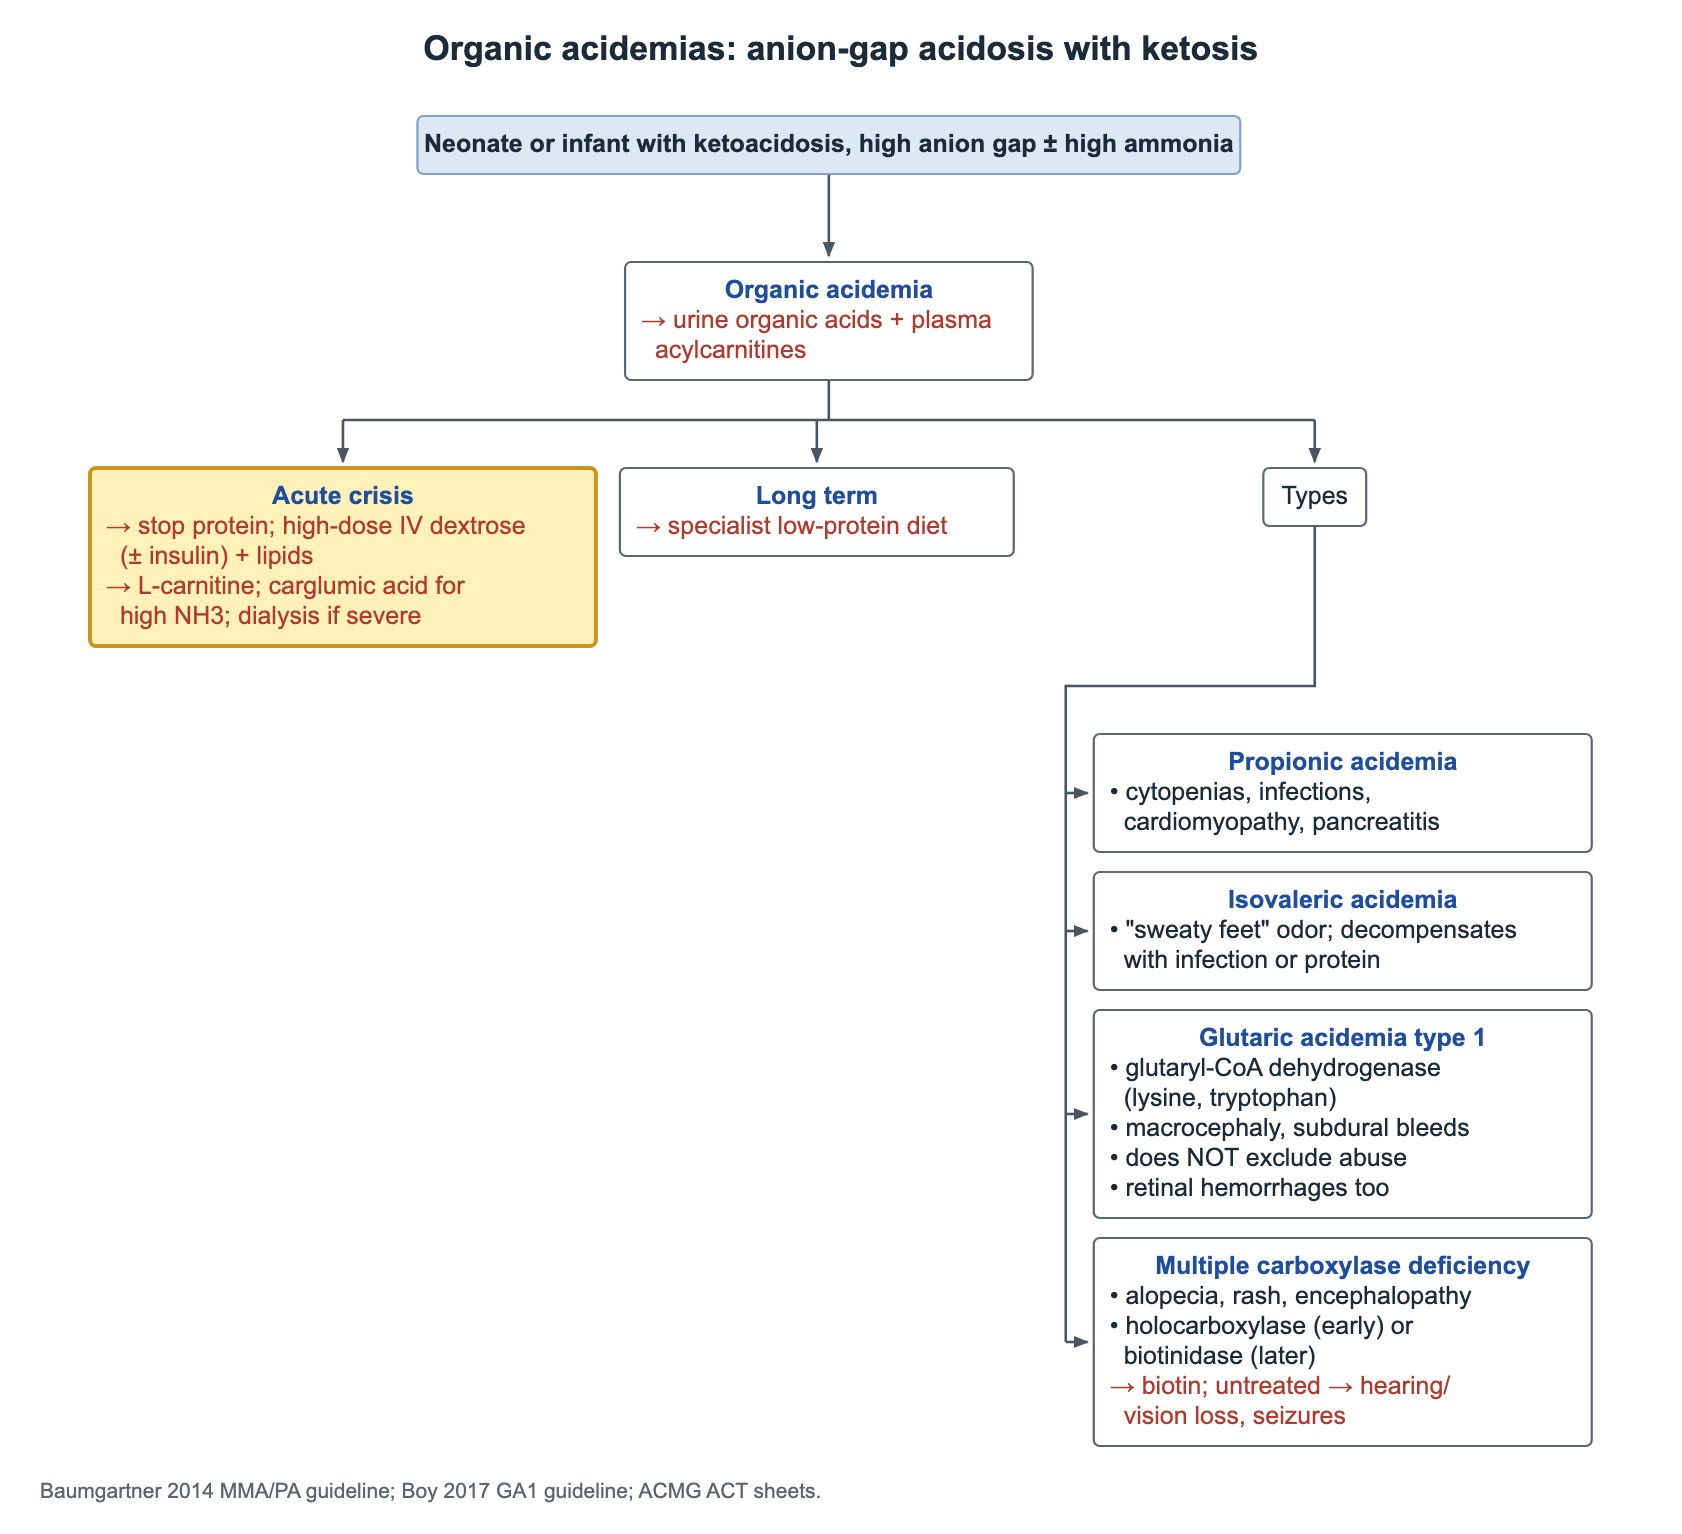
Ziel in der Krise ist, den Katabolismus umzukehren und die toxischen Säuren zu entfernen. Sofort einen Stoffwechselspezialisten einbinden.
- Eiweiß nur kurz stoppen, meist 24–48 Stunden.
- Hochdosierte i.v. Glukose mit i.v. Lipiden; bei steigender Glukose Insulin ergänzen, damit weiter Kalorien gegeben werden können.
- L-Carnitin, um toxische Acylgruppen zu binden und zu entfernen.
- Carglumsäure bei hohem Ammoniak.
- Hämodialyse, wenn Azidose oder Ammoniak schwer sind oder sich unter medikamentöser Therapie nicht bessern.
- Langfristig: eiweißreduzierte Diät mit spezieller Stoffwechselnahrung, geplant von einer Stoffwechsel-Diätassistenz, plus Notfallplan für Krankheitstage.
Propionazidämie
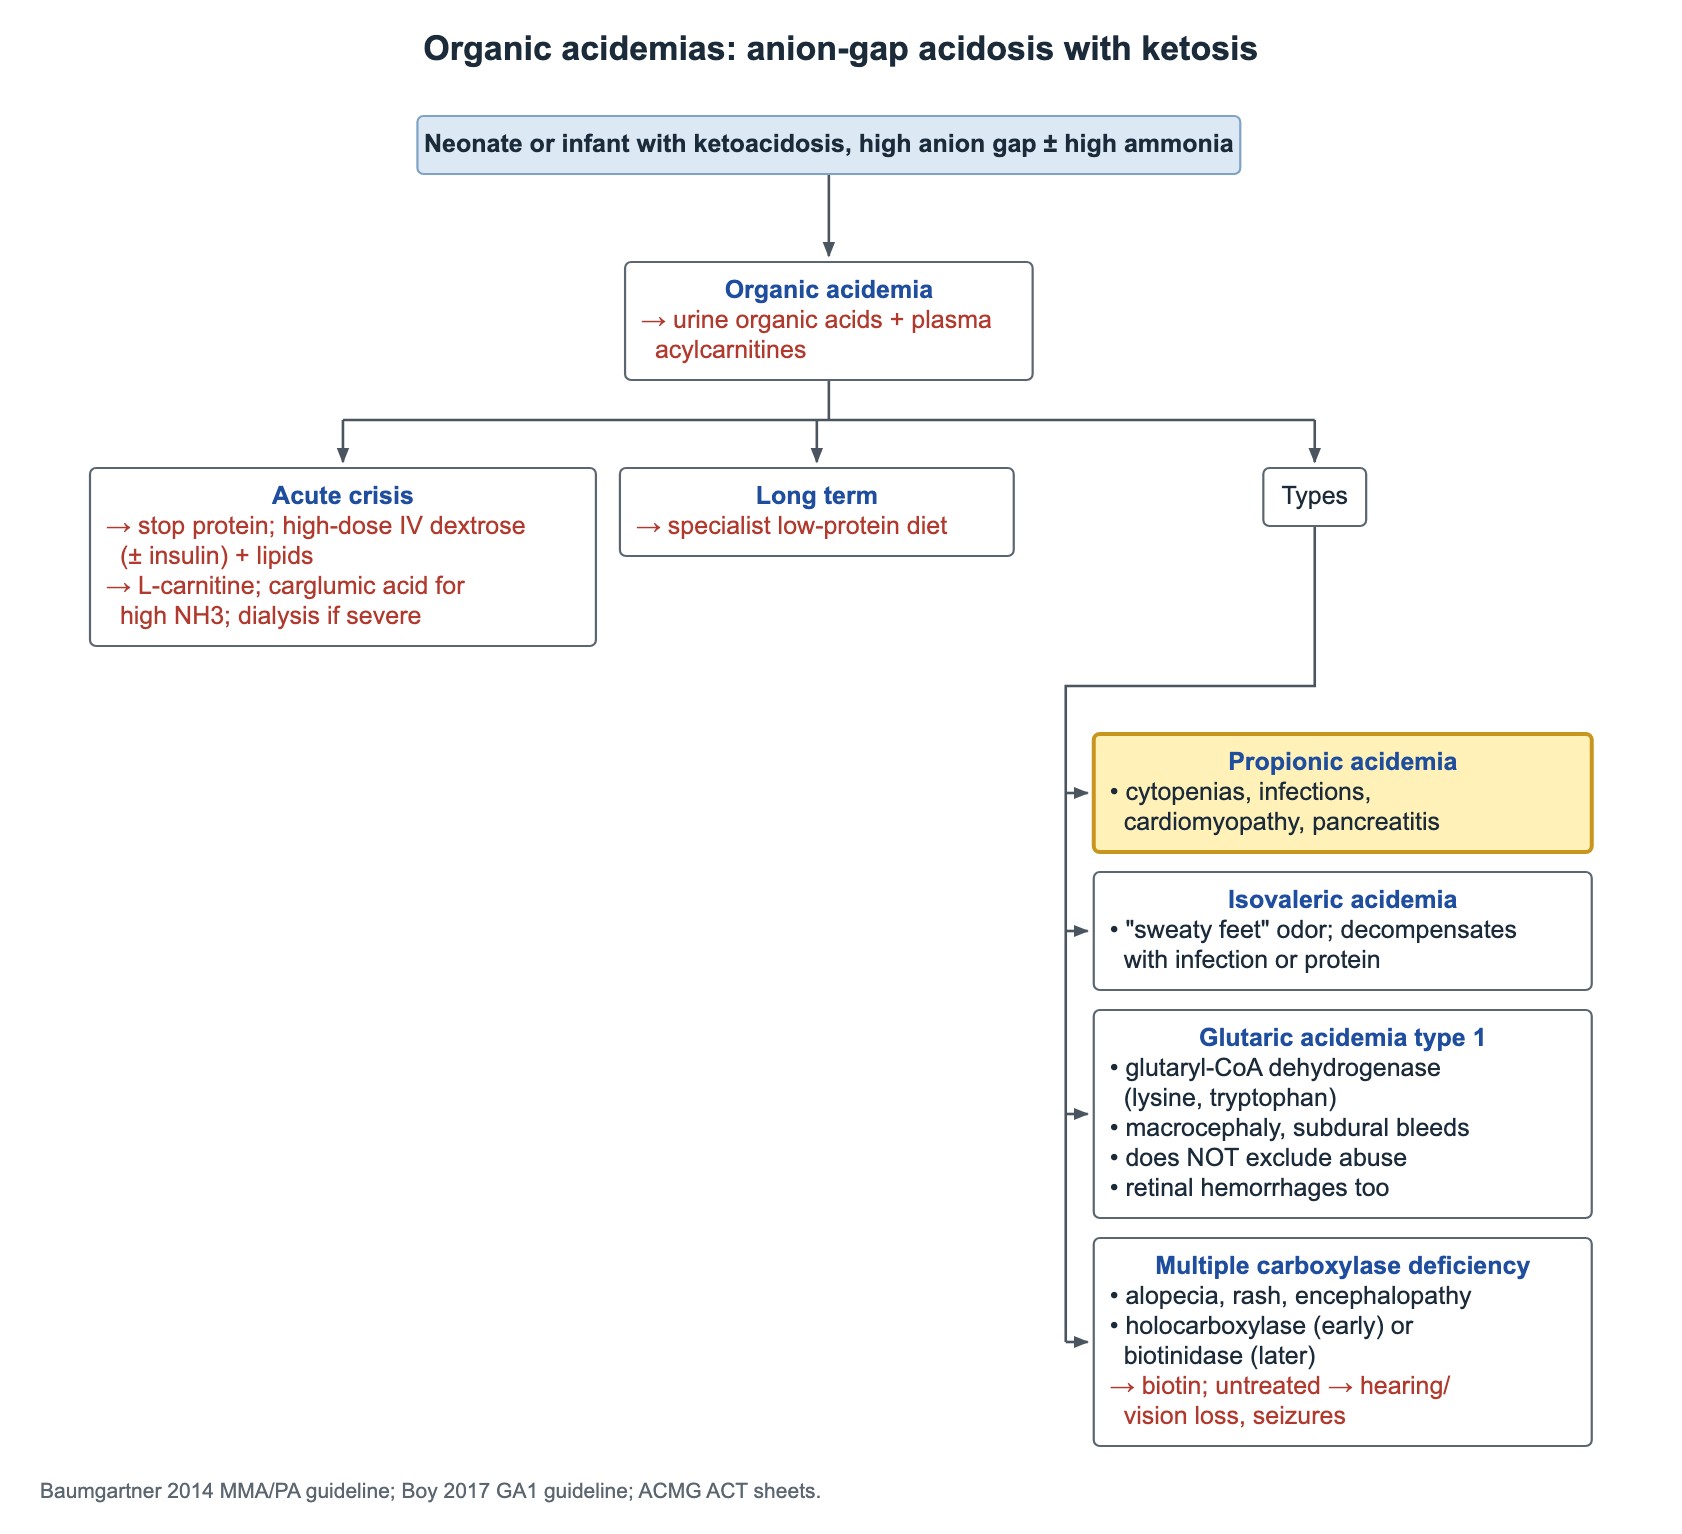
An eine Propionazidämie denken bei einem Neugeborenen mit Enzephalopathie, Ketoazidose, mit oder ohne hohes Ammoniak, und niedrigen Blutwerten.
- Knochenmarksuppression: Neutropenie, Thrombozytopenie und rezidivierende Infektionen.
- Gedeihstörung.
- Kardiomyopathie: eine wichtige chronische Komplikation, daher lebenslange Herzkontrollen.
- Pankreatitis: bei rezidivierenden Bauchschmerzen und Erbrechen daran denken.
Isovalerianazidämie
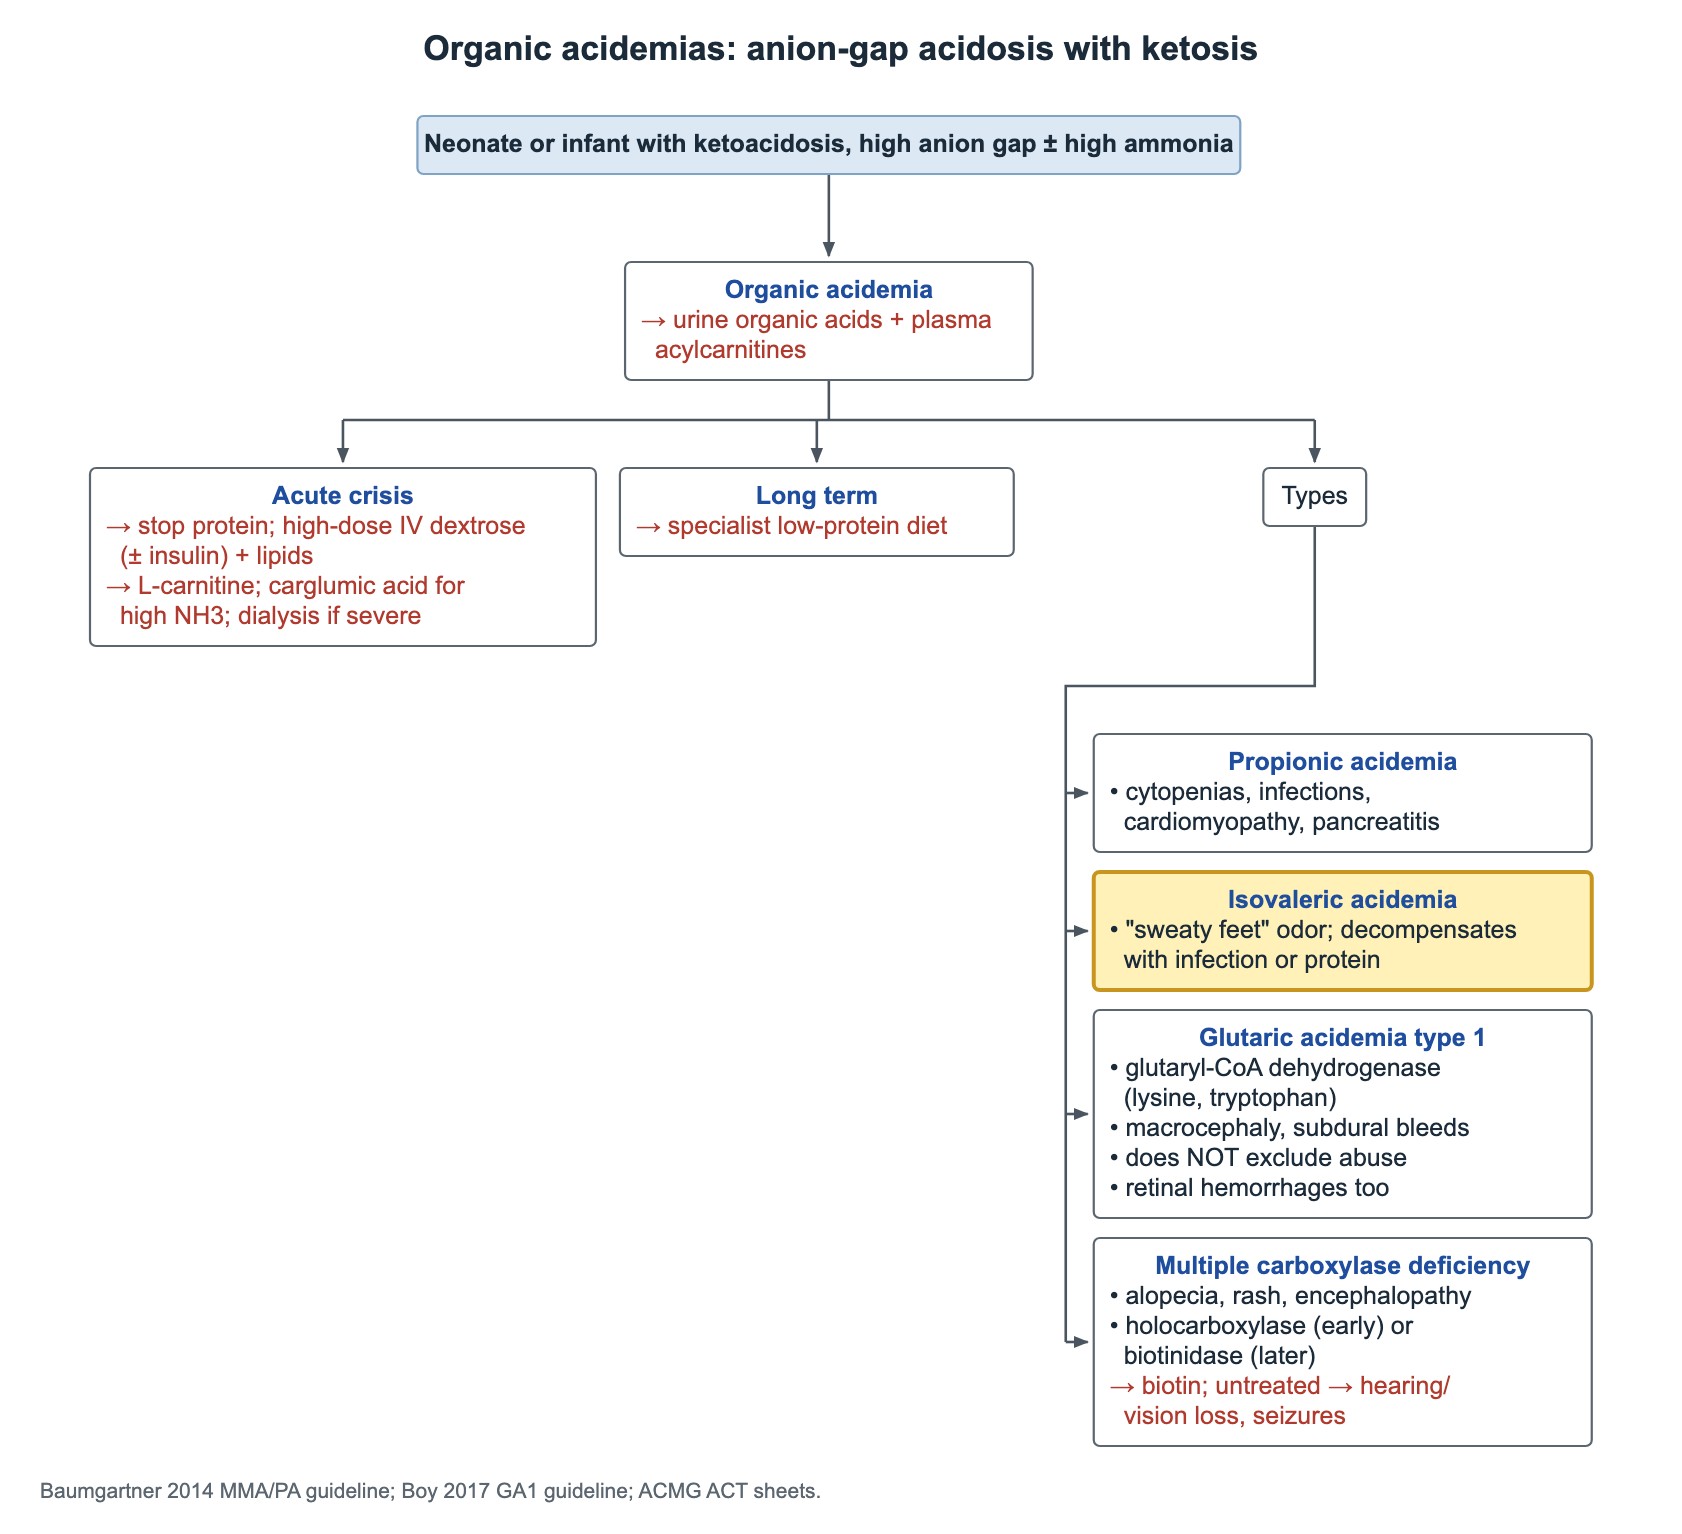
- Enzephalopathie, ketotische metabolische Azidose und Geruch nach Schweißfüßen.
- Defektes Enzym: Isovaleryl-CoA-Dehydrogenase im Leucinabbau.
- Dekompensation bei Infektion oder anderem katabolem Stress oder bei vermehrter Eiweißzufuhr.
Glutarazidurie Typ 1 und die Verwechslung mit Misshandlung
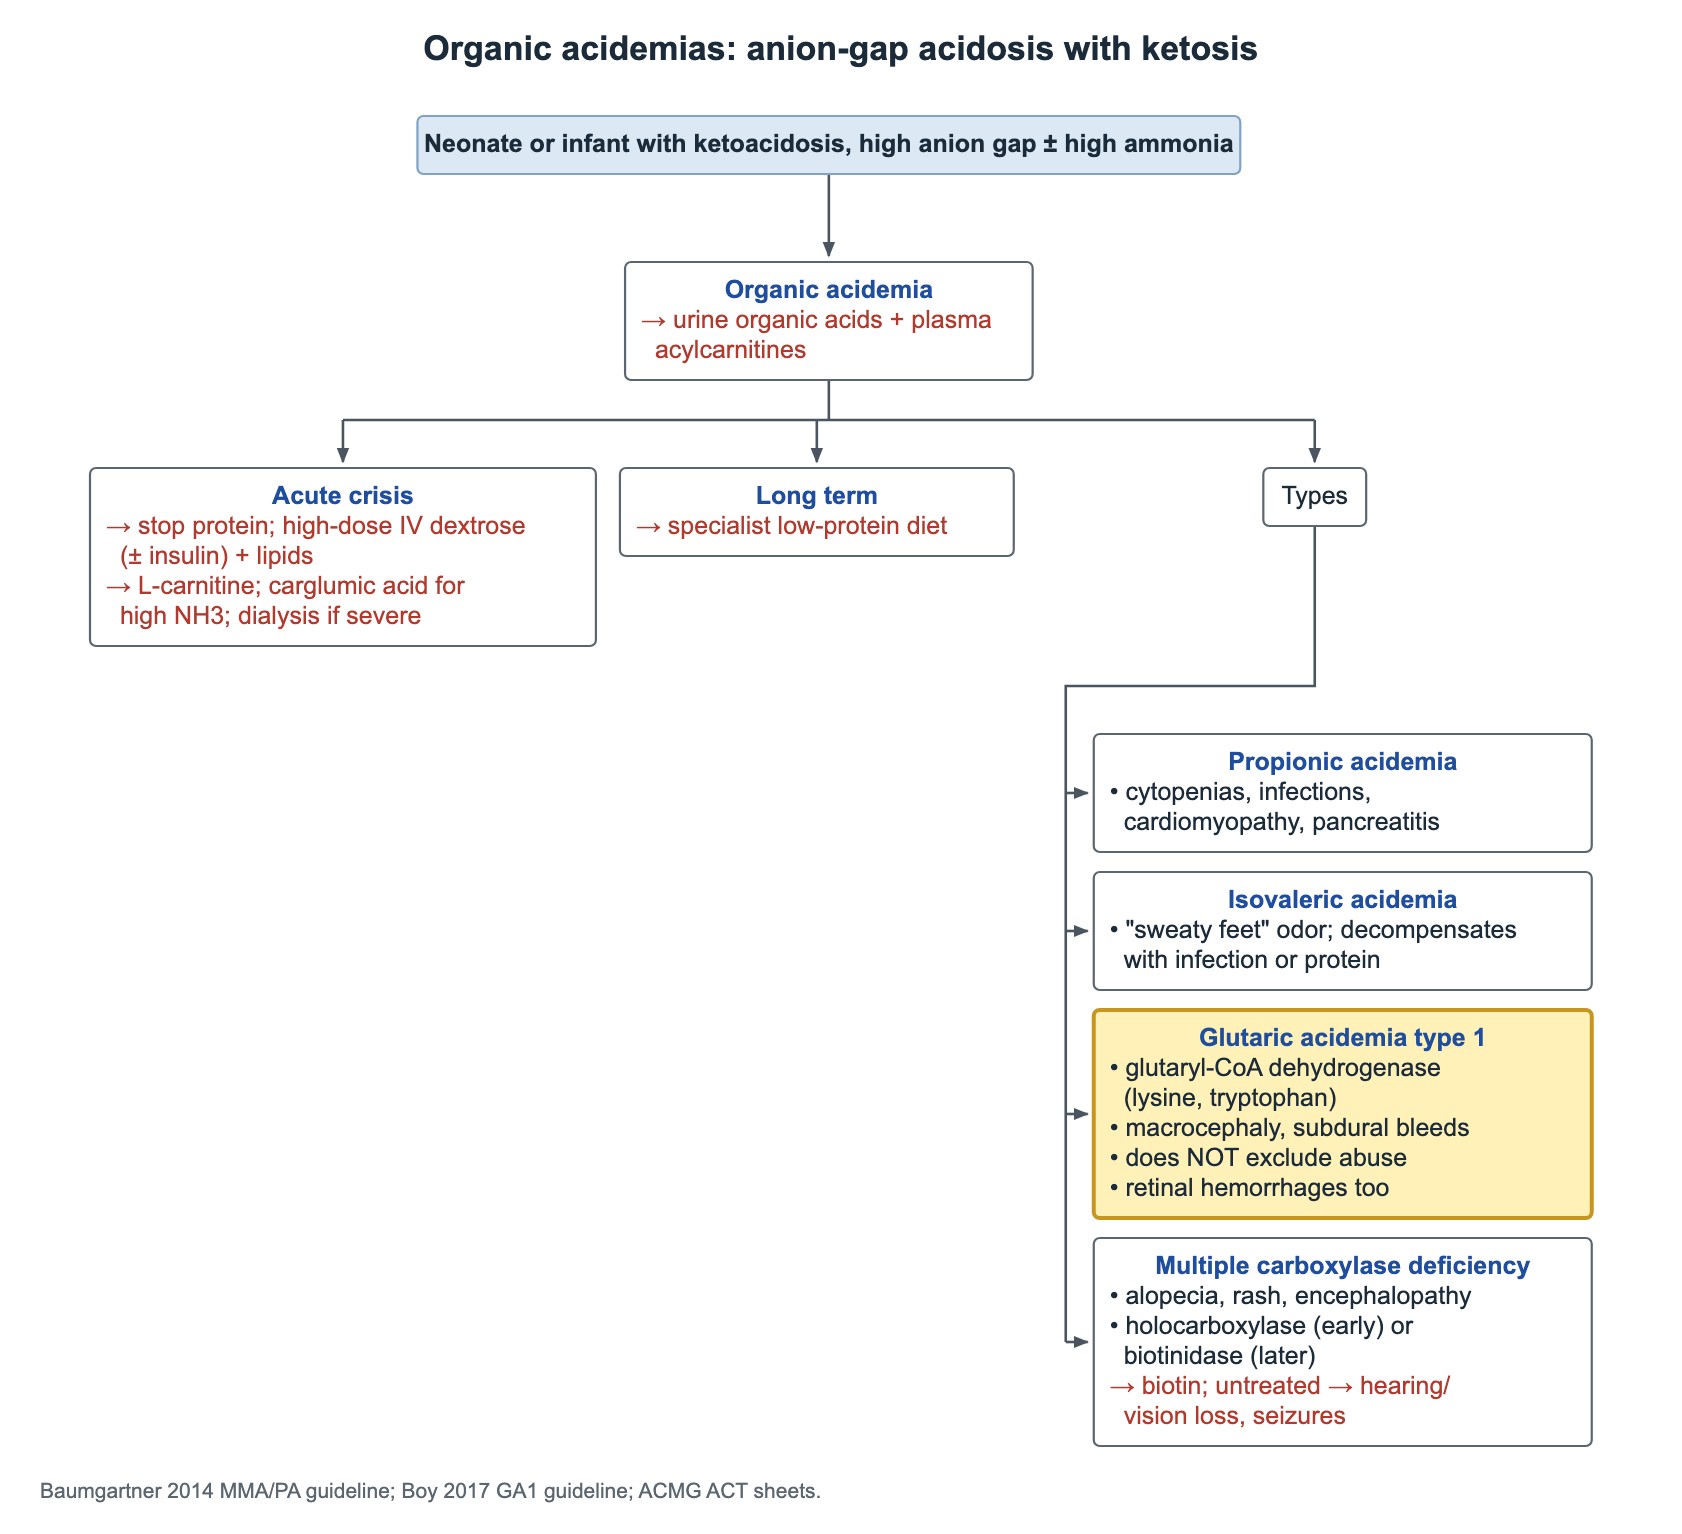
Die Glutarazidurie Typ 1 (GA1) wird durch einen Glutaryl-CoA-Dehydrogenase-Mangel verursacht, der den Abbau von Lysin, Hydroxylysin und Tryptophan blockiert. Unbehandelte Säuglinge sind von einer plötzlichen Striatumschädigung mit bleibender dystoner Bewegungsstörung bedroht, oft ausgelöst durch Fieber oder Krankheit vor etwa 6 Jahren.
- Hinweise: Makrozephalie und charakteristische Hirnbildgebung mit erweiterten Räumen um das Gehirn.
- Subdurale und retinale Blutungen können auftreten, daher kann GA1 wie ein misshandlungsbedingtes Kopftrauma aussehen.
- Eine GA1-Diagnose oder ein GA1-Verdacht schließt eine zugefügte Verletzung nicht aus: die Misshandlungsabklärung vollständig durchführen.
- Das Neugeborenenscreening erlaubt eine Behandlung vor Symptombeginn: lysinarme Diät, Carnitin und Notfalltherapie bei Krankheit.
Biotinstörungen: multipler Carboxylasemangel
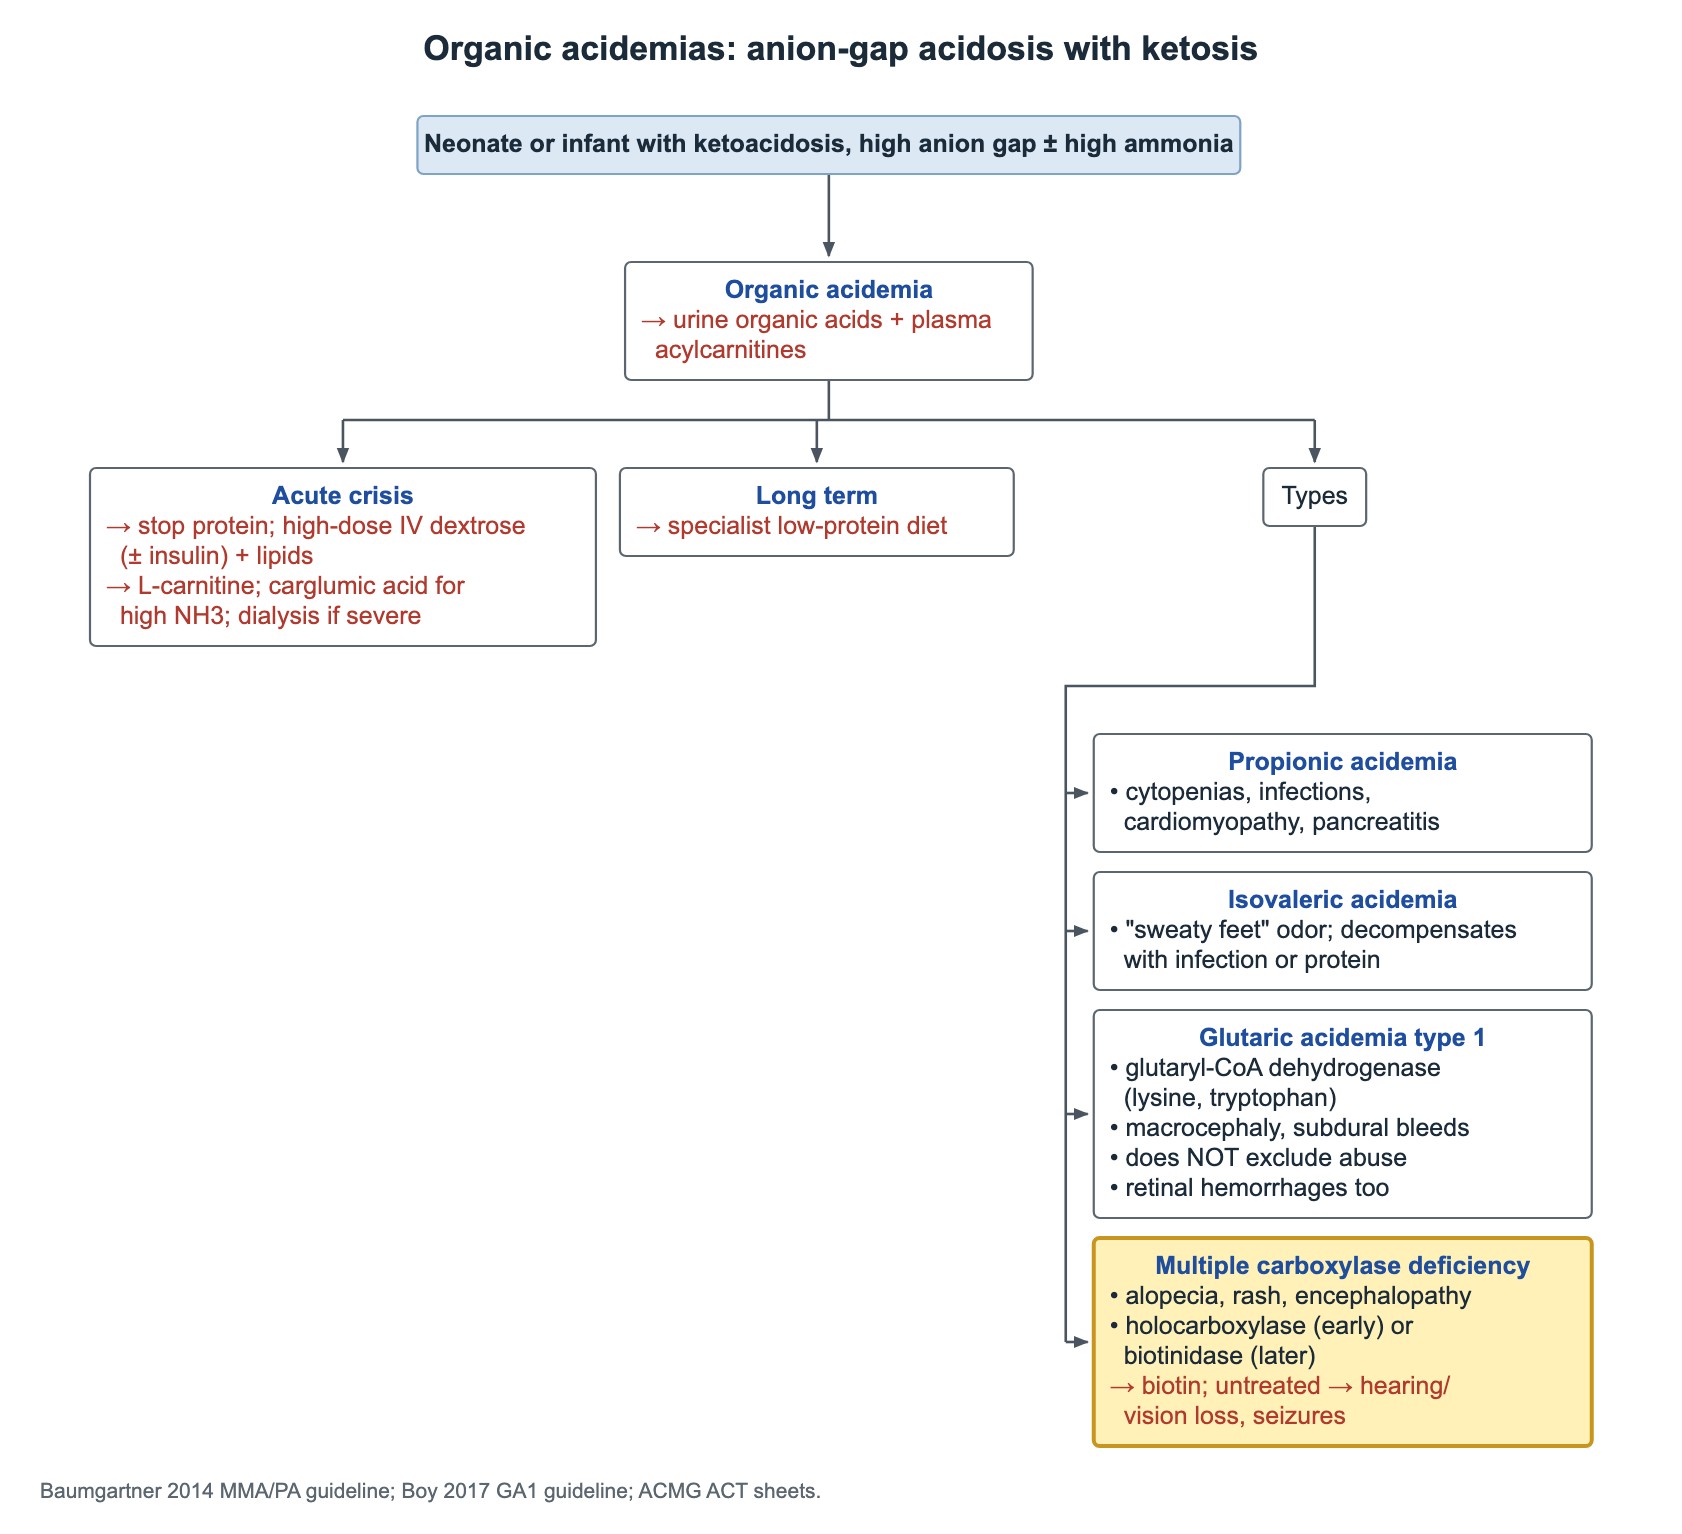
Mehrere Carboxylasen benötigen Biotin. Kann Biotin nicht angehängt oder wiederverwertet werden, fallen alle gemeinsam aus: multipler Carboxylasemangel. Daran denken bei einem Kind mit Alopezie, schuppendem Ausschlag und Enzephalopathie.
- Ein unbehandelter Biotinidasemangel kann Krampfanfälle sowie bleibenden Hör- und Sehverlust verursachen.
- Der Biotinidasemangel ist Teil des US-Neugeborenenscreenings; früh begonnenes Biotin verhindert Symptome.
| Merkmal | Holocarboxylasesynthetase-Mangel | Biotinidasemangel |
|---|---|---|
| Problem | Biotin kann nicht an die Carboxylasen angehängt werden | Biotin kann nicht wiederverwertet werden |
| Üblicher Beginn | Früher, oft in der Neugeborenenperiode | Später, meist im Säuglingsalter |
| Therapie | Biotin | Biotin |
Häufige Fragen
Was ist der beste Test bei Verdacht auf eine Organoazidämie?
Organische Säuren im Urin, zusammen mit Acylcarnitinen im Plasma. Gleichzeitig Ammoniak, Glukose, Laktat, Blutgasanalyse und Ketone im Urin bestimmen.
Welche Organoazidämie riecht nach Schweißfüßen?
Die Isovalerianazidämie, verursacht durch einen Isovaleryl-CoA-Dehydrogenase-Mangel.
Kann die Glutarazidurie Typ 1 mit Kindesmisshandlung verwechselt werden?
Ja. GA1 kann subdurale und retinale Blutungen verursachen, aber der Nachweis oder Verdacht auf GA1 schließt eine Misshandlung nicht aus, daher wird die vollständige Misshandlungsabklärung trotzdem durchgeführt.
Dieses Thema lernen
Quellen
- Forny et al. 2021: Leitlinien zur Methylmalon- und Propionazidämie, erste Revision (J Inherit Metab Dis)
- Boy et al. 2023: Empfehlungen zur Glutarazidurie Typ 1, dritte Revision (J Inherit Metab Dis)
- ACMG 2017: Labordiagnostik des Biotinidasemangels (Genet Med)
- GeneReviews: Biotinidasemangel
Für Pedemy in eigenen Worten nach den obigen Quellen geschrieben; geprüft November 2026. Nur zur Bildung, keine medizinische Beratung; prüfen Sie Dosen und lokale Protokolle, bevor Sie Patienten behandeln. Pedemy ist unabhängig und nicht mit den genannten Organisationen verbunden oder von ihnen empfohlen.