

Arbre décisionnel principal
Aminoacidopathies
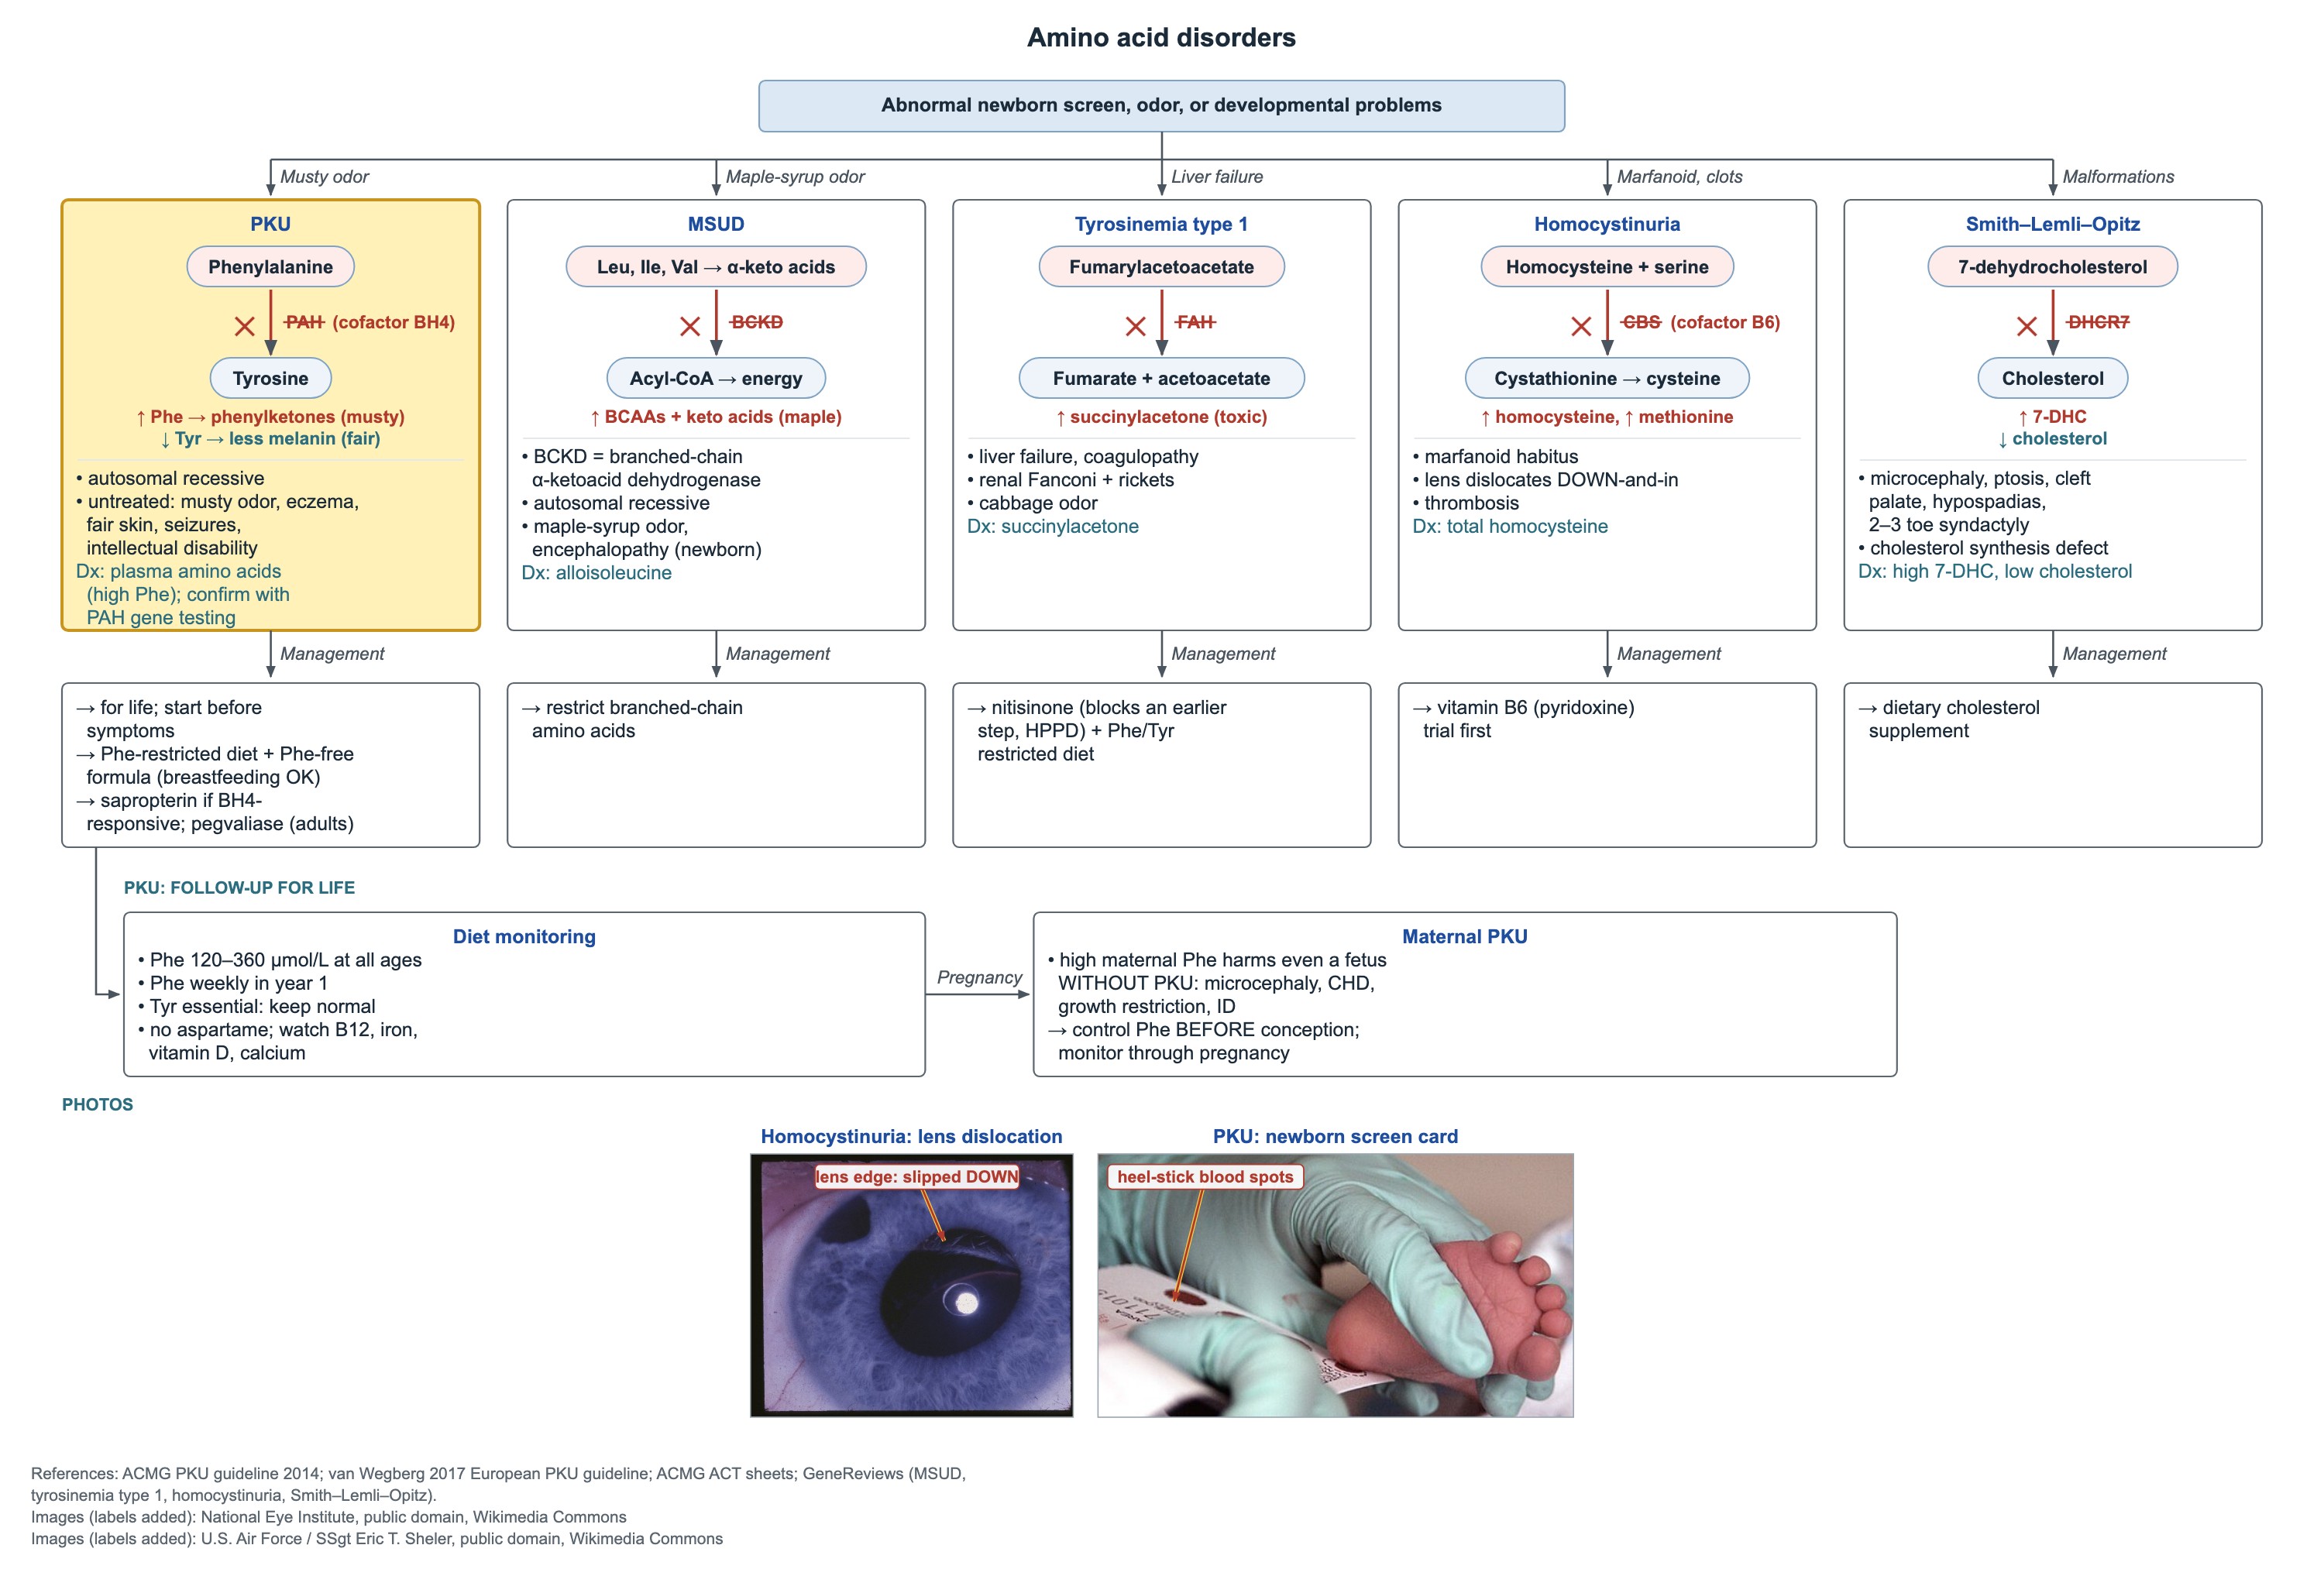
Points clés
- PCU : la phénylalanine hydroxylase (cofacteur BH4) est déficiente, la Phe s'accumule et la tyrosine devient un acide aminé essentiel.
- PCU non traitée : odeur de moisi, eczéma, peau claire, convulsions et déficience intellectuelle ; premier examen : chromatographie des acides aminés plasmatiques.
- PCU : cible de Phe sanguine 120–360 µmol/L (2–6 mg/dL) à vie ; contrôler la Phe chaque semaine la première année.
- La PCU maternelle atteint un fœtus non porteur de PCU : atteindre une Phe de 2–6 mg/dL au moins 3 mois avant la conception.
- Leucinose (MSUD) : odeur de sirop d'érable et encéphalopathie chez un nouveau-né ; l'alloisoleucine est diagnostique ; restreindre leucine, isoleucine et valine.
- Tyrosinémie de type 1 : insuffisance hépatique, syndrome de Fanconi rénal avec rachitisme, odeur de chou ; succinylacétone ; traiter par nitisinone et régime restreint en Phe/Tyr.
- Homocystinurie : luxation du cristallin en bas et en dedans, thromboses, morphotype marfanoïde ; doser l'homocystéine totale ; essayer d'abord la vitamine B6.
Phénylcétonurie (PCU) : reconnaître et confirmer
La PCU est un déficit en phénylalanine hydroxylase (PAH), de transmission autosomique récessive. La PAH transforme la phénylalanine en tyrosine et nécessite la tétrahydrobioptérine (BH4) comme cofacteur. En cas de déficit, la phénylalanine atteint des taux toxiques pour le cerveau et la tyrosine diminue.
Le dépistage néonatal existe parce qu'un traitement précoce prévient l'atteinte cérébrale. Les enfants nés sans dépistage, par exemple certains enfants adoptés à l'étranger, peuvent se présenter plus tard avec le tableau non traité.
- Signes en l'absence de traitement : odeur de moisi, eczéma, peau et cheveux clairs (moins de mélanine), convulsions, déficience intellectuelle.
- Premier examen chez un enfant symptomatique : acides aminés plasmatiques (phénylalanine élevée).
- Dépistage néonatal positif : confirmer par les acides aminés plasmatiques et l'analyse du gène PAH.
- La recommandation ACMG 2023 préconise un test génétique au diagnostic, car le génotype aide à prédire la réponse au BH4 et la sévérité.
Traitement de la PCU : débuter tôt, poursuivre à vie
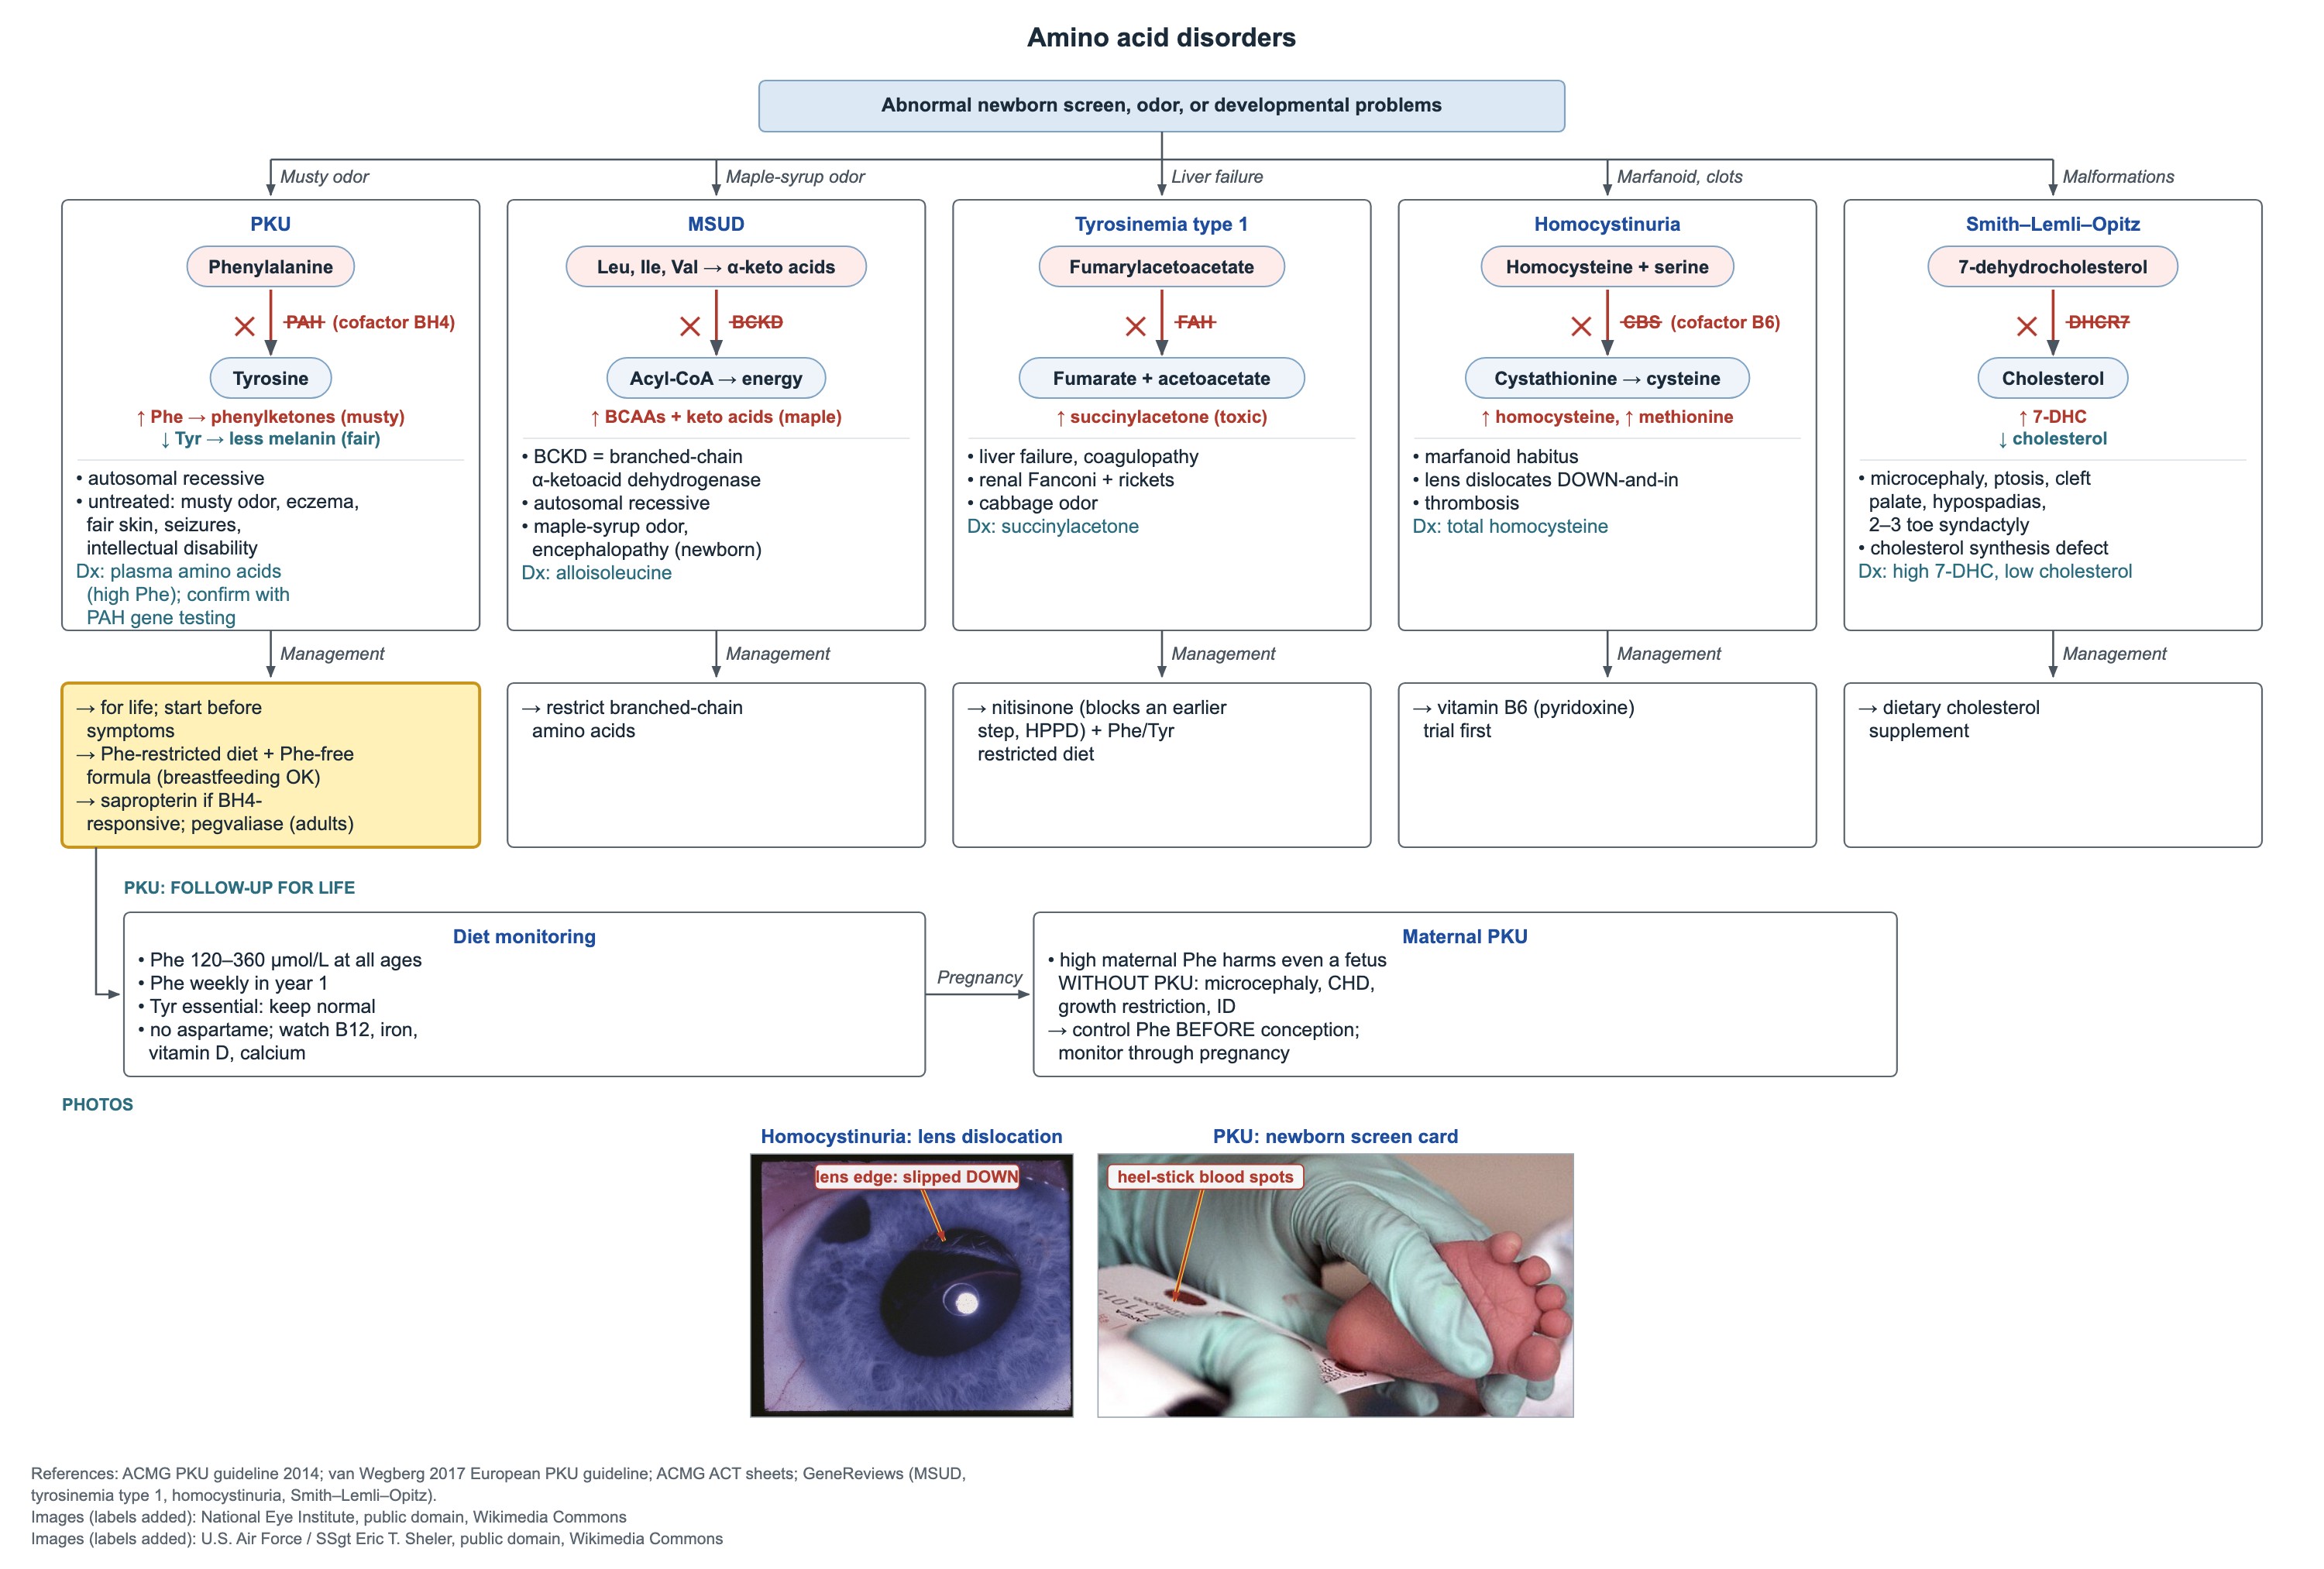
Le traitement est à vie. L'arrêt du régime plus tard dans l'enfance ou à l'âge adulte altère l'attention, l'humeur et les fonctions exécutives.
- Débuter le traitement dès la confirmation du diagnostic, avant l'apparition des symptômes.
- Régime restreint en phénylalanine associé à un substitut d'acides aminés sans phénylalanine, à vie.
- L'allaitement peut continuer : le lait maternel est donné en quantités mesurées avec la préparation sans Phe, et la Phe du lait maternel est comptabilisée.
- Patients répondeurs au BH4 : la saproptérine (ou la sépiaptérine) abaisse la Phe et permet davantage de protéines naturelles.
- Adultes : la pegvaliase, enzyme qui dégrade la phénylalanine, est une option.
Suivi de la PCU : cibles de Phe et surveillance du régime
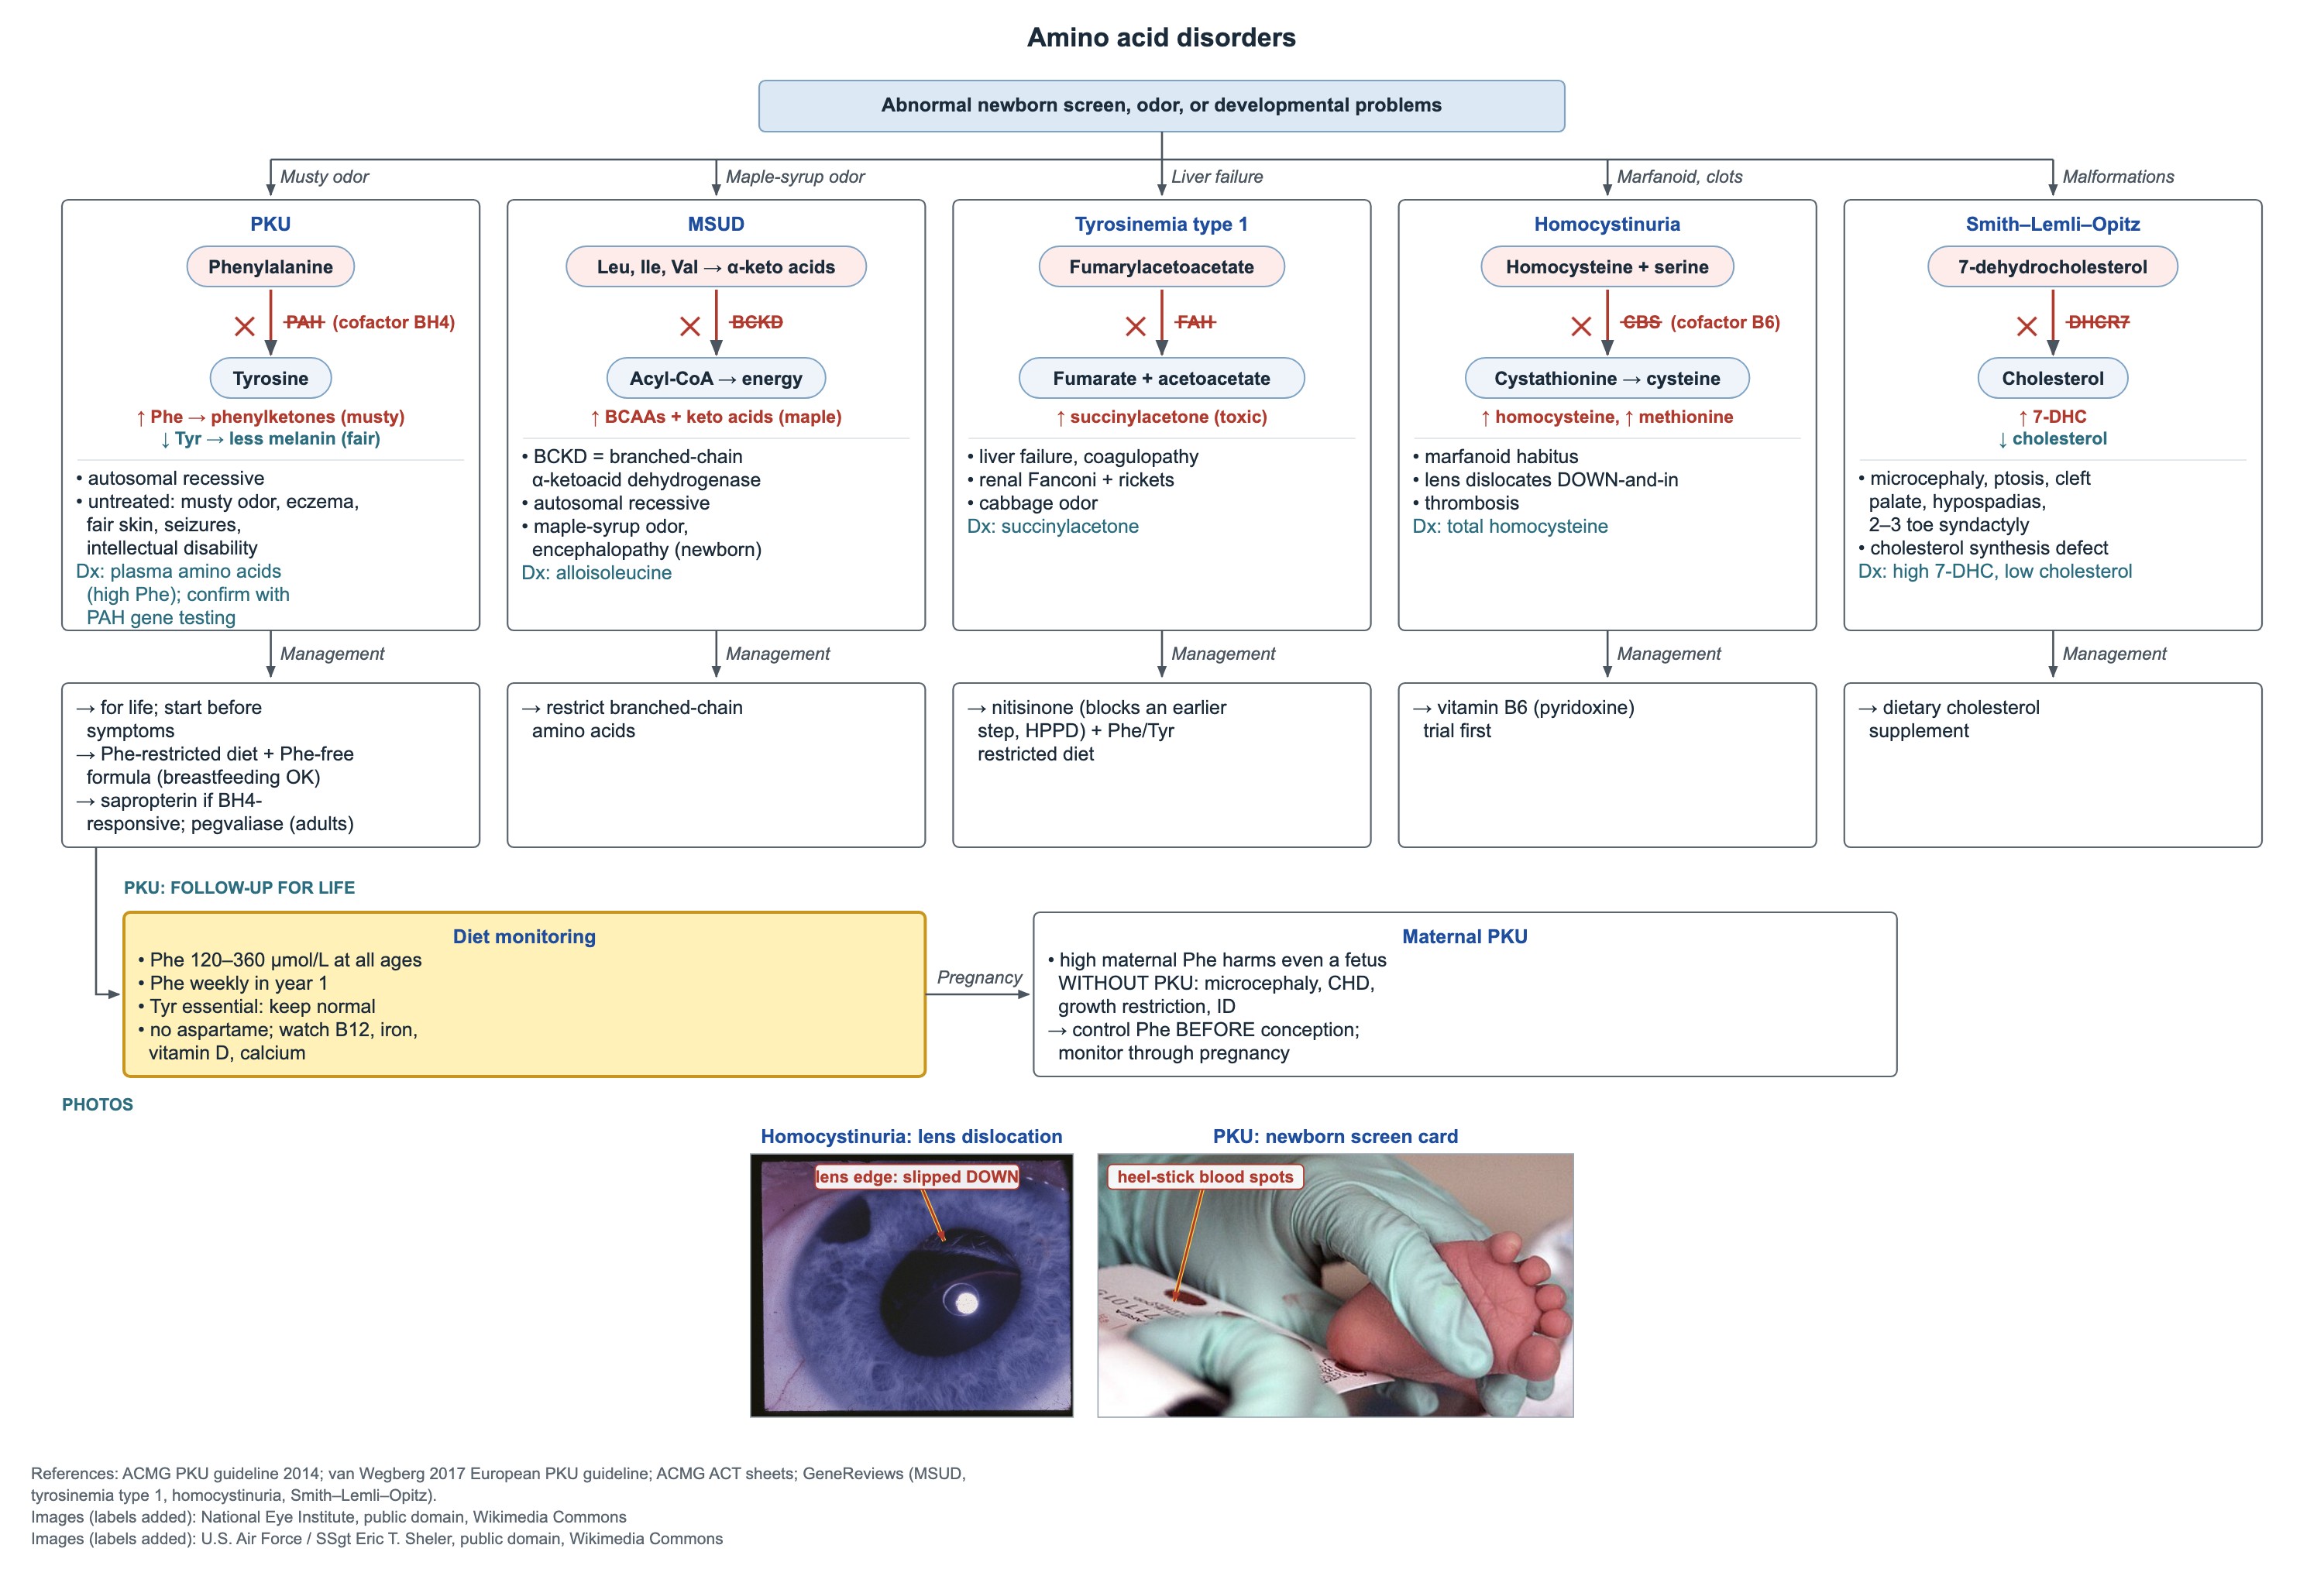
- Cible de Phe sanguine 120–360 µmol/L (2–6 mg/dL) à tout âge.
- Contrôler la Phe sanguine chaque semaine la première année de vie, puis moins souvent avec l'âge.
- Maintenir la tyrosine dans les valeurs normales : dans la PCU elle devient essentielle, et elle est le précurseur des catécholamines, de la mélanine et de la thyroxine.
- Éviter l'aspartame : cet édulcorant est dégradé en phénylalanine.
- Un régime strict peut être pauvre en vitamine B12, fer, vitamine D et calcium ; les surveiller.
PCU maternelle
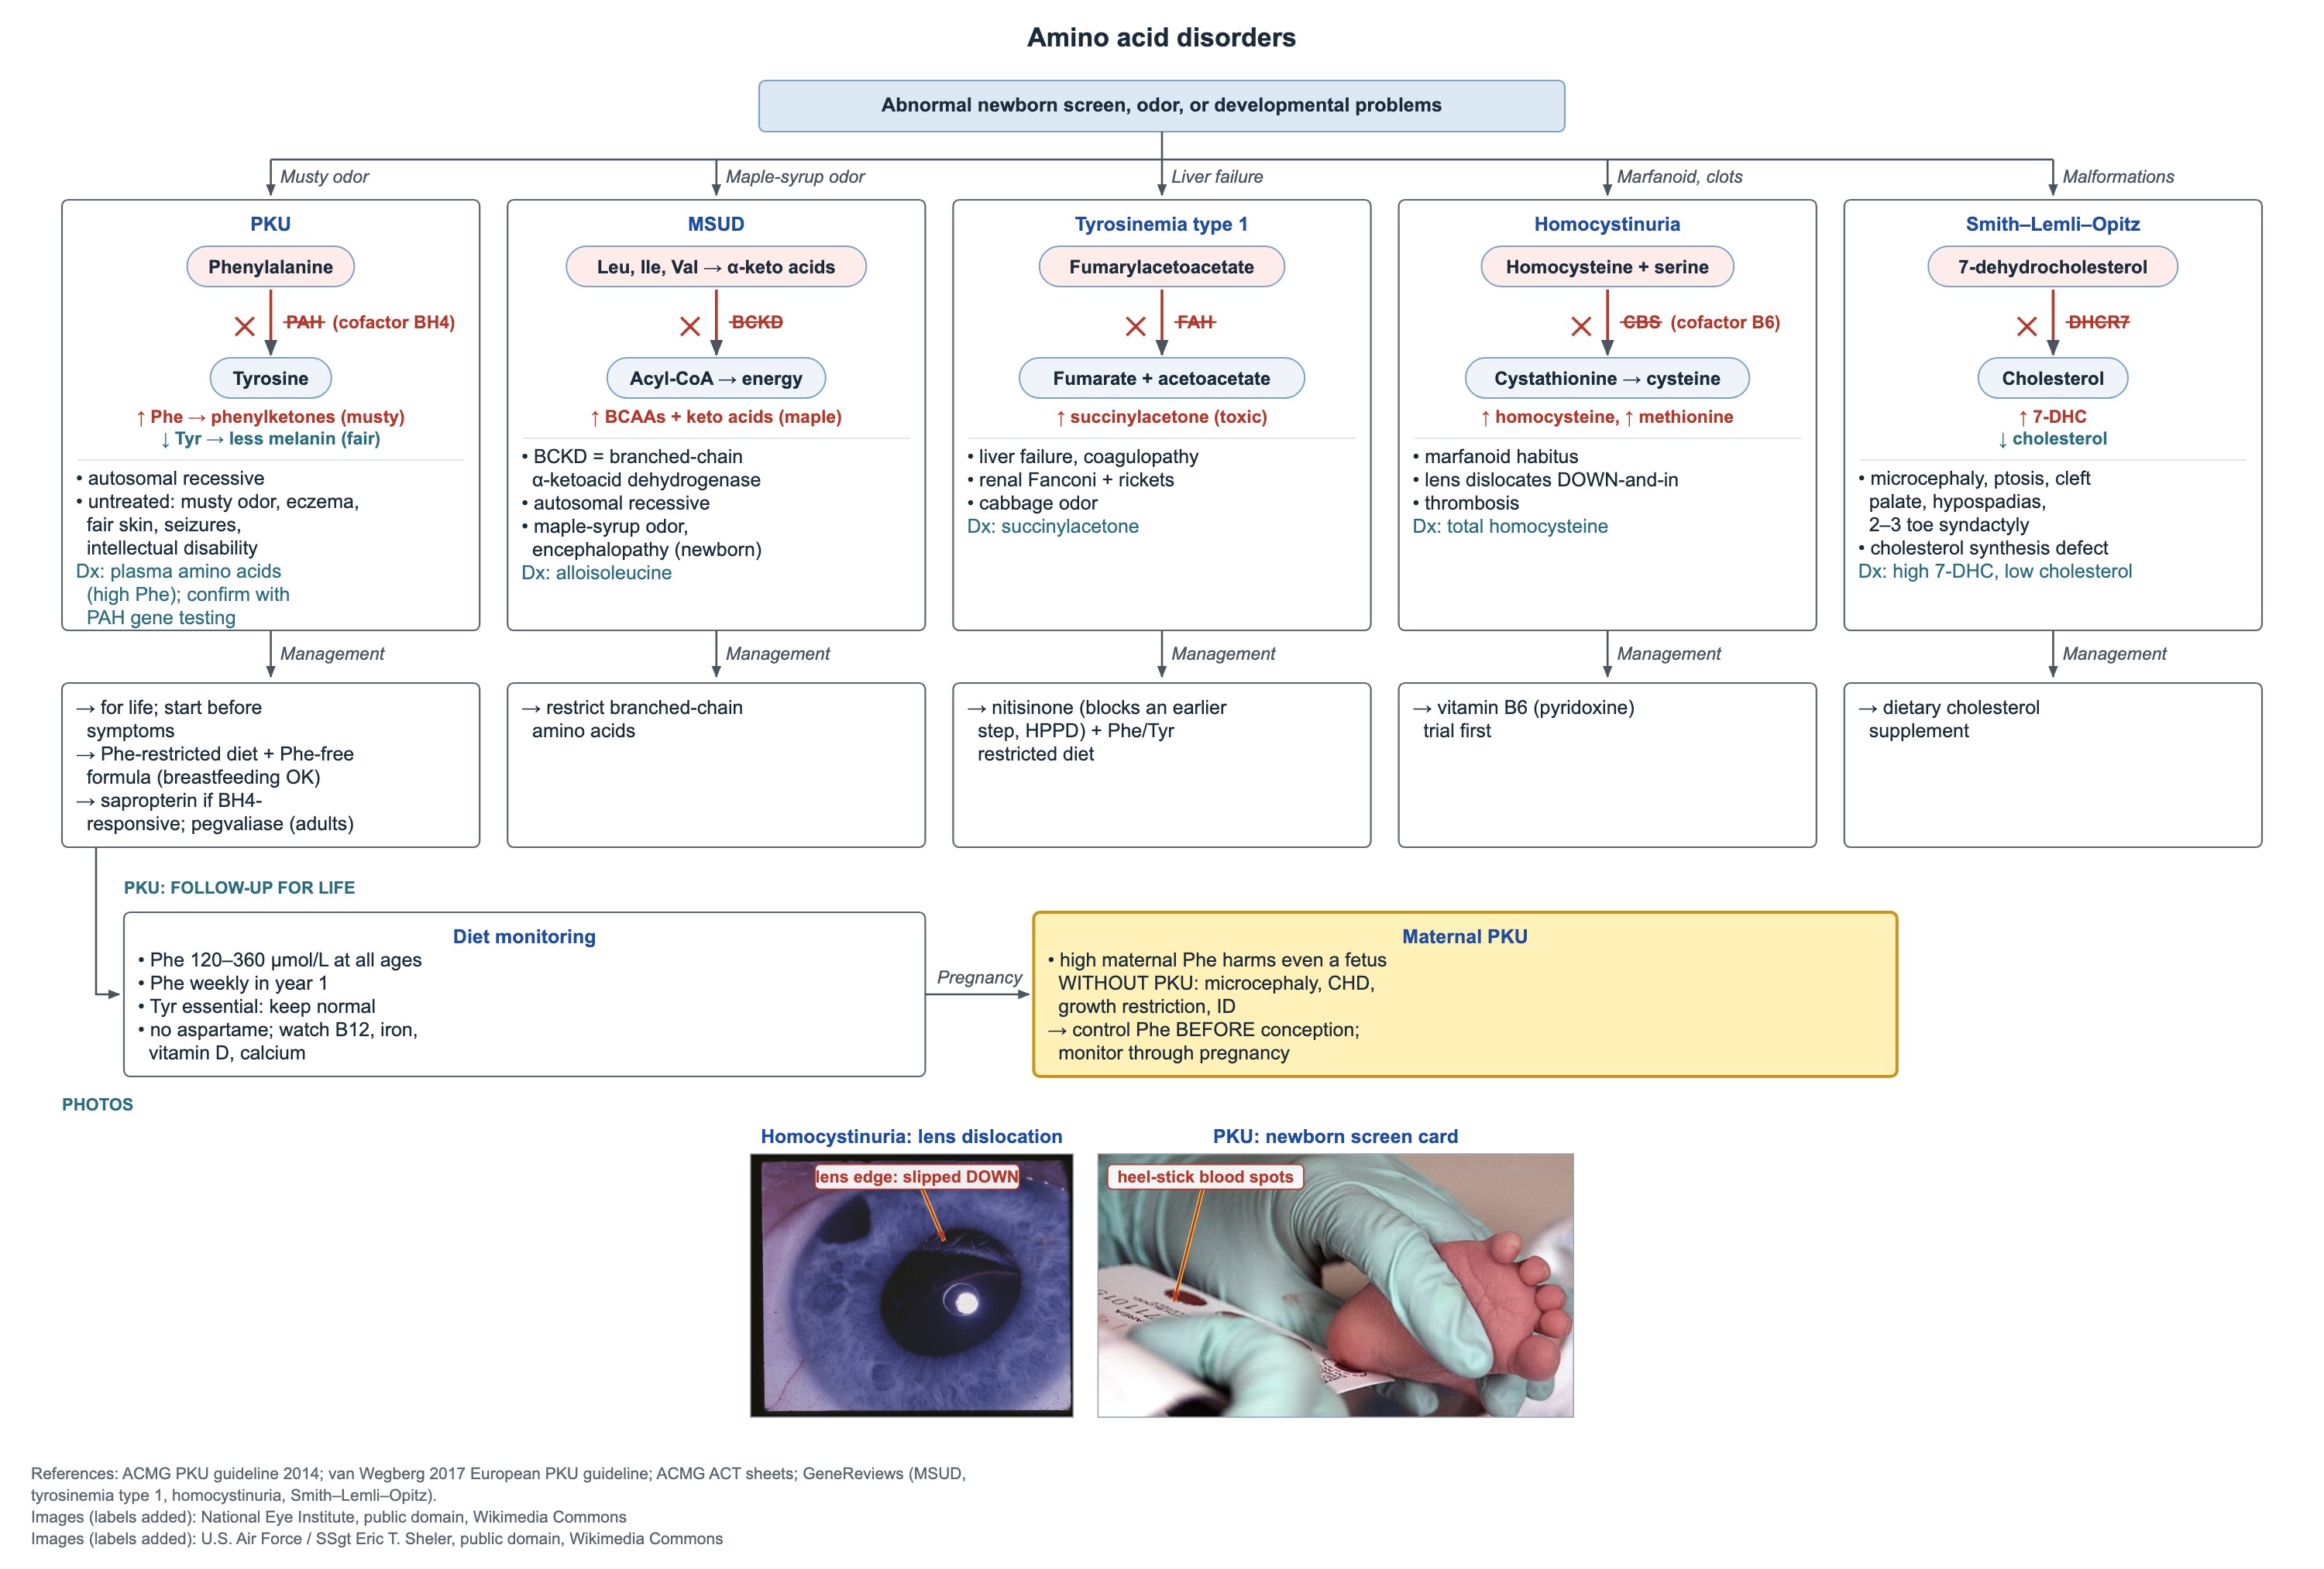
Une phénylalanine maternelle élevée est tératogène. Elle atteint le fœtus même s'il n'a pas de PCU, et les lésions débutent dès l'embryogenèse précoce, souvent avant que la grossesse soit connue.
- Effets fœtaux : microcéphalie, cardiopathies congénitales, retard de croissance et déficience intellectuelle.
- Ramener la Phe maternelle à 2–6 mg/dL (120–360 µmol/L) au moins 3 mois avant la conception.
- Surveiller étroitement la Phe maternelle pendant toute la grossesse.
Leucinose (maladie du sirop d'érable, MSUD)
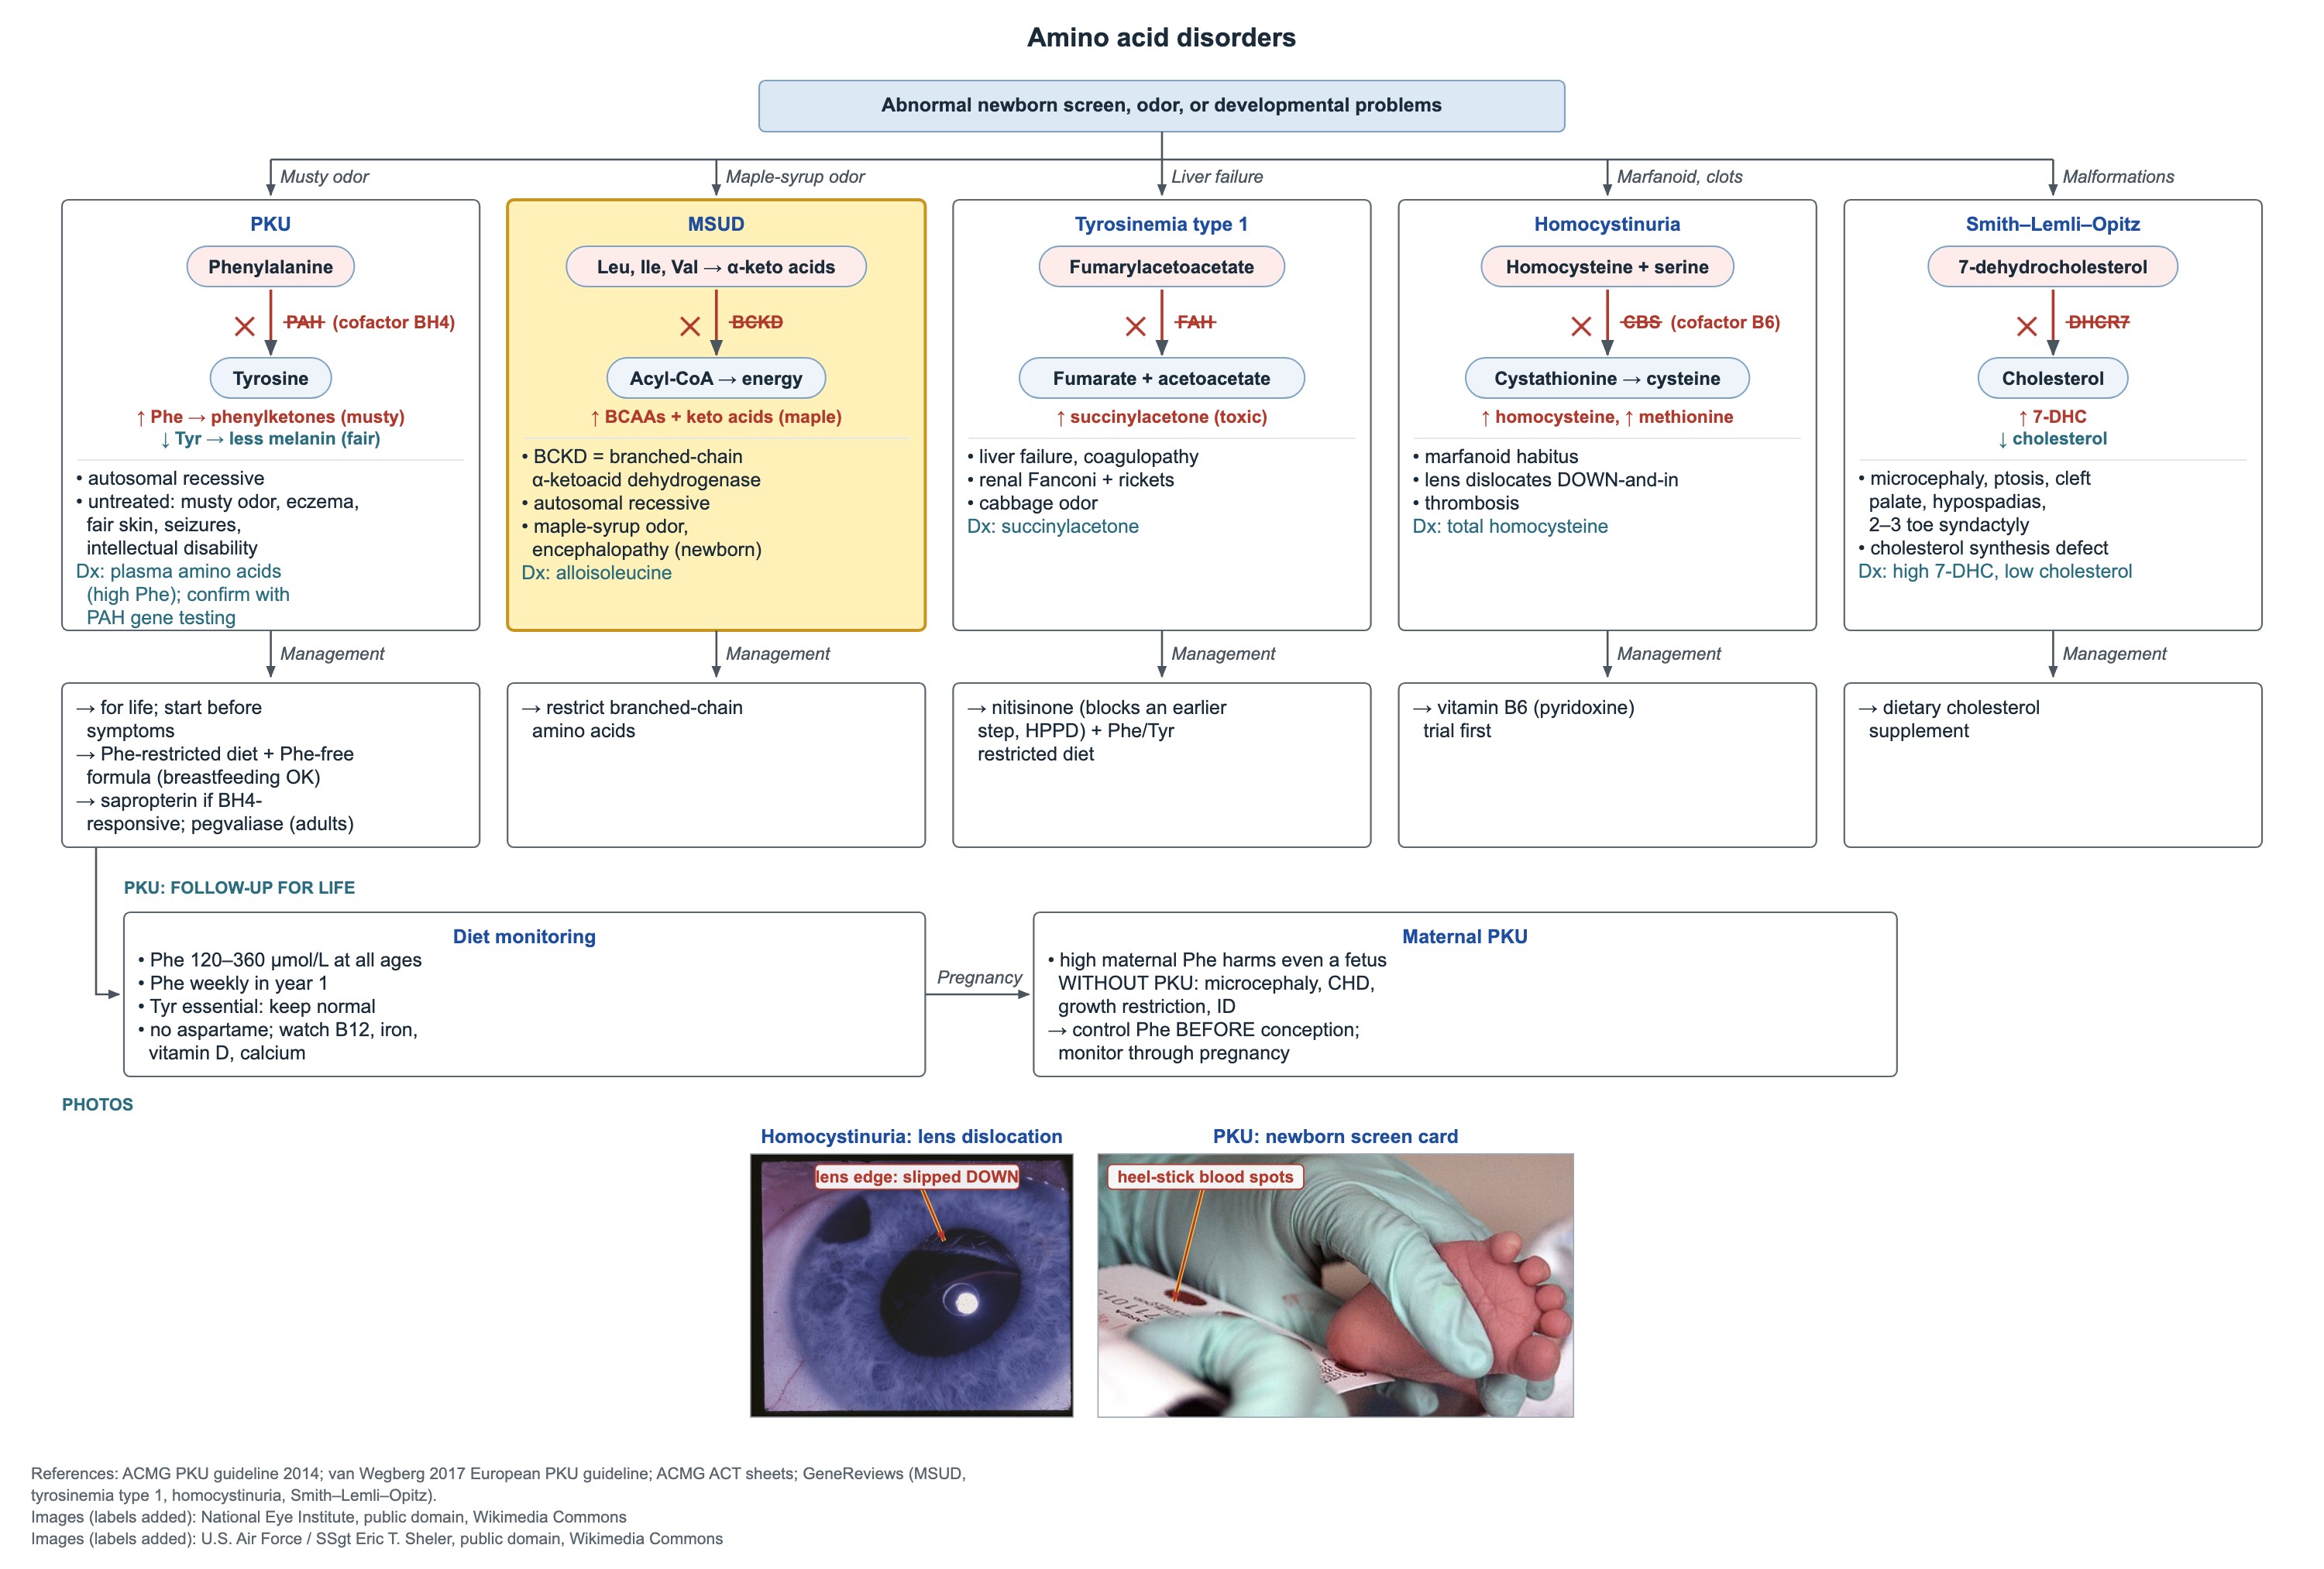
La leucinose est un bloc de la déshydrogénase des alpha-cétoacides à chaîne ramifiée (BCKD), de transmission autosomique récessive. Les trois acides aminés ramifiés, leucine, isoleucine et valine, et leurs cétoacides s'accumulent ; la leucine est la plus toxique pour le cerveau.
- Tableau classique : nouveau-né d'abord bien portant, qui s'alimente ensuite mal et devient encéphalopathe, avec une odeur de sirop d'érable.
- Dépistage néonatal : leucine/isoleucine et valine élevées.
- Marqueur plasmatique diagnostique : alloisoleucine.
- Traitement : restriction des acides aminés ramifiés avec une préparation médicale spéciale ; les crises aiguës nécessitent une prise en charge métabolique urgente.
Tyrosinémie de type 1
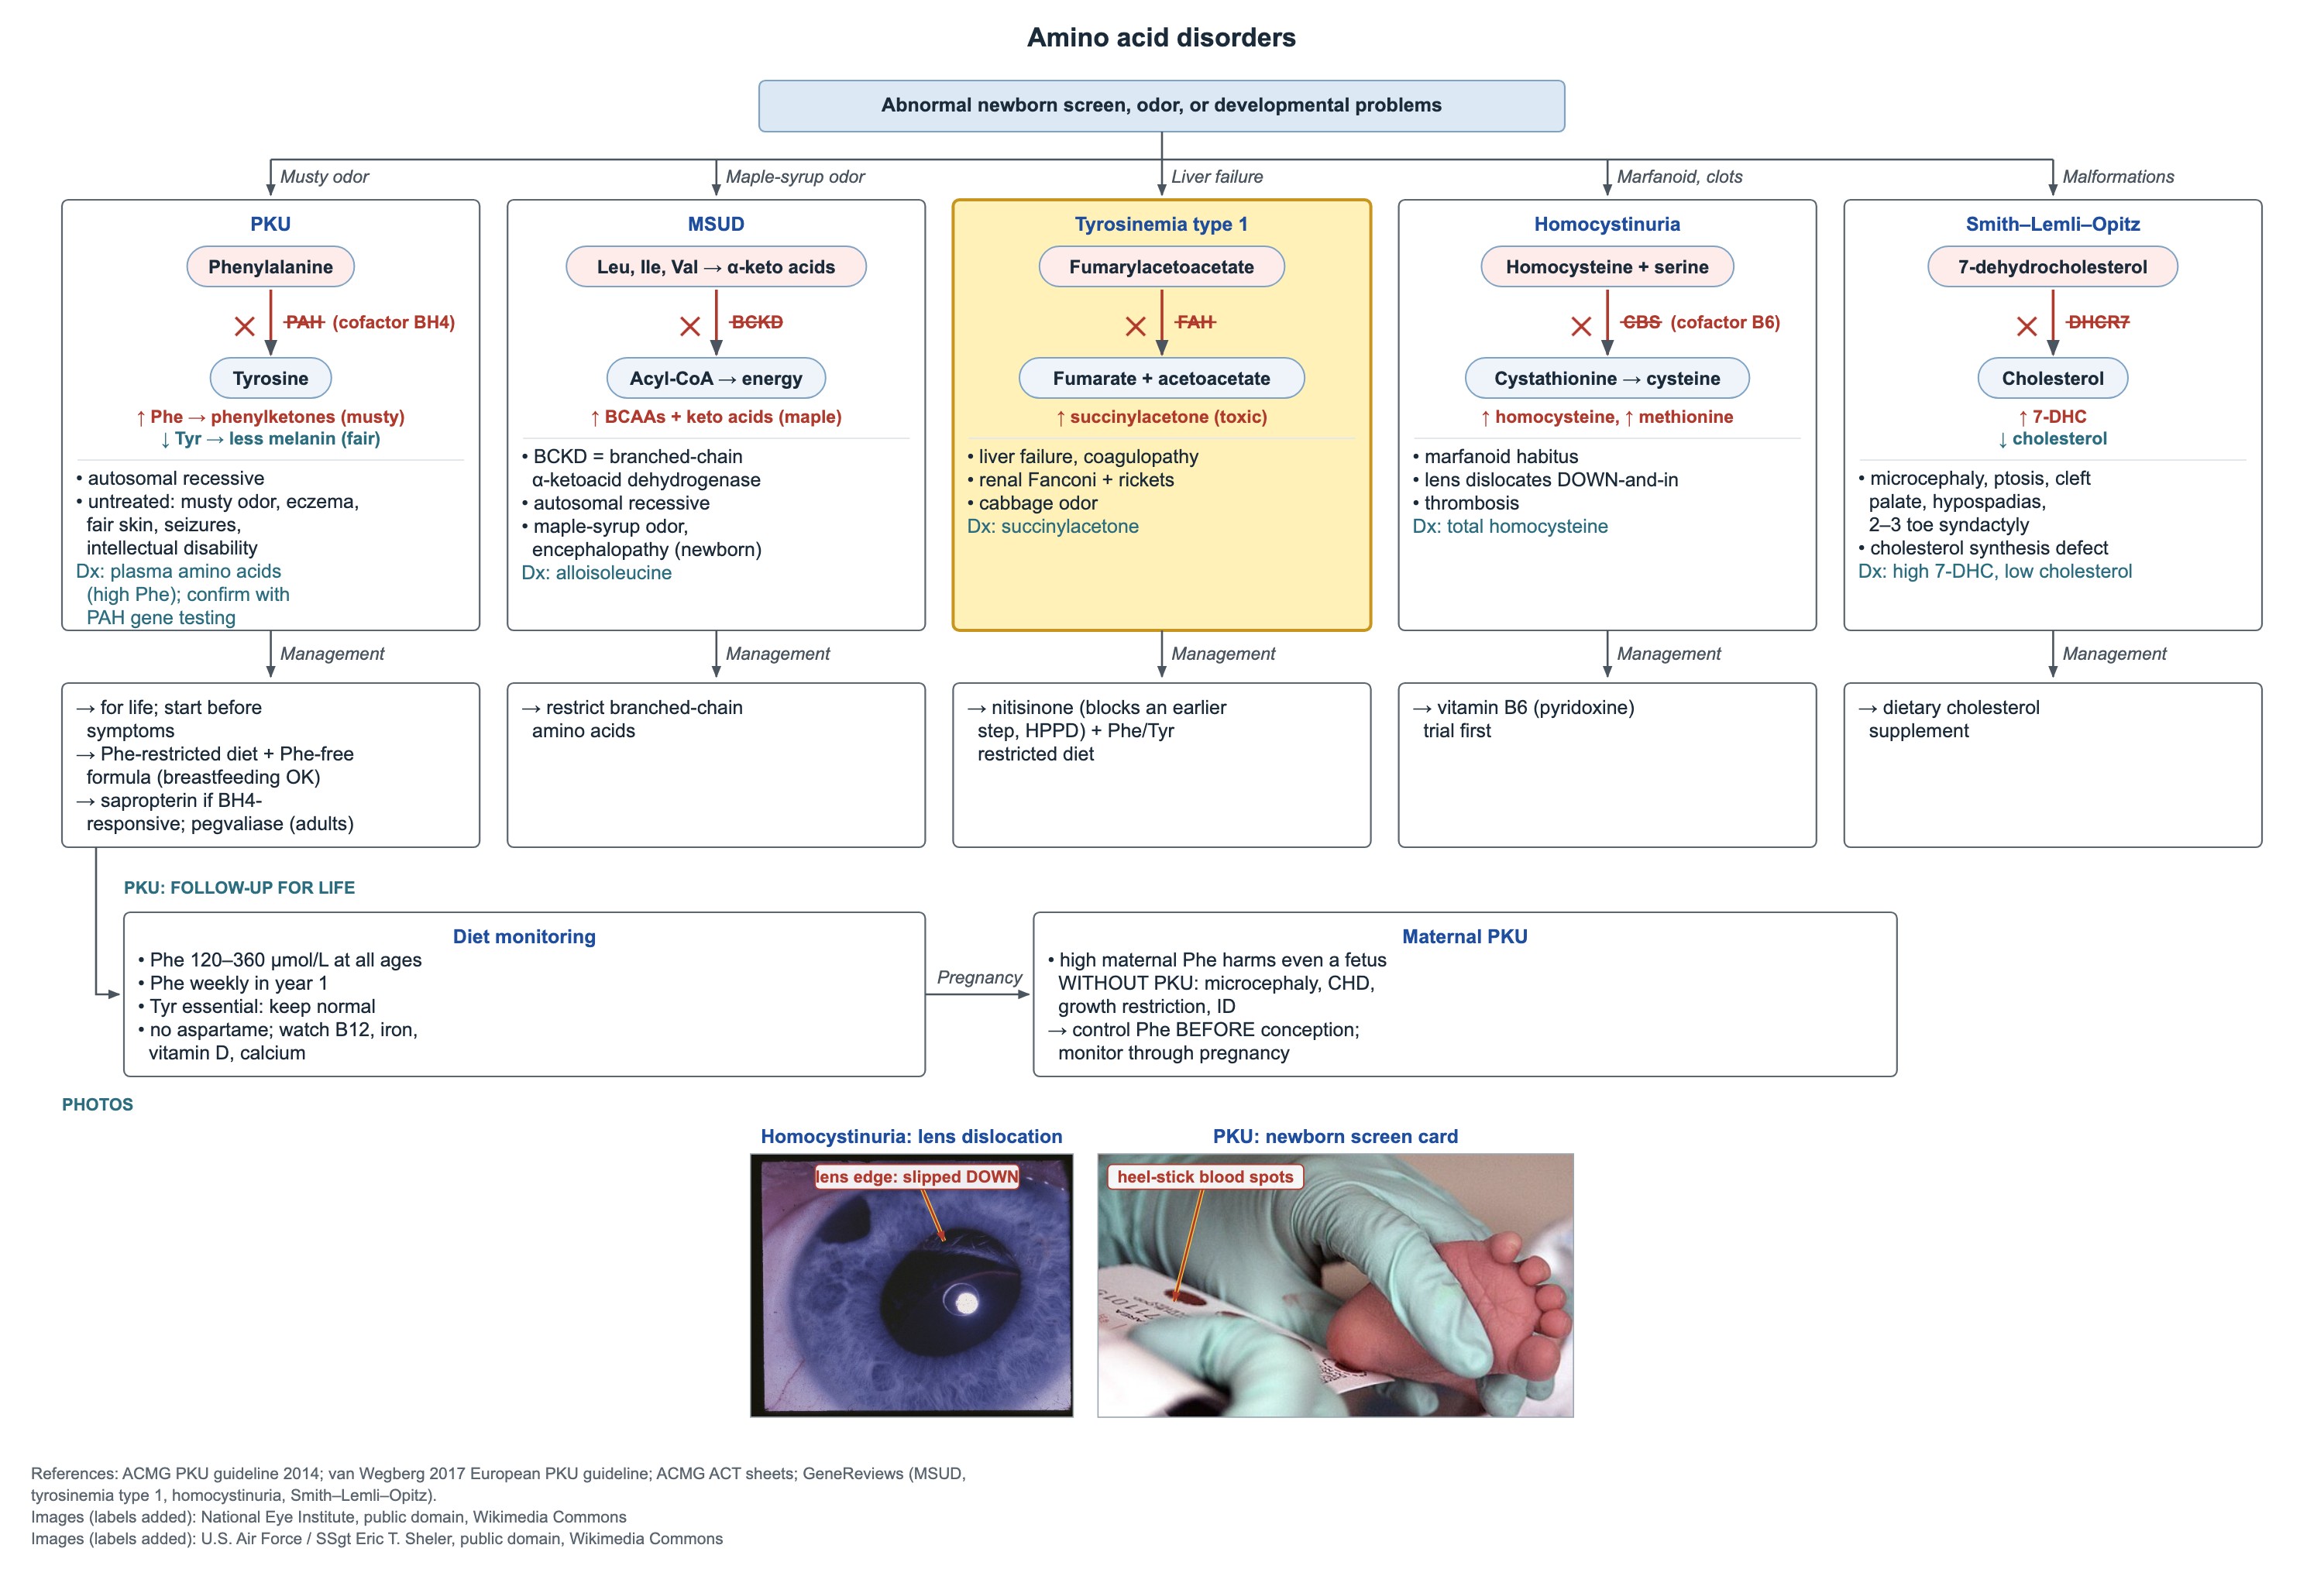
La tyrosinémie de type 1 est un déficit en fumarylacétoacétate hydrolase (FAH), dernière étape du catabolisme de la tyrosine. Le produit toxique, la succinylacétone, lèse le foie et les tubules rénaux.
- Nourrisson avec insuffisance hépatique et coagulopathie (TP allongé), ictère et prise de poids insuffisante.
- Syndrome de Fanconi rénal : glycosurie et phosphaturie, entraînant un rachitisme.
- Odeur de chou.
- Examen : succinylacétone sanguine ou urinaire (c'est aussi le marqueur du dépistage néonatal).
- Traitement : nitisinone (NTBC), qui bloque une étape antérieure (HPPD) pour empêcher la formation de succinylacétone, associée à un régime restreint en phénylalanine et en tyrosine.
- Les enfants doivent rester surveillés pour le cancer du foie (alpha-fœtoprotéine et imagerie hépatique).
Homocystinurie classique
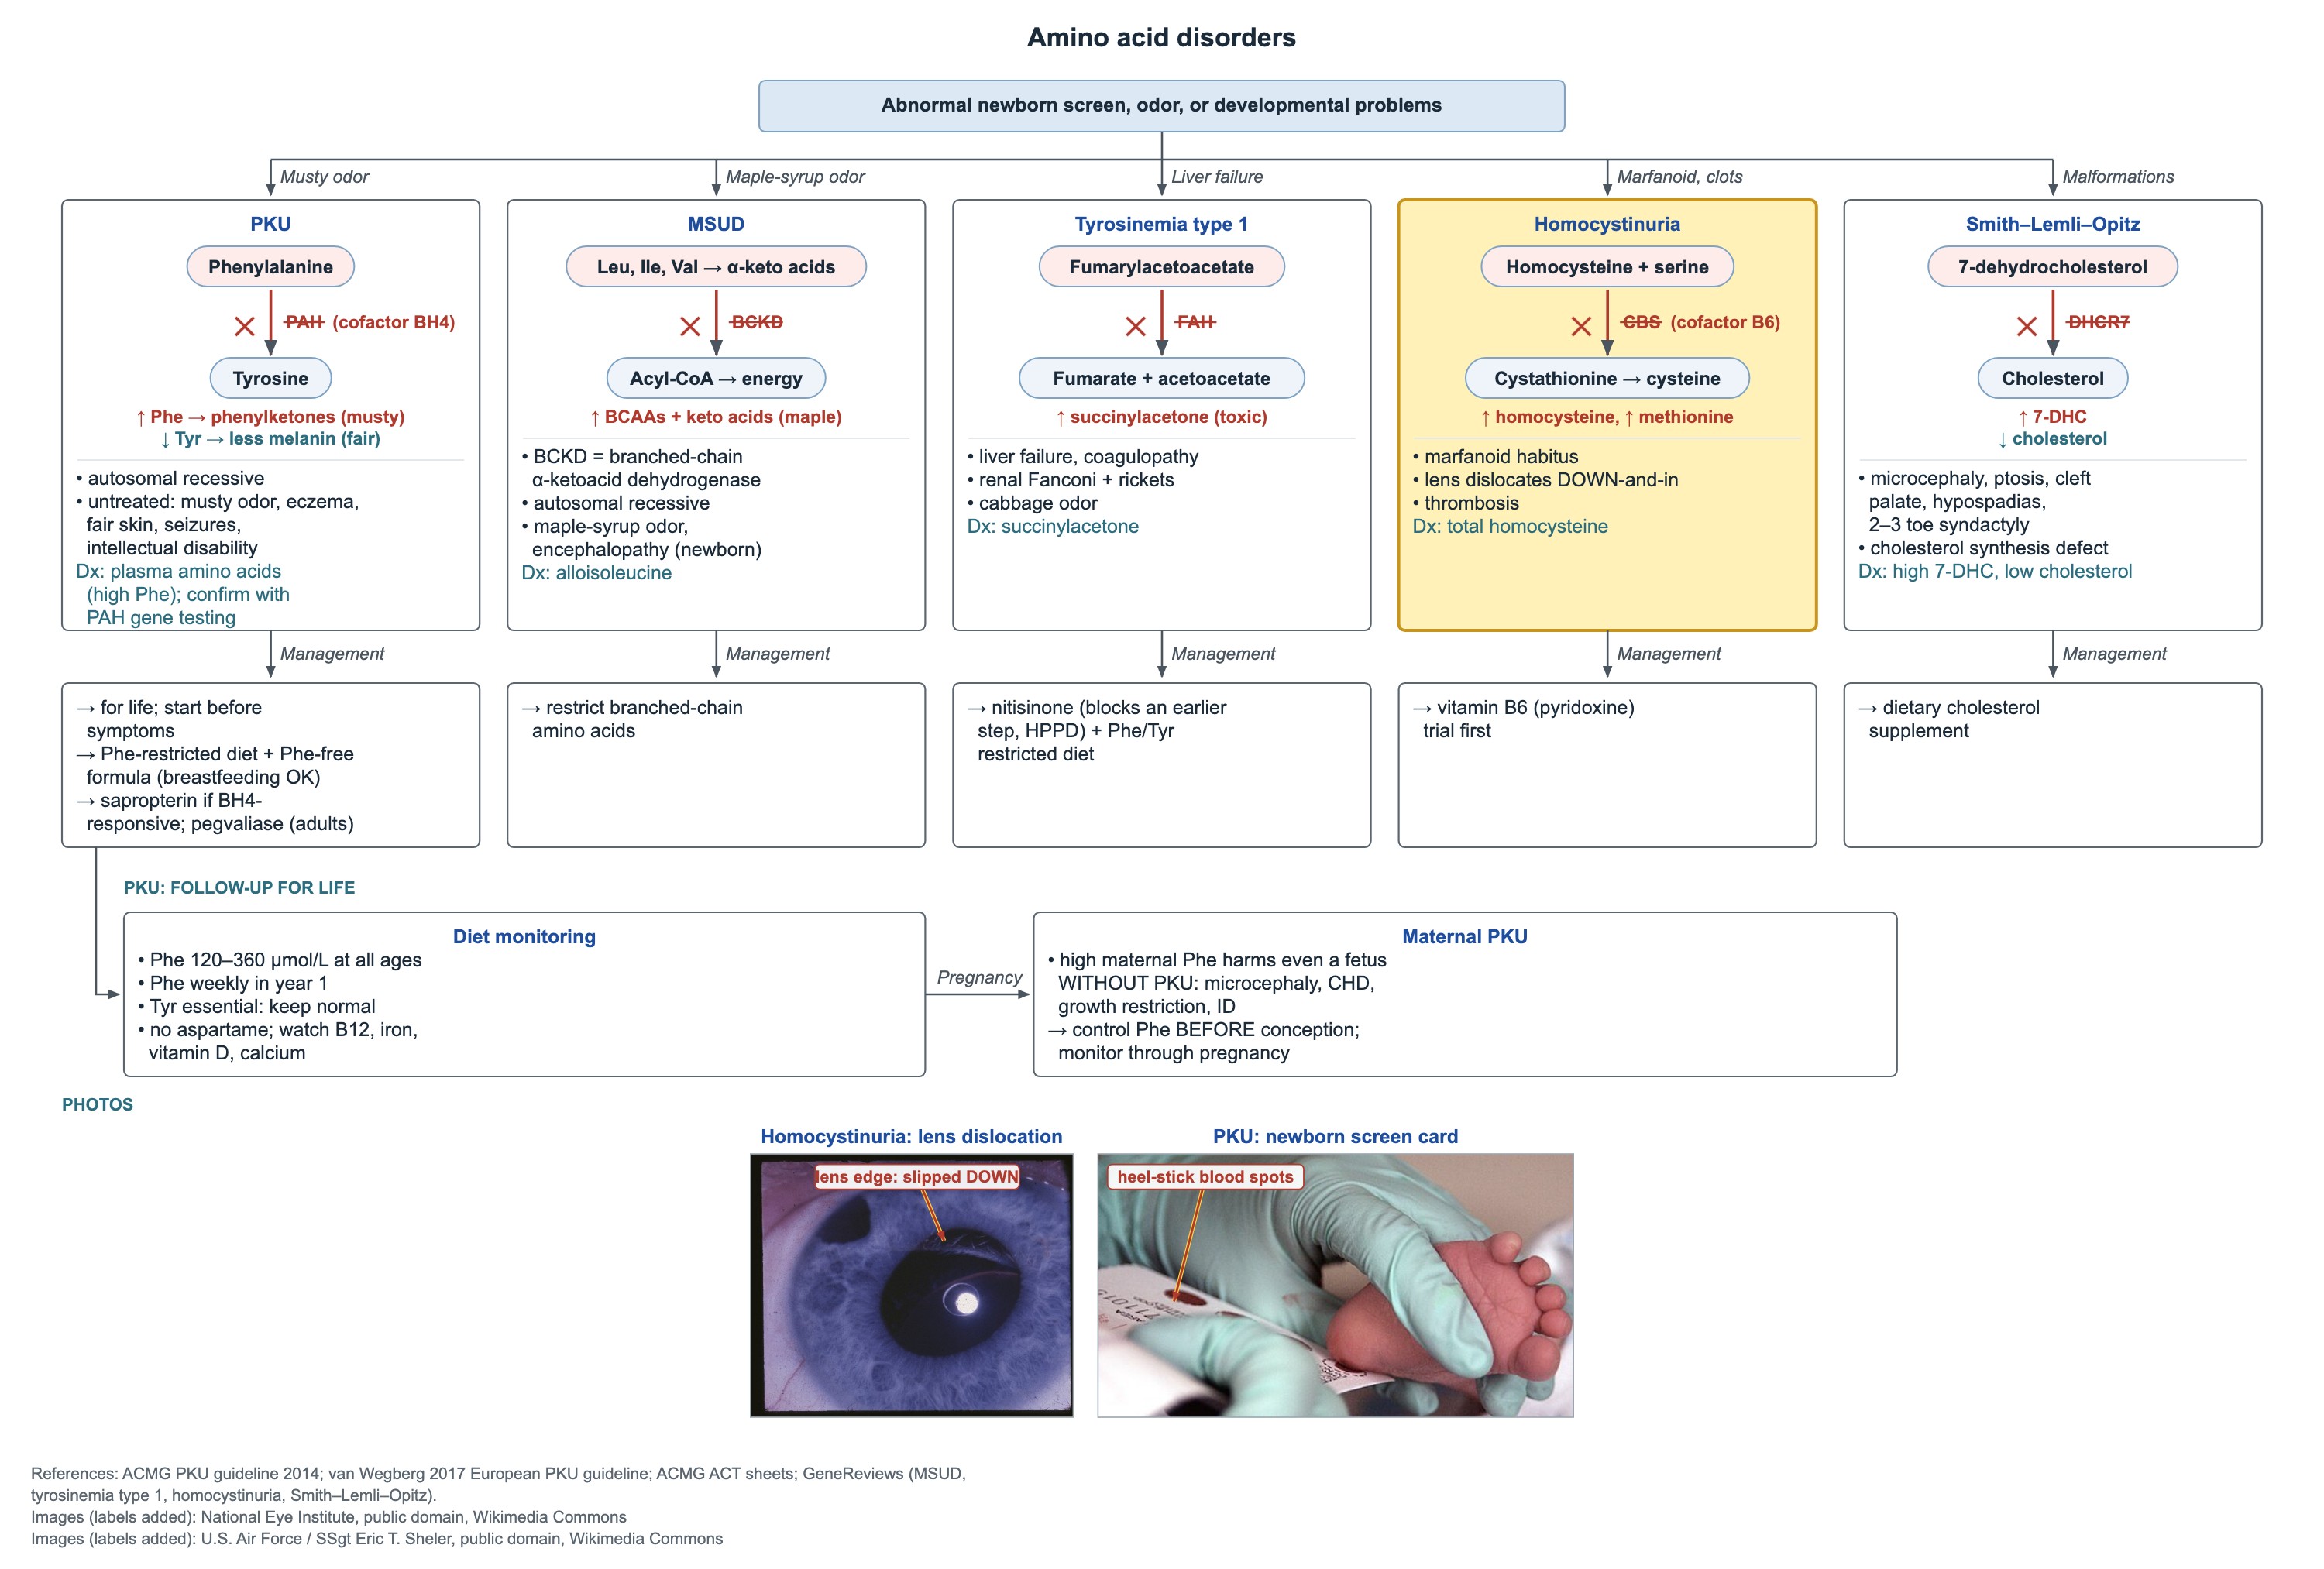
L'homocystinurie classique est un déficit en cystathionine bêta-synthase (CBS) ; la CBS utilise la vitamine B6 comme cofacteur. L'homocystéine et la méthionine augmentent. Une méthionine élevée est le marqueur du dépistage néonatal, mais celui-ci manque certains cas.
- Premier traitement : essai de vitamine B6 (pyridoxine). La réponse est jugée sur l'homocystéine plasmatique totale.
- Les non-répondeurs nécessitent un régime restreint en méthionine, et souvent de la bétaïne.
| Caractéristique | Homocystinurie | Syndrome de Marfan |
|---|---|---|
| Luxation du cristallin | En bas et en dedans (inféronasale) | En haut et en dehors (supérotemporale) |
| Développement | Souvent retard ou déficience intellectuelle | Habituellement normal |
| Risque vasculaire | Thromboembolies (parfois mortelles) | Dilatation de la racine aortique |
| Examen clé | Homocystéine plasmatique totale | Critères cliniques et analyse de FBN1 |
Questions fréquentes
Quelle est la cible de phénylalanine dans la PCU ?
120–360 µmol/L (2–6 mg/dL) à tout âge, et la même fourchette avant et pendant la grossesse.
Un bébé atteint de PCU peut-il être allaité ?
Oui. Le lait maternel est pauvre en phénylalanine ; il est donné en quantités mesurées avec une préparation sans phénylalanine, selon les taux de Phe sanguine.
Pourquoi les personnes atteintes de PCU doivent-elles éviter l'aspartame ?
L'aspartame est dégradé en phénylalanine ; il augmente donc la Phe sanguine.
Étudier ce sujet
Sources
- ACMG 2023 : Diagnostic et prise en charge du déficit en phénylalanine hydroxylase (Genet Med 2025)
- Recommandations européennes sur le diagnostic et le traitement de la PCU (Orphanet J Rare Dis 2017)
- Tyrosinémie de type 1 : recommandations pour le diagnostic et la prise en charge (Genet Med 2017)
- Recommandations pour le diagnostic et la prise en charge du déficit en CBS (J Inherit Metab Dis 2017)
- GeneReviews : Leucinose (maladie du sirop d'érable)
Rédigé pour Pedemy avec nos propres mots à partir des sources ci-dessus ; vérifié en novembre 2026. À visée éducative uniquement, pas un avis médical ; vérifiez les doses et les protocoles locaux avant de traiter un patient. Pedemy est indépendant et n’est ni affilié ni soutenu par les organisations citées.