

Arbre décisionnel principal
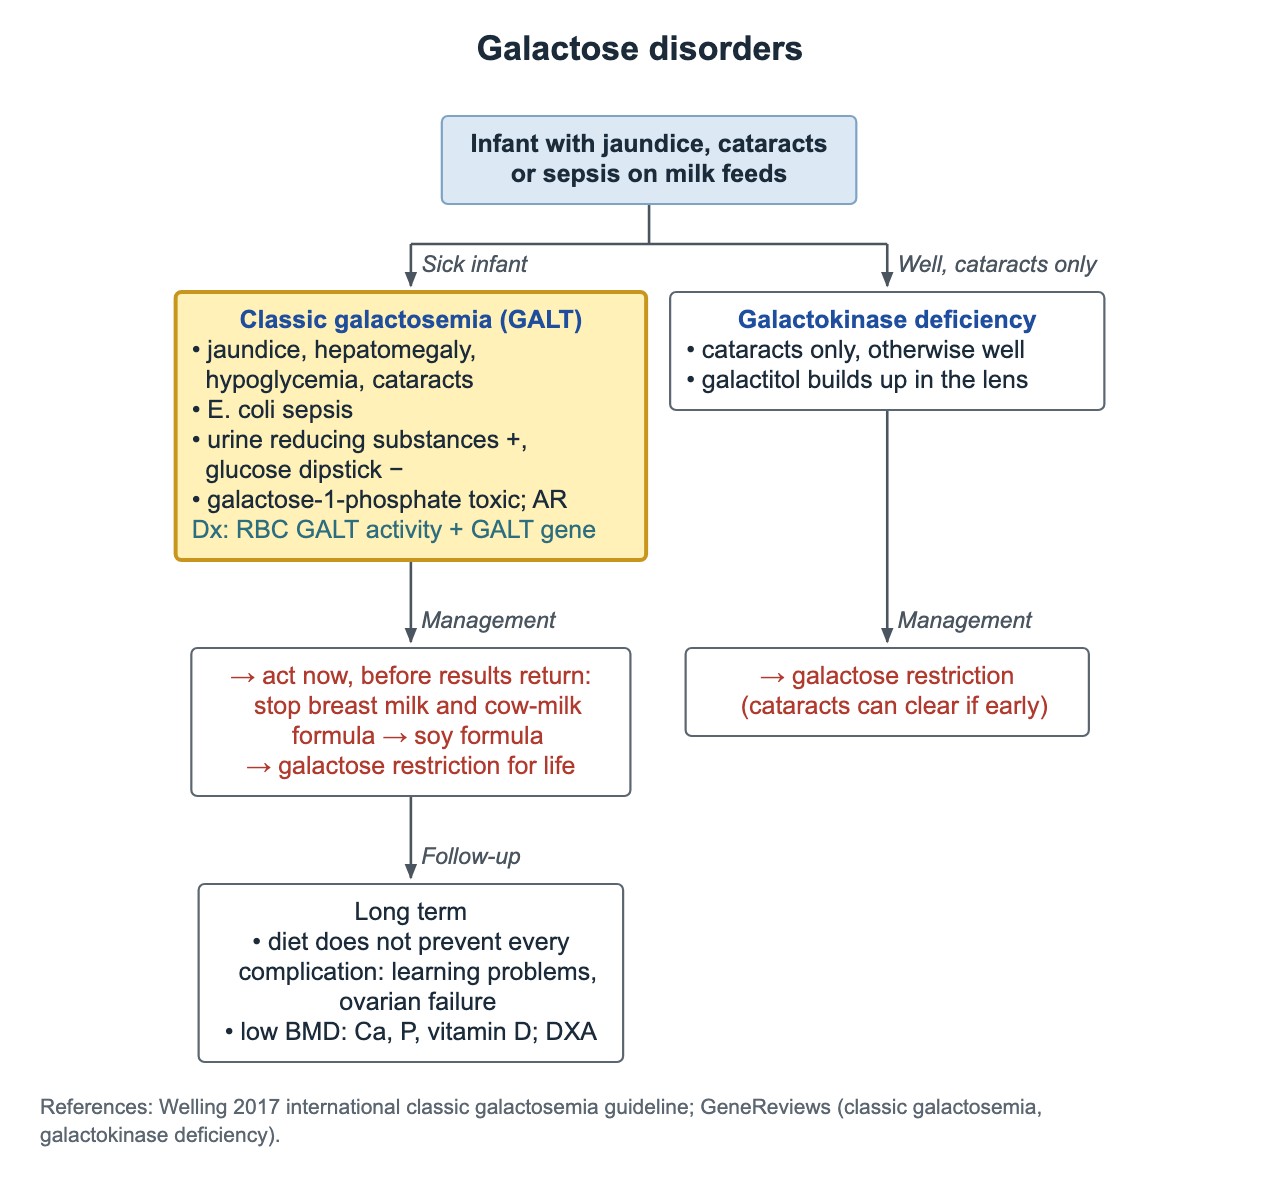
Troubles du galactose
Points clés
- Galactosémie classique (déficit en GALT) : nouveau-né nourri au lait avec ictère, insuffisance hépatique, hypoglycémie, cataracte et sepsis à E. coli.
- Suspicion de galactosémie : arrêter le lait maternel et les préparations à base de lait de vache et passer à une préparation à base de soja avant les résultats.
- Même avec un régime précoce, la plupart des filles atteintes de galactosémie classique développent une insuffisance ovarienne prématurée.
- Déficit en galactokinase : cataracte chez un nourrisson par ailleurs bien portant ; traitement par restriction du galactose.
- GSD I : début vers 3–4 mois, hypoglycémie de jeûne, foie très volumineux, lactate, acide urique et triglycérides élevés.
- La maladie de Pompe (GSD II) est la seule glycogénose du panel de dépistage néonatal américain ; l'ECG montre un PR court et des QRS très amples.
- Maladie de McArdle (GSD V) : crampes à l'effort et myoglobinurie ; le lactate ne s'élève pas à l'effort alors que l'ammoniémie augmente.
Galactosémie classique
La galactosémie classique est un déficit en galactose-1-phosphate uridyltransférase (GALT), de transmission autosomique récessive. Le galactose-1-phosphate s'accumule et lèse le foie, le cerveau et les reins. Les bébés tombent malades dans les jours suivant le début du lait maternel ou d'une préparation à base de lait de vache.
- Ictère, hépatomégalie, insuffisance hépatique et saignements, hypoglycémie, vomissements et difficultés alimentaires.
- Cataracte, due au galactitol dans le cristallin.
- Risque élevé de sepsis à E. coli en période néonatale.
- Urines positives pour les substances réductrices mais négatives pour le glucose à la bandelette (galactose urinaire).
- Confirmer par l'activité GALT érythrocytaire, le galactose-1-phosphate érythrocytaire et l'analyse du gène GALT. Une transfusion récente peut faire paraître l'activité GALT normale.
Galactosémie : que faire avant les résultats
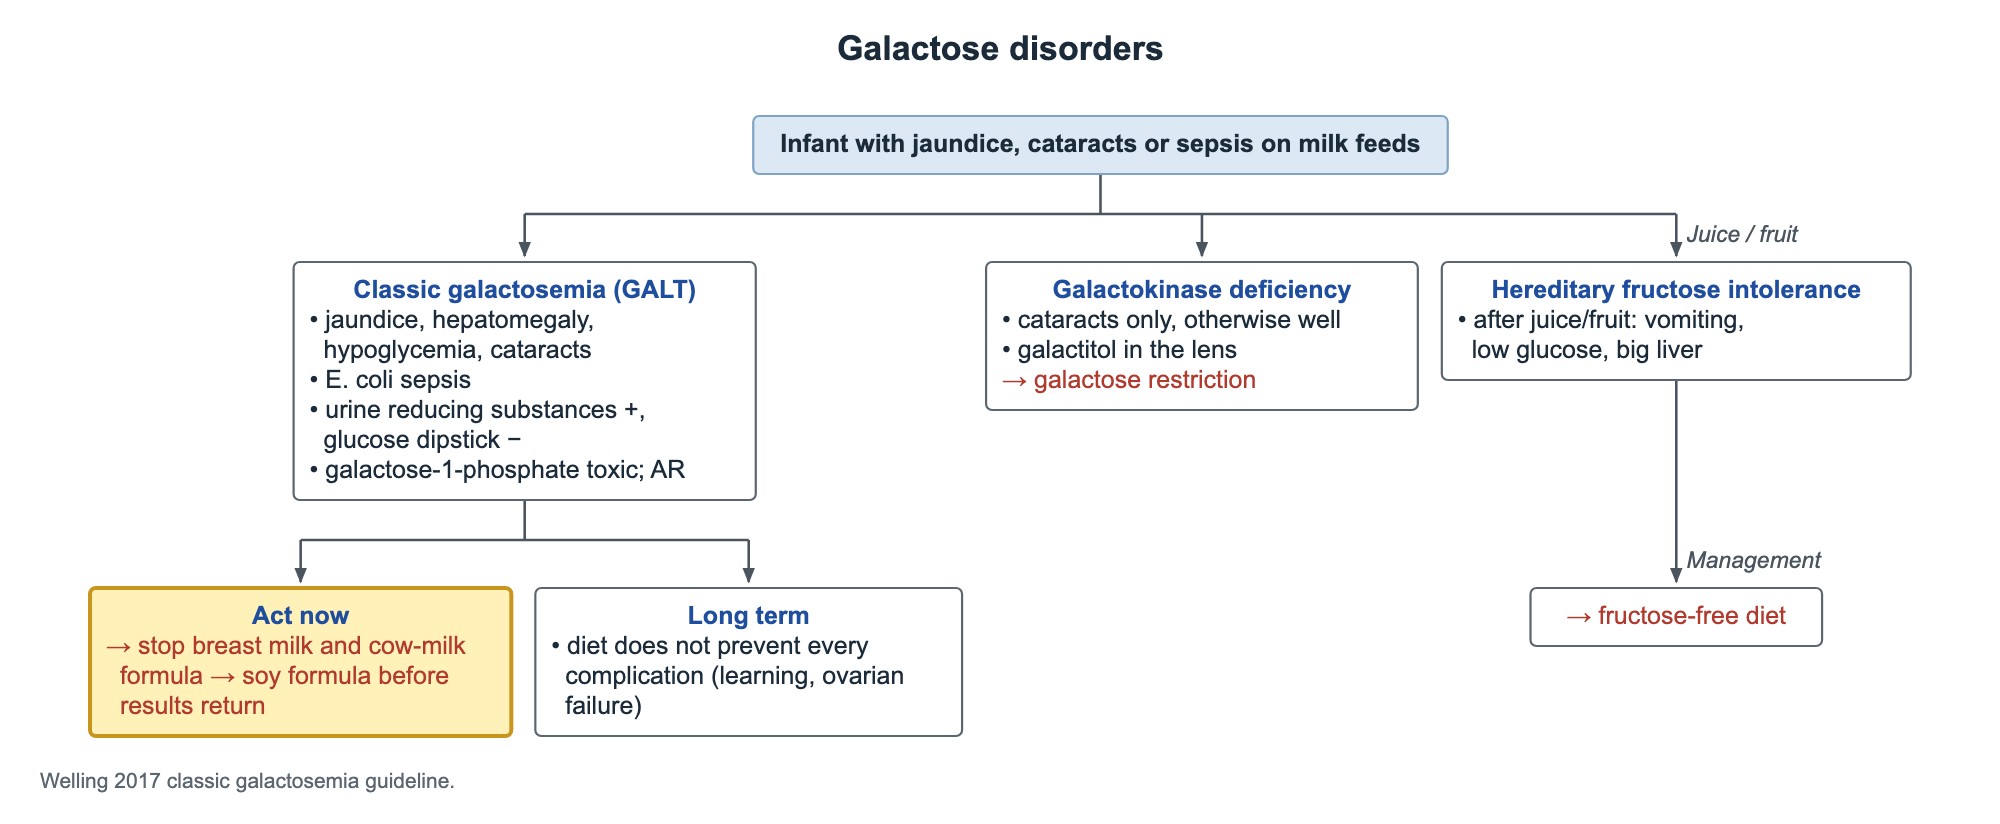
Ne pas attendre la confirmation. Un nouveau-né septique et ictérique avec galactosémie possible doit arrêter immédiatement tout lactose.
- Arrêter le lait maternel et les préparations à base de lait de vache ; donner une préparation à base de soja sans lactose.
- Le lait maternel n'est pas acceptable comme alimentation principale dans la galactosémie classique ; c'est l'une des rares vraies contre-indications à l'allaitement.
- Traiter le sepsis et l'insuffisance hépatique, et impliquer l'équipe de métabolisme le jour même.
- Régime à vie : éviter le galactose du lait et des produits laitiers ; fruits, légumes et légumineuses sont autorisés.
Galactosémie : complications à long terme
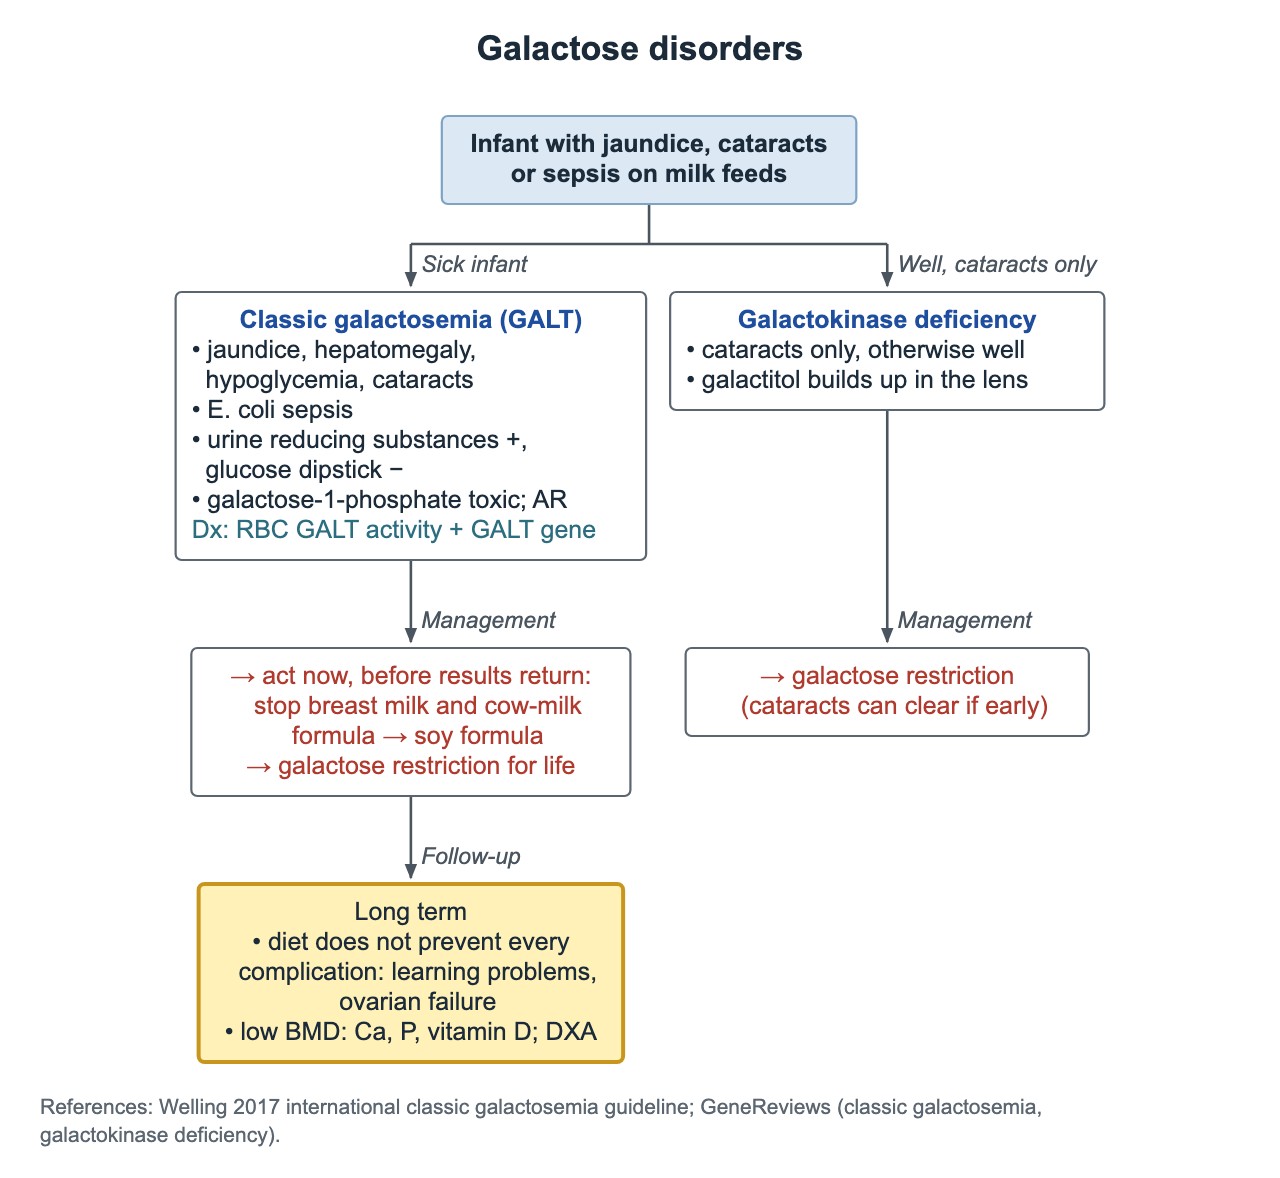
Le traitement précoce sauve des vies et prévient l'atteinte hépatique, mais n'empêche pas toutes les complications. Le suivi les recherche même chez les enfants bien équilibrés.
- Insuffisance ovarienne primaire (prématurée) chez la plupart des filles et des femmes.
- Troubles des apprentissages, retard de langage et tremblement.
- Diminution de la densité osseuse : contrôler calcium, vitamine D et phosphate, et faire des ostéodensitométries (DXA).
Déficit en galactokinase et intolérance héréditaire au fructose
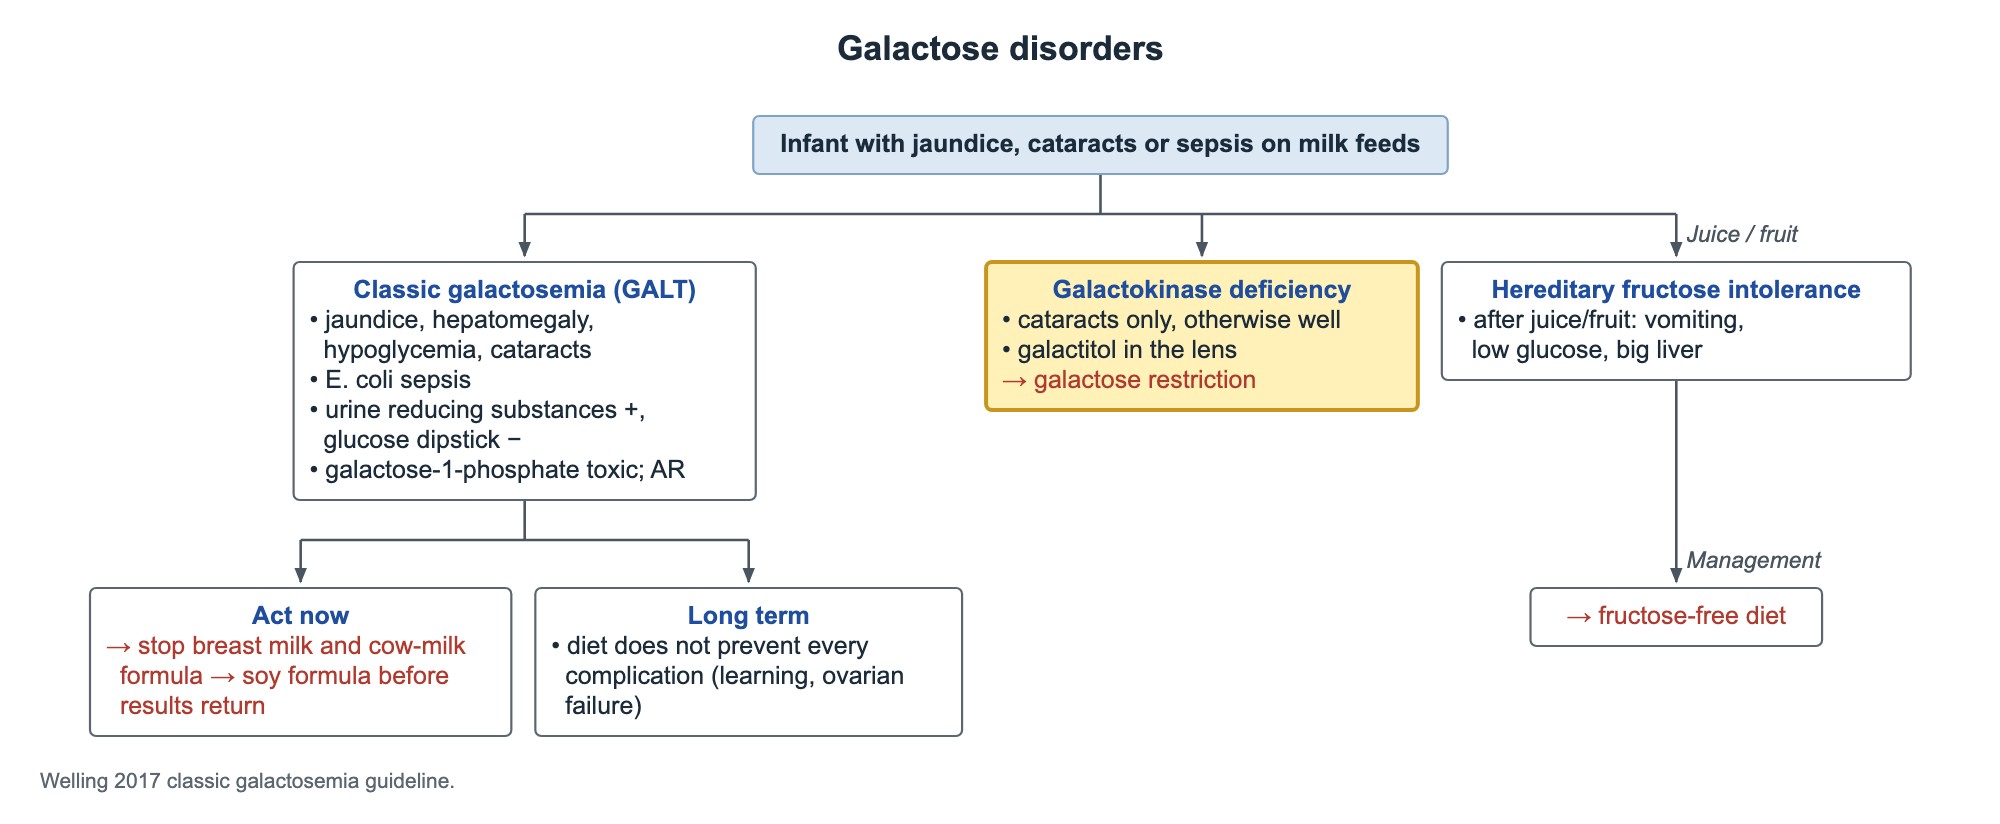
Le déficit en galactokinase cause une cataracte chez un nourrisson par ailleurs bien portant. Le galactitol s'accumule dans le cristallin. La restriction du galactose est le traitement, et une cataracte précoce peut régresser.
L'intolérance héréditaire au fructose (déficit en aldolase B) apparaît lorsque le fructose ou le saccharose entre dans l'alimentation, souvent avec des jus ou des fruits. Le nourrisson vomit, fait des hypoglycémies et développe une hépatomégalie. Le traitement est un régime sans fructose ni saccharose.
- Hypoglycémie avec cétones et substances réductrices urinaires autres que le glucose : penser à une galactosémie ou à une intolérance héréditaire au fructose.
GSD I (maladie de von Gierke)
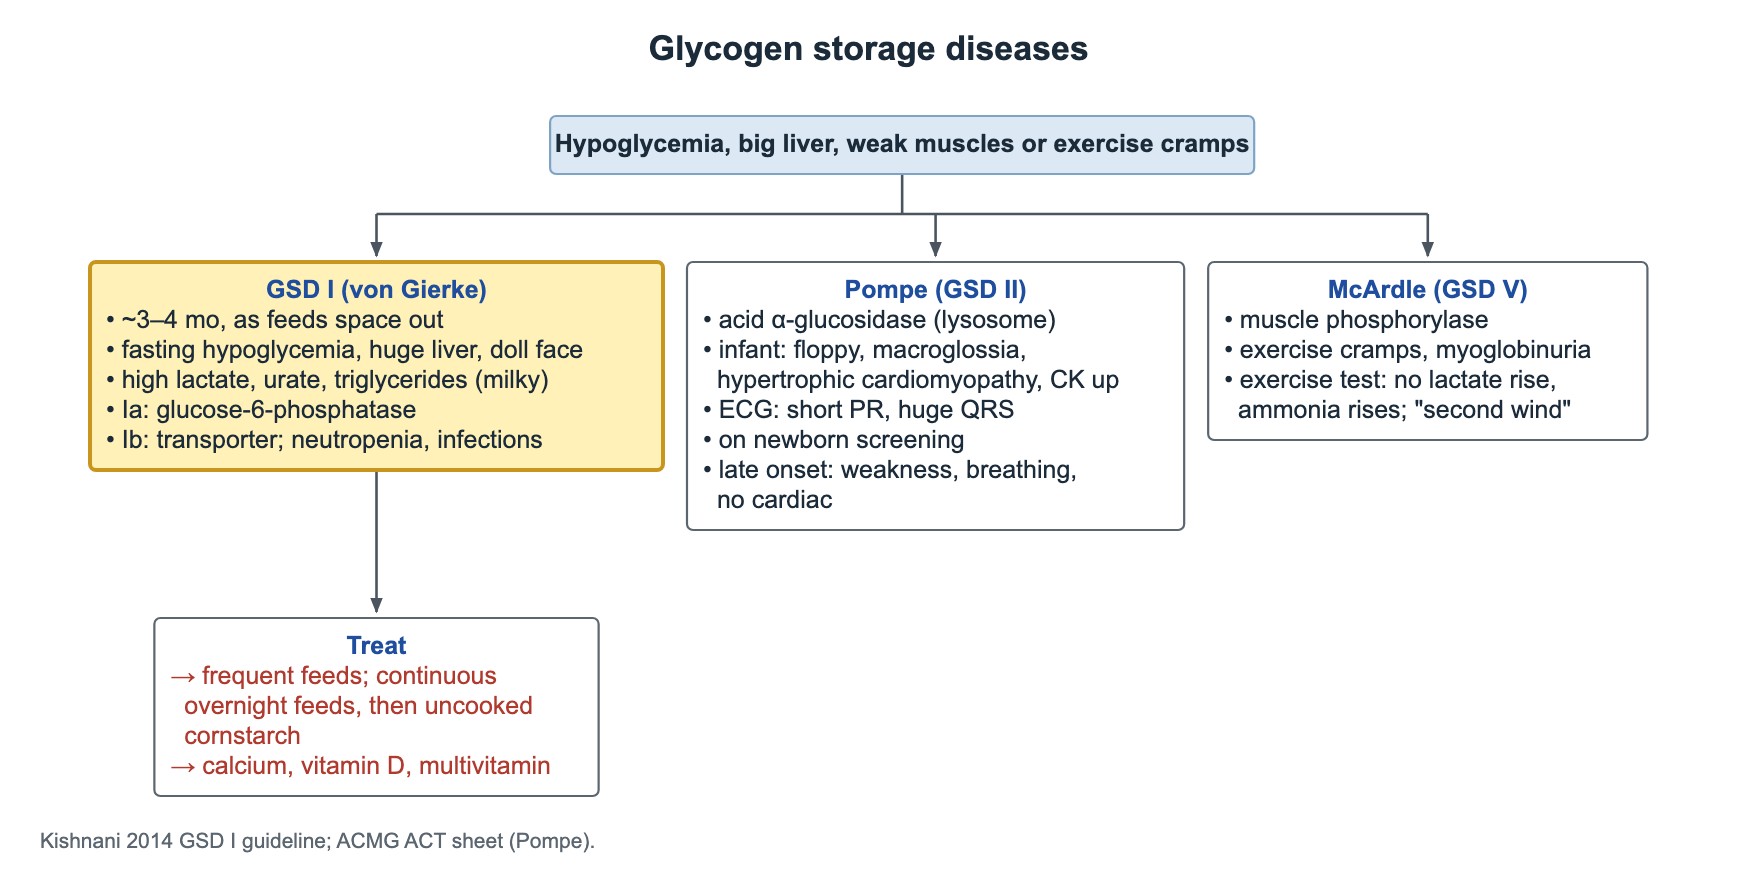
Dans la GSD I, le foie peut stocker le glycogène mais ne peut pas libérer de glucose libre ; le jeûne entraîne donc rapidement une hypoglycémie. Les symptômes débutent habituellement vers 3–4 mois, quand les repas s'espacent ou que le bébé fait ses premières nuits complètes.
- GSD Ia : déficit en glucose-6-phosphatase.
- GSD Ib : défaut du transporteur qui fait entrer le glucose-6-phosphate dans le réticulum endoplasmique ; s'y ajoutent neutropénie, infections récidivantes et maladie inflammatoire chronique de l'intestin.
- Hypoglycémie de jeûne sévère (convulsions), foie très volumineux, visage de poupée, petite taille.
- Lactate, acide urique et triglycérides élevés ; une hypertriglycéridémie marquée peut rendre le plasma lactescent.
- Traitement : repas fréquents le jour et alimentation nocturne continue par sonde nasogastrique ou gastrostomie, puis amidon de maïs cru.
- Limiter fructose, galactose et saccharose ; ajouter multivitamines, calcium et vitamine D.
Maladie de Pompe (GSD II)
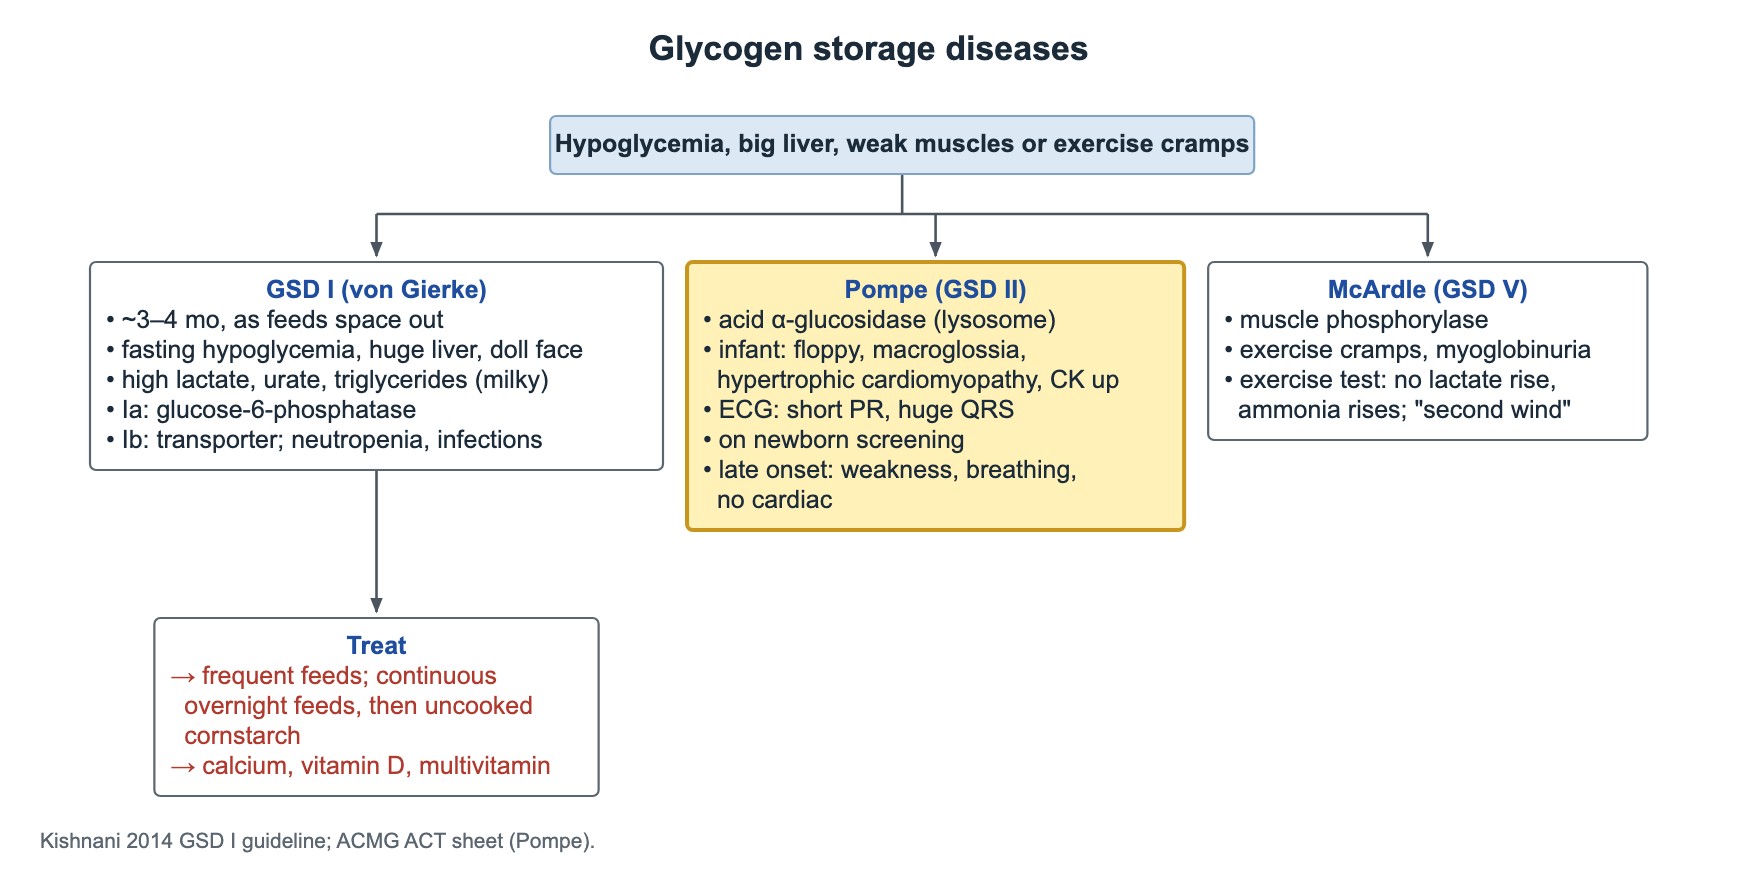
La maladie de Pompe est un déficit en alpha-glucosidase acide lysosomale (maltase acide), de transmission autosomique récessive. Le glycogène s'accumule dans les lysosomes musculaires ; la biopsie musculaire montre des vacuoles remplies de glycogène. C'est la seule glycogénose du Recommended Uniform Screening Panel américain.
- Le traitement est l'enzymothérapie substitutive, débutée le plus tôt possible dans la forme infantile.
| Forme | Signes |
|---|---|
| Forme infantile | Nourrisson hypotonique, macroglossie, cardiomyopathie hypertrophique, CK élevées ; ECG : PR court et voltages QRS très amples |
| Forme tardive | Faiblesse des ceintures et insuffisance respiratoire, sans atteinte cardiaque majeure |
Maladie de McArdle (GSD V)
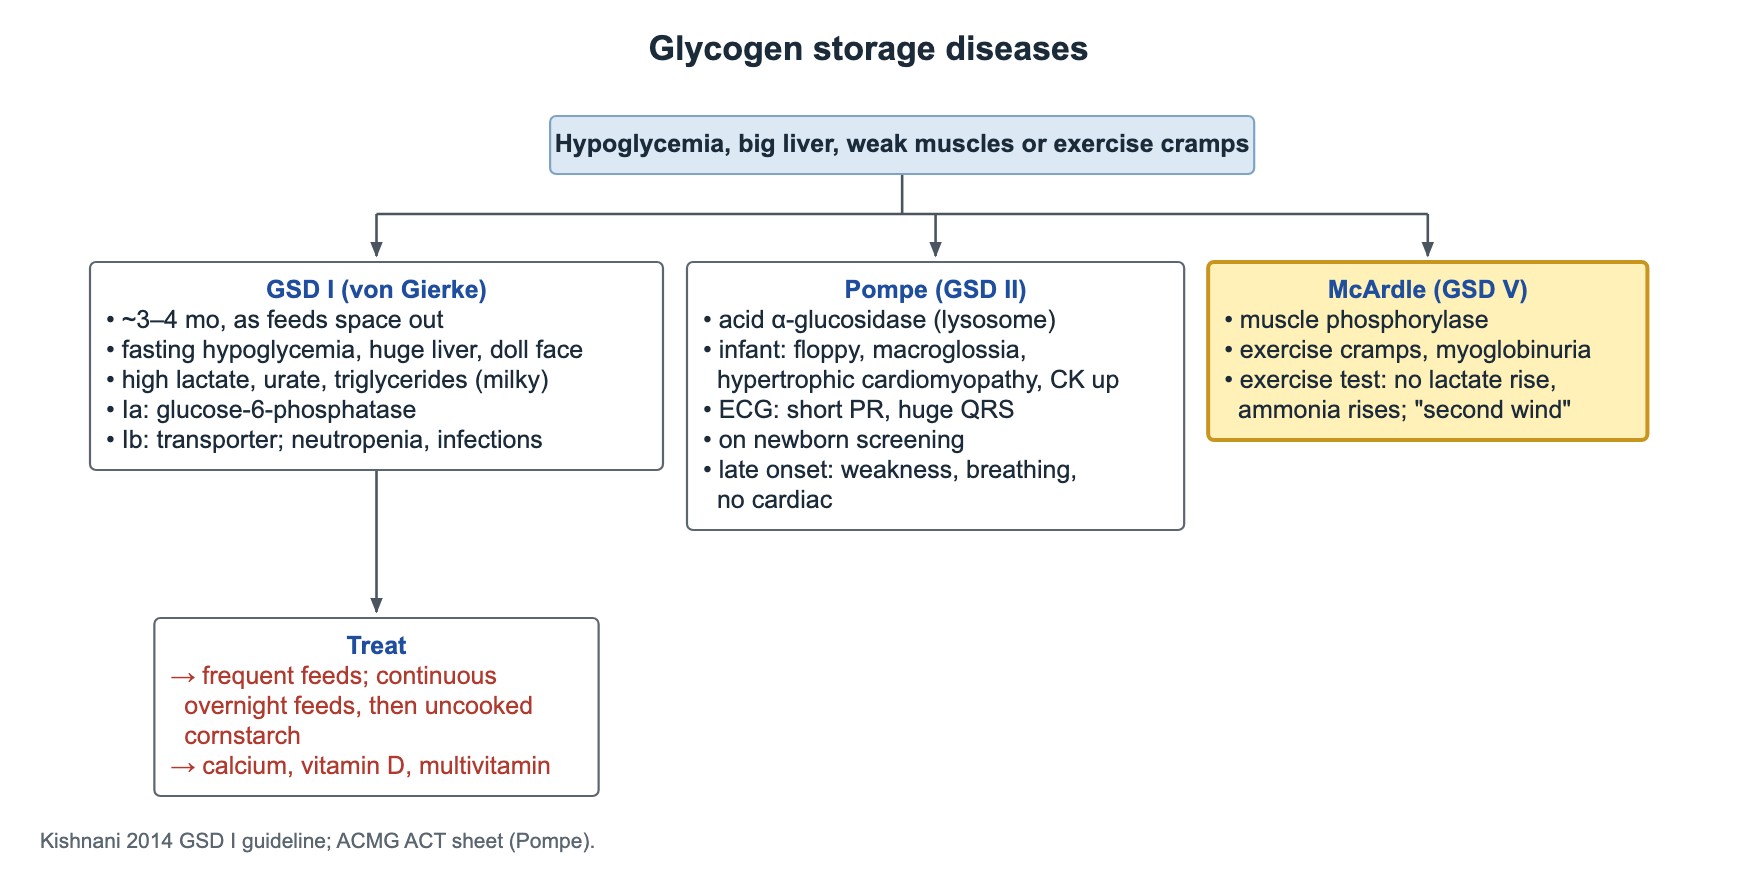
- Enzyme déficitaire : glycogène phosphorylase musculaire (myophosphorylase).
- Intolérance à l'effort avec crampes, myoglobinurie (urines foncées) et CK élevées.
- Test d'effort : le lactate ne s'élève pas normalement, alors que l'ammoniémie augmente.
- Phénomène du second souffle : après quelques minutes de repos ou d'effort plus lent, les symptômes s'atténuent car le muscle utilise le glucose et les acides gras sanguins.
- Pas d'atteinte hépatique ni d'hypoglycémie de jeûne.
Questions fréquentes
Un bébé atteint de galactosémie peut-il être allaité ?
Non. La galactosémie classique est une contre-indication à l'allaitement ; le bébé a besoin d'une préparation à base de soja sans lactose.
Pourquoi la GSD I débute-t-elle souvent à 3–4 mois ?
Des repas fréquents compensent d'abord le déficit. Quand le bébé espace ses repas ou fait ses nuits, le jeûne révèle l'incapacité à libérer du glucose.
À quoi sert l'amidon de maïs cru ?
C'est un amidon à digestion lente qui maintient la glycémie entre les repas et pendant la nuit dans certaines glycogénoses, comme la GSD I.
Étudier ce sujet
Sources
- Recommandation clinique internationale sur la galactosémie classique (J Inherit Metab Dis 2017)
- ACMG 2014 : Diagnostic et prise en charge de la glycogénose de type I (Genet Med)
- GeneReviews : Maladie de Pompe
- HRSA : Recommended Uniform Screening Panel
Rédigé pour Pedemy avec nos propres mots à partir des sources ci-dessus ; vérifié en novembre 2026. À visée éducative uniquement, pas un avis médical ; vérifiez les doses et les protocoles locaux avant de traiter un patient. Pedemy est indépendant et n’est ni affilié ni soutenu par les organisations citées.