

Arbre décisionnel principal
Syndromes d'hypercroissance
Points clés
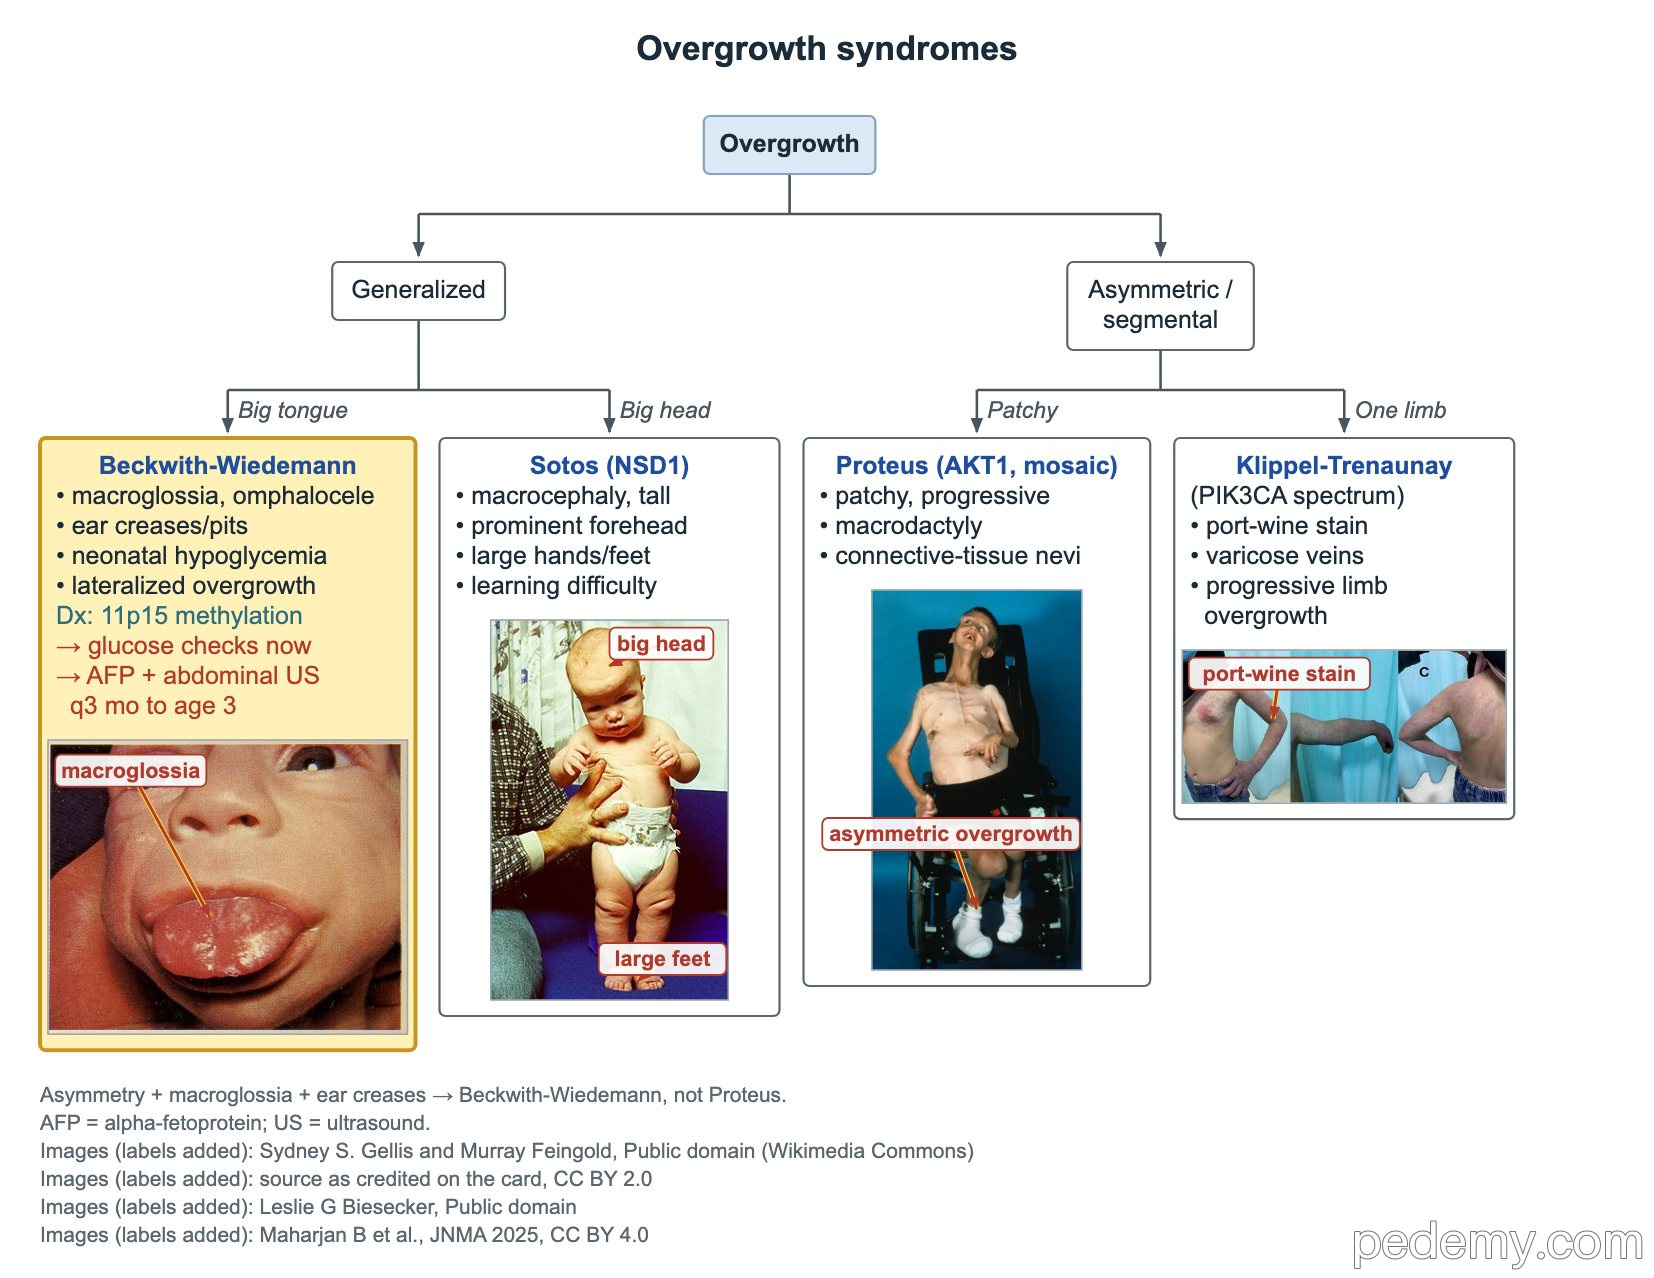
- Beckwith–Wiedemann : macroglossie, omphalocèle, plis ou fossettes des lobes d'oreille, hypercroissance latéralisée, hypoglycémie néonatale par hyperinsulinisme.
- Tumeurs du Beckwith–Wiedemann : néphroblastome (tumeur de Wilms) et hépatoblastome ; AFP et échographie abdominale tous les 3 mois jusqu'à l'âge de 3 ans.
- Syndrome de Sotos : NSD1, autosomique dominant ; grosse tête, grandes mains et grands pieds, âge osseux avancé ; taille adulte habituellement normale.
- Syndrome de Protée : variant mosaïque d'AKT1 ; hypercroissance en mosaïque, progressive, avec nævus du tissu conjonctif.
- Klippel–Trenaunay (spectre PIK3CA) : angiome plan, varices et hypercroissance progressive d'un membre.
- Silver–Russell : PAG, tête relativement grande, visage triangulaire, asymétrie corporelle ; le plus souvent hypométhylation 11p15.
- Cornelia de Lange (NIPBL) : retard de croissance, synophrys, longs cils, hirsutisme, petites mains et anomalies des membres.
Spectre de Beckwith–Wiedemann
Le syndrome de Beckwith–Wiedemann (SBW) est un trouble de l'empreinte du chromosome 11p15. Le diagnostic est confirmé par l'étude de méthylation de 11p15, et le sous-type moléculaire prédit le risque tumoral.
Une hypercroissance latéralisée (asymétrique) avec macroglossie et plis des oreilles oriente vers un SBW plutôt que vers un syndrome de Protée.
- Indices néonatals : macrosomie, macroglossie, omphalocèle, plis linéaires ou fossettes des lobes d'oreille, hernie ombilicale, organomégalie.
- L'hypoglycémie néonatale est due à un hyperinsulinisme : contrôler la glycémie tôt et traiter rapidement.
- Tumeurs : le néphroblastome et l'hépatoblastome sont les principaux risques.
- Dépistage de l'hépatoblastome (mise à jour AACR 2024) : AFP et échographie abdominale complète tous les 3 mois jusqu'à l'âge de 3 ans.
- Dépistage du néphroblastome : échographie rénale tous les 3 mois, poursuivie plus longtemps pendant la petite enfance (jusqu'à environ 7 ans).
Syndrome de Sotos
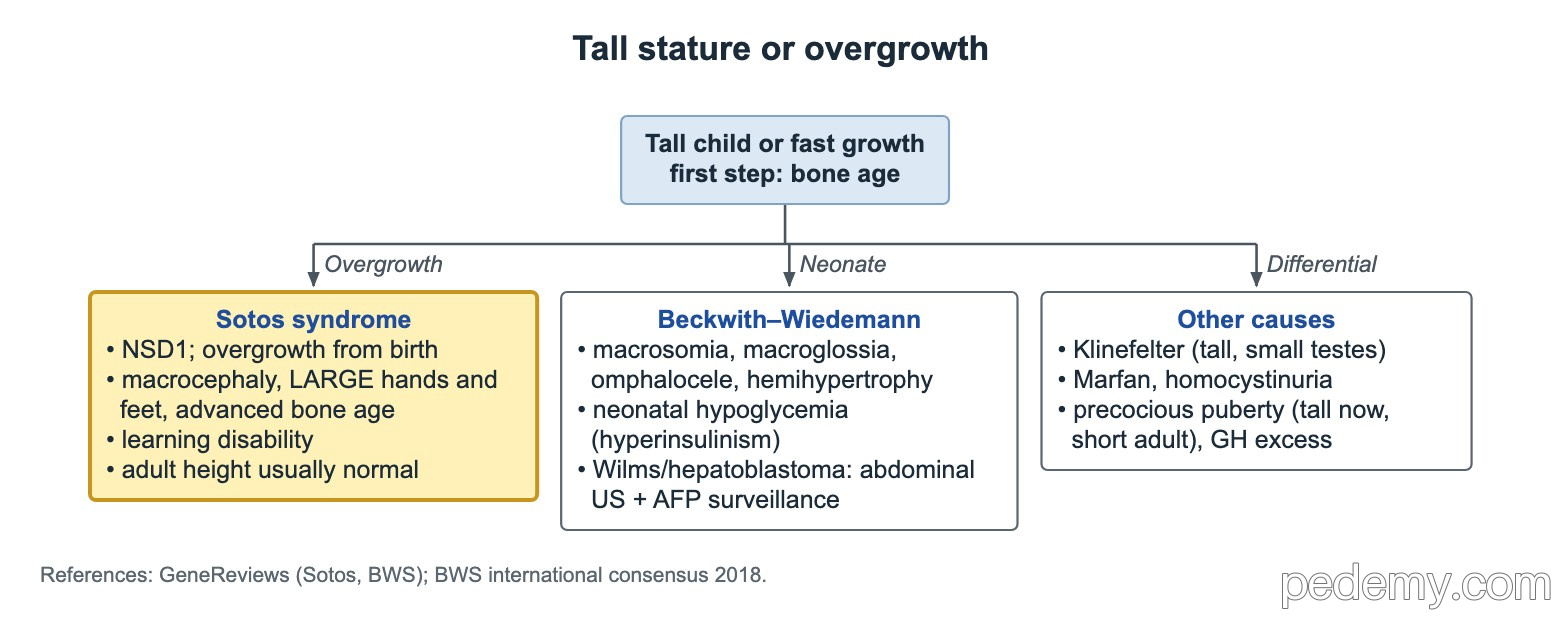
Le syndrome de Sotos est dû à des variants de NSD1 et est autosomique dominant, bien que la plupart des cas soient nouveaux (de novo). L'hypercroissance débute avant la naissance et est la plus rapide dans la petite enfance.
L'âge osseux est avancé et les cartilages de croissance se ferment tôt ; la taille adulte est donc habituellement dans les normes.
- Macrocéphalie avec front proéminent et visage allongé.
- Grandes mains et grands pieds.
- Troubles des apprentissages ou retard de développement.
- Première étape pour tout enfant grand ou à croissance rapide : radiographie pour l'âge osseux.
Hypercroissance en mosaïque ou d'un membre : Protée et Klippel–Trenaunay
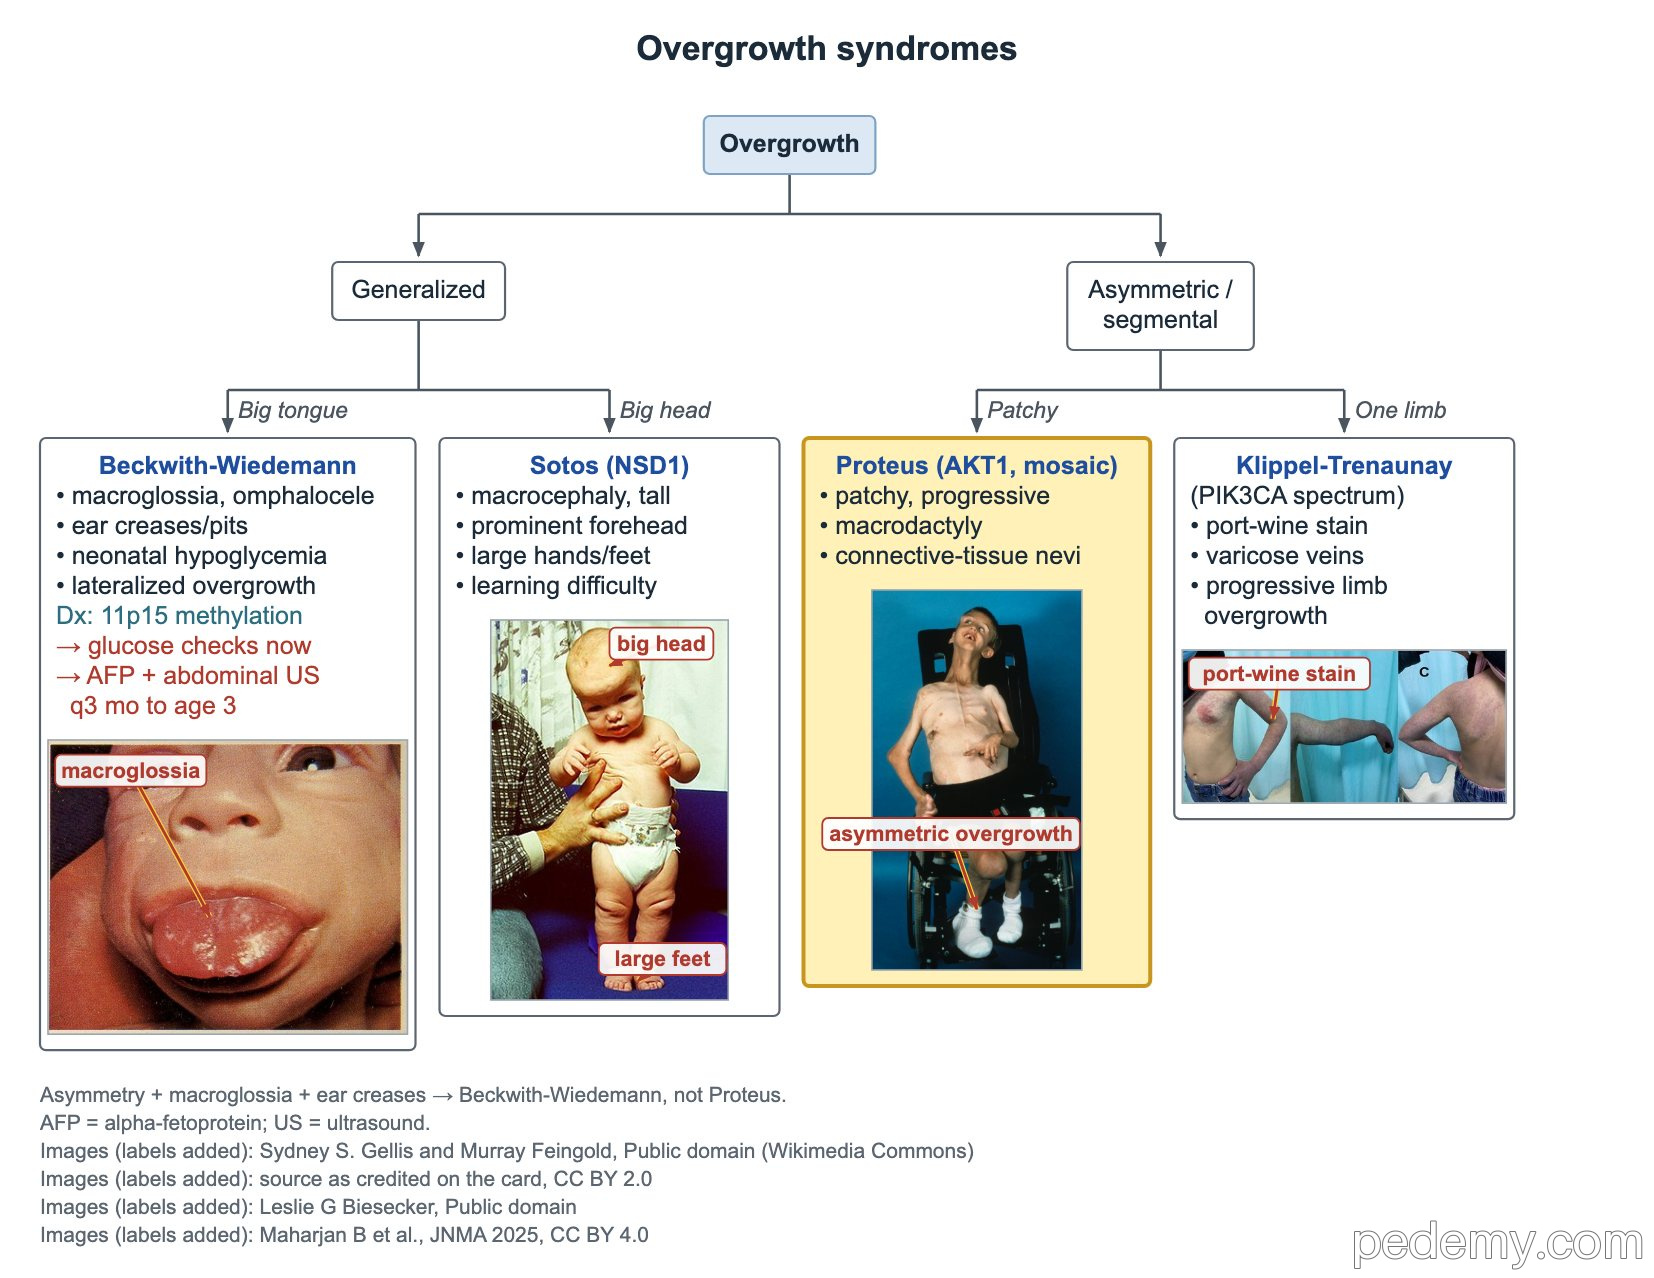
| Caractéristique | Syndrome de Protée | Syndrome de Klippel–Trenaunay |
|---|---|---|
| Cause | Variant mosaïque d'AKT1 | Variant mosaïque de PIK3CA (spectre d'hypercroissance lié à PIK3CA) |
| Profil | Hypercroissance en mosaïque, disproportionnée, progressive ; macrodactylie | Hypercroissance habituellement d'un seul membre, progressive |
| Peau | Nævus du tissu conjonctif (cérébriforme), nævus épidermiques | Angiome plan (malformation capillaire) |
| Vaisseaux | Malformations vasculaires, risque de thrombose | Varices et malformations veineuses |
Syndromes avec retard de croissance
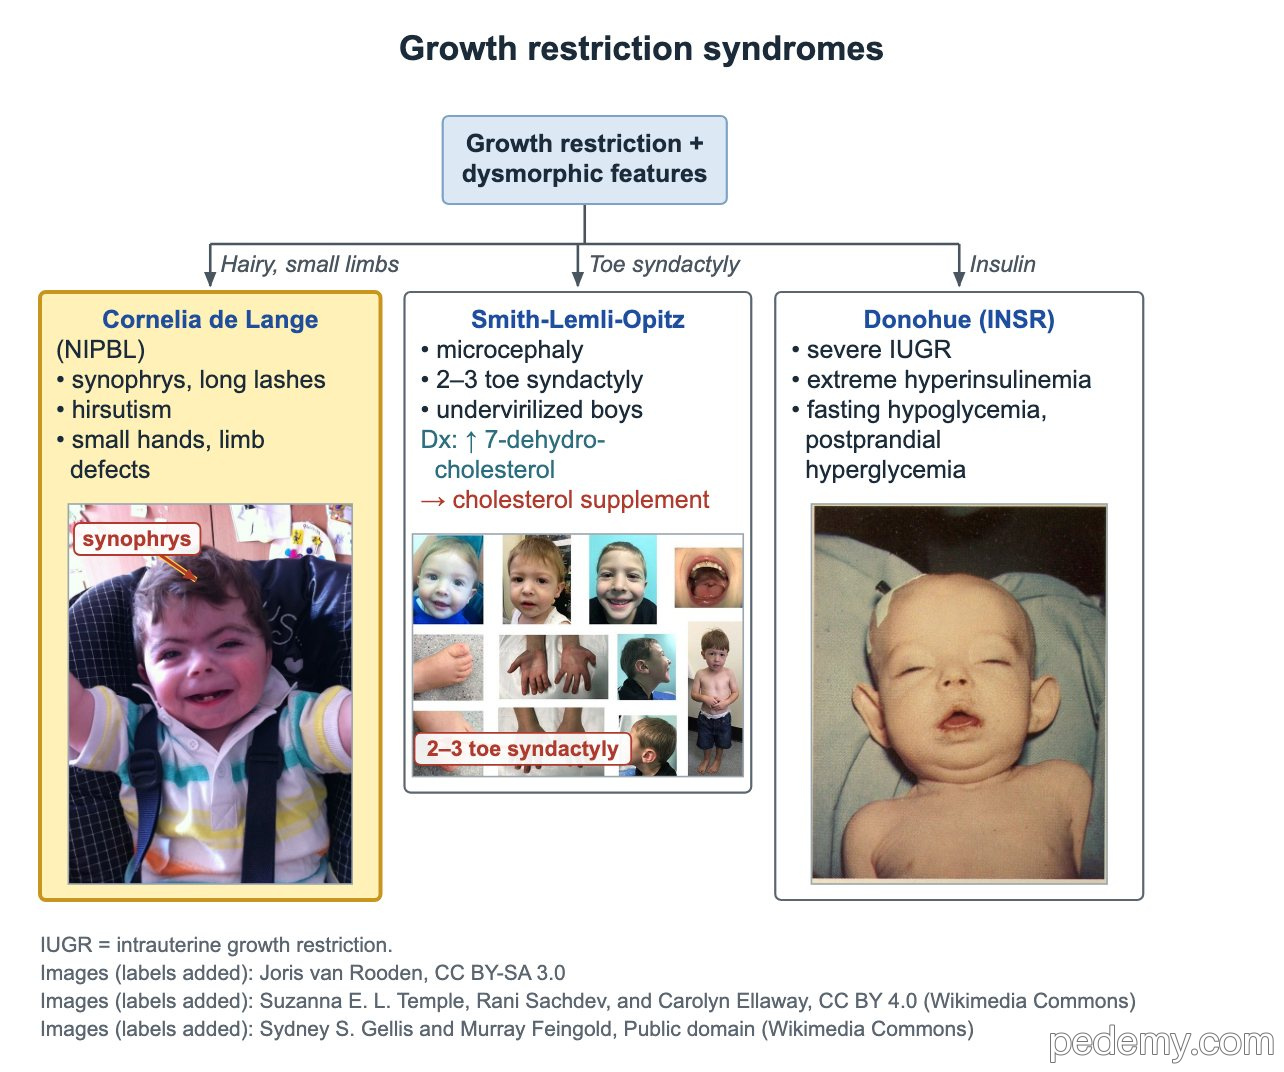
Le syndrome de Cornelia de Lange est l'opposé d'un syndrome d'hypercroissance : la croissance est restreinte avant et après la naissance. NIPBL est le gène le plus souvent en cause.
Le syndrome de Silver–Russell débute aussi petit : le nourrisson est petit pour l'âge gestationnel mais la tête est relativement grande. La cause principale est une perte de méthylation en 11p15 ; la disomie uniparentale maternelle du chromosome 7 est la deuxième cause.
- Cornelia de Lange : synophrys, longs cils, hirsutisme, petites mains, anomalies réductionnelles des membres, déficience intellectuelle.
- Silver–Russell : PAG, macrocéphalie relative, visage triangulaire, front proéminent, asymétrie des membres ou du corps, difficultés alimentaires.
- Smith–Lemli–Opitz : microcéphalie, syndactylie des orteils 2–3, garçons sous-virilisés ; 7-déhydrocholestérol élevé ; traité par supplémentation en cholestérol.
Syndrome de Donohue
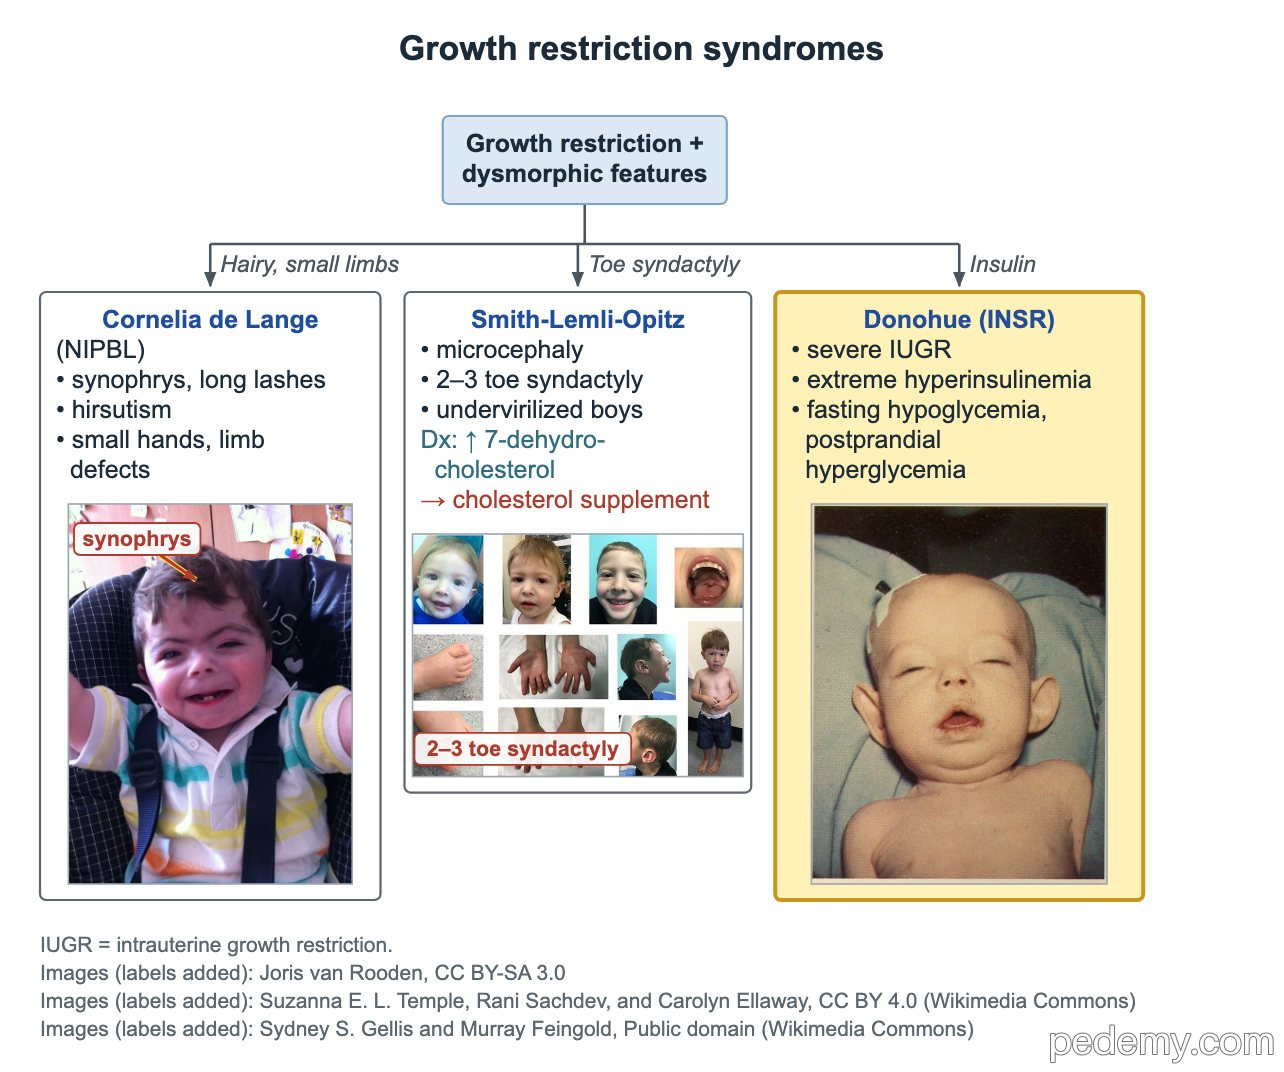
Le syndrome de Donohue est une insulinorésistance sévère due à des variants d'INSR. Le récepteur de l'insuline ne fonctionne pas, et l'insulinémie est donc extrêmement élevée.
- Retard de croissance prénatal sévère.
- Hyperinsulinémie extrême.
- Hypoglycémie de jeûne avec hyperglycémie après les repas.
Questions fréquentes
Pourquoi les bébés atteints du syndrome de Beckwith–Wiedemann ont-ils une hypoglycémie ?
À cause de l'hyperinsulinisme : le pancréas produit trop d'insuline. La glycémie doit être contrôlée tôt après la naissance.
Quel dépistage tumoral est nécessaire dans le syndrome de Beckwith–Wiedemann ?
Les enfants à risque concerné ont une échographie abdominale tous les 3 mois pour le néphroblastome et l'hépatoblastome, plus une AFP tous les 3 mois jusqu'à l'âge de 3 ans pour l'hépatoblastome.
Les enfants atteints du syndrome de Sotos sont-ils grands à l'âge adulte ?
Habituellement pas très grands. La croissance est rapide au début, mais l'âge osseux est avancé et les cartilages de croissance se ferment tôt ; la taille adulte est donc habituellement normale.
Étudier ce sujet
Sources
- AACR 2024 : Surveillance du néphroblastome et de l'hépatoblastome dans le Beckwith–Wiedemann et d'autres syndromes (Clin Cancer Res)
- Syndrome de Beckwith–Wiedemann : déclaration de consensus international (Nat Rev Endocrinol 2018)
- Syndrome de Silver–Russell : deuxième déclaration de consensus international (Nat Rev Endocrinol 2026)
Rédigé pour Pedemy avec nos propres mots à partir des sources ci-dessus ; vérifié en novembre 2026. À visée éducative uniquement, pas un avis médical ; vérifiez les doses et les protocoles locaux avant de traiter un patient. Pedemy est indépendant et n’est ni affilié ni soutenu par les organisations citées.