

Arbre décisionnel principal
Néphropathies héréditaires
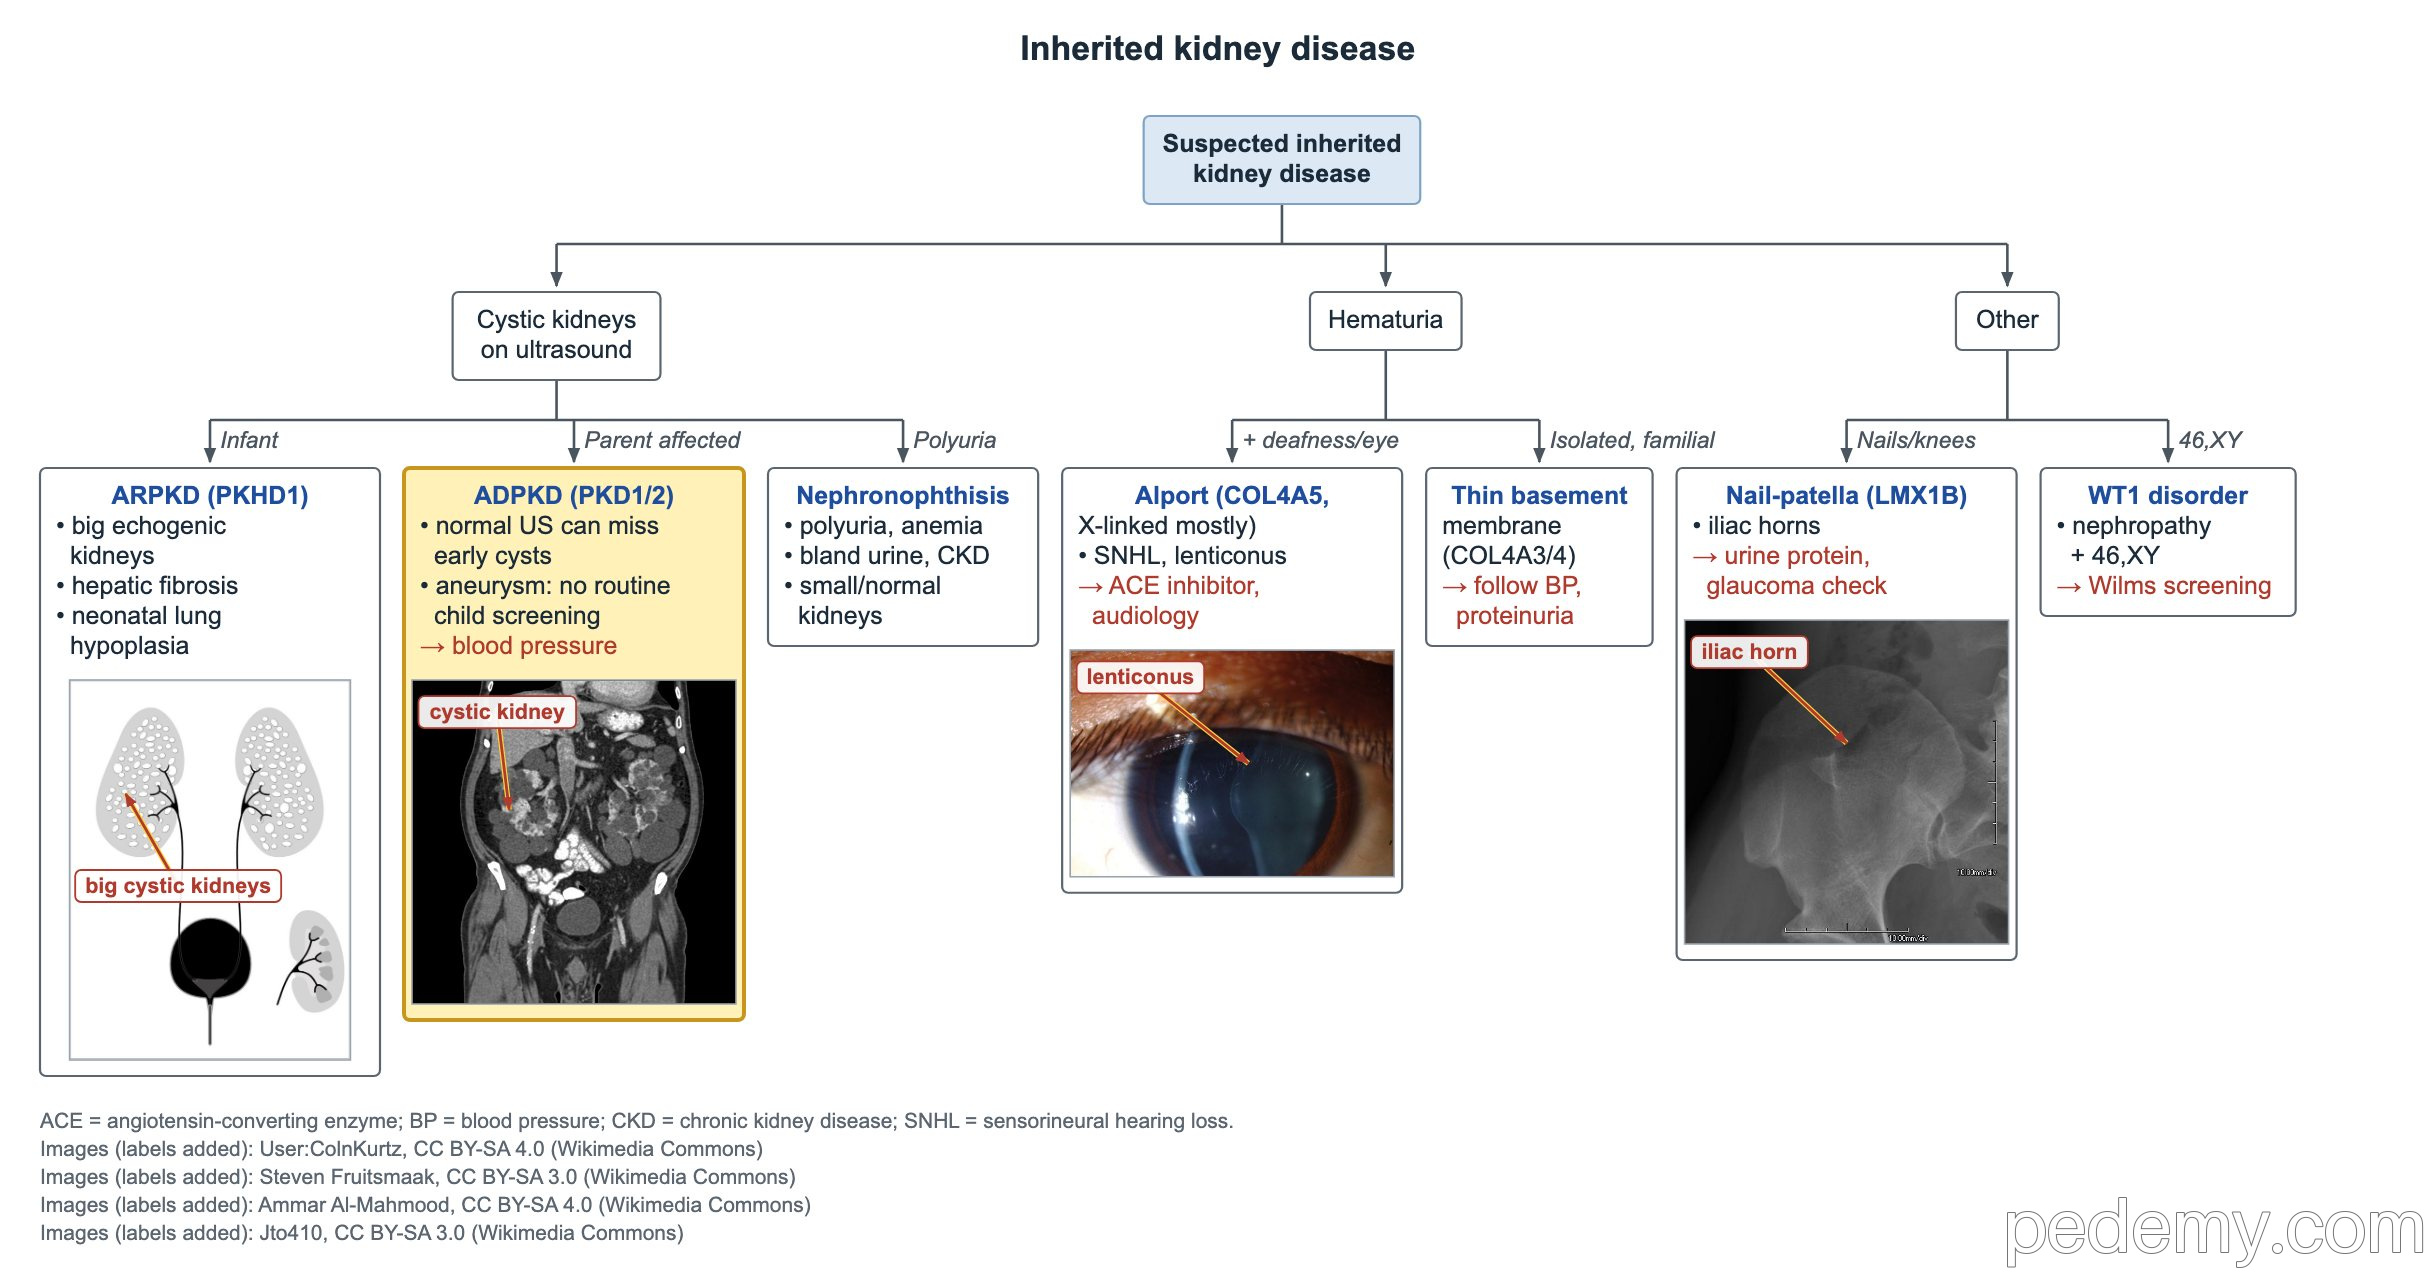
Points clés
- Une échographie rénale normale n'exclut pas une PKRAD (ADPKD) chez un jeune enfant à risque : les kystes peuvent ne pas encore s'être formés.
- PKRAD : pas de dépistage systématique des anévrismes intracrâniens chez l'enfant asymptomatique ; surveiller la pression artérielle.
- PKRAR (ARPKD, PKHD1) : gros reins hyperéchogènes avec fibrose hépatique congénitale ; récurrence de 25% à chaque grossesse.
- Néphronophtise : polyurie, polydipsie, anémie, retard de croissance et MRC progressive avec un sédiment urinaire pauvre.
- Syndrome d'Alport : collagène de type IV ; hématurie + surdité de perception + lenticône ; débuter tôt un IEC.
- Syndrome nail-patella (LMX1B, AD) : cornes iliaques, petites rotules, dysplasie unguéale ; dépister la protéinurie et le glaucome.
- Maladie liée à WT1 : syndrome néphrotique corticorésistant précoce, dysgénésie gonadique 46,XY et risque de néphroblastome.
Polykystose rénale autosomique dominante (PKRAD)
La PKRAD est due à des variants de PKD1 ou PKD2 et se transmet à 50% des enfants d'un parent atteint. La plupart des enfants sont asymptomatiques ; les kystes grossissent avec l'âge.
Les kystes pouvant ne pas encore être visibles, une échographie normale chez un jeune enfant d'un parent atteint n'élimine pas la PKRAD. Le test génétique peut répondre à la question lorsque le résultat changerait la prise en charge.
- Mesurer régulièrement la pression artérielle des enfants à risque ou atteints ; l'hypertension est souvent le premier signe.
- Rechercher aussi une protéinurie et une douleur du flanc ou une hématurie par saignement kystique.
- L'anévrisme intracrânien est une association connue, mais le dépistage systématique chez l'enfant asymptomatique n'est pas recommandé.
- Une PKRAD sévère à début précoce peut ressembler à une PKRAR à l'échographie.
PKRAR et néphronophtise
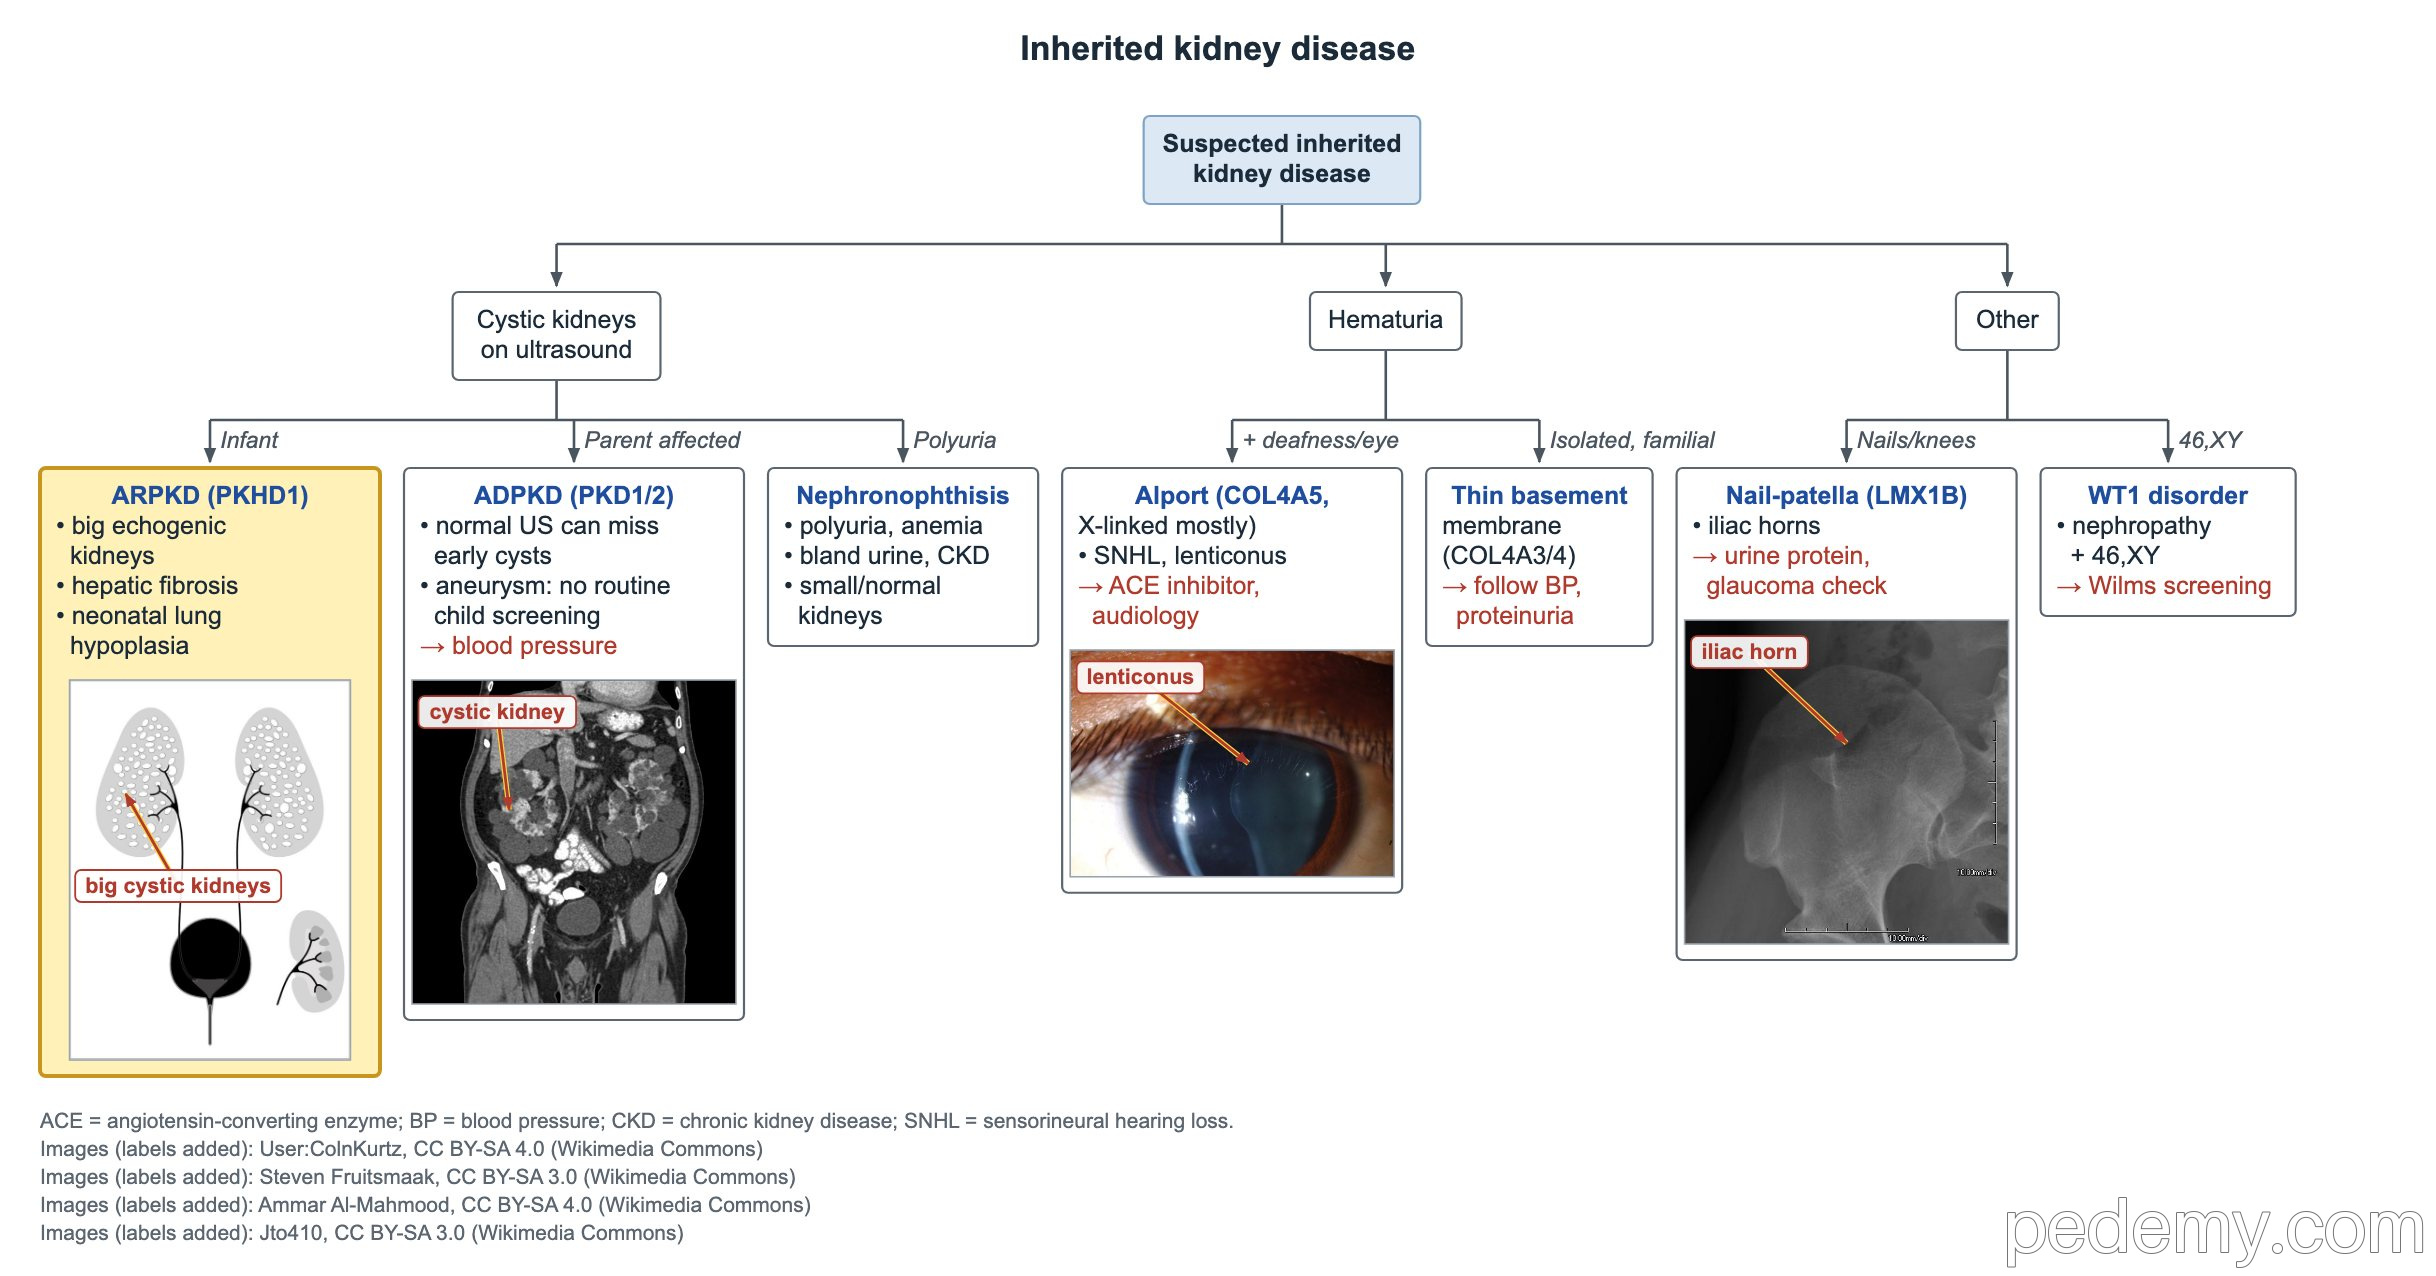
La polykystose rénale autosomique récessive (PKRAR) est habituellement due à PKHD1. Elle se révèle chez le fœtus ou le nourrisson par de gros reins brillants (hyperéchogènes), et atteint toujours le foie sous forme de fibrose hépatique congénitale.
La néphronophtise est une ciliopathie récessive qui se révèle plus tard dans l'enfance. Les reins ne peuvent pas concentrer les urines ; polyurie et polydipsie apparaissent d'abord, puis anémie et retard de croissance, et la MRC progresse.
| Caractéristique | PKRAR | Néphronophtise |
|---|---|---|
| Âge | Fœtus, nouveau-né, nourrisson | De l'enfance à l'adolescence |
| Reins | Gros, hyperéchogènes | De taille normale ou petits ; kystes à la jonction corticomédullaire |
| Indices | Oligoamnios, hypoplasie pulmonaire, fibrose hépatique, hypertension portale | Polyurie, polydipsie, anémie, retard de croissance |
| Urines | Souvent hypertension et altération précoce de la fonction rénale | Sédiment pauvre : peu de sang ou de protéines |
| Transmission | Autosomique récessive (récurrence de 25%) | Autosomique récessive |
Hématurie : syndrome d'Alport et membrane basale fine
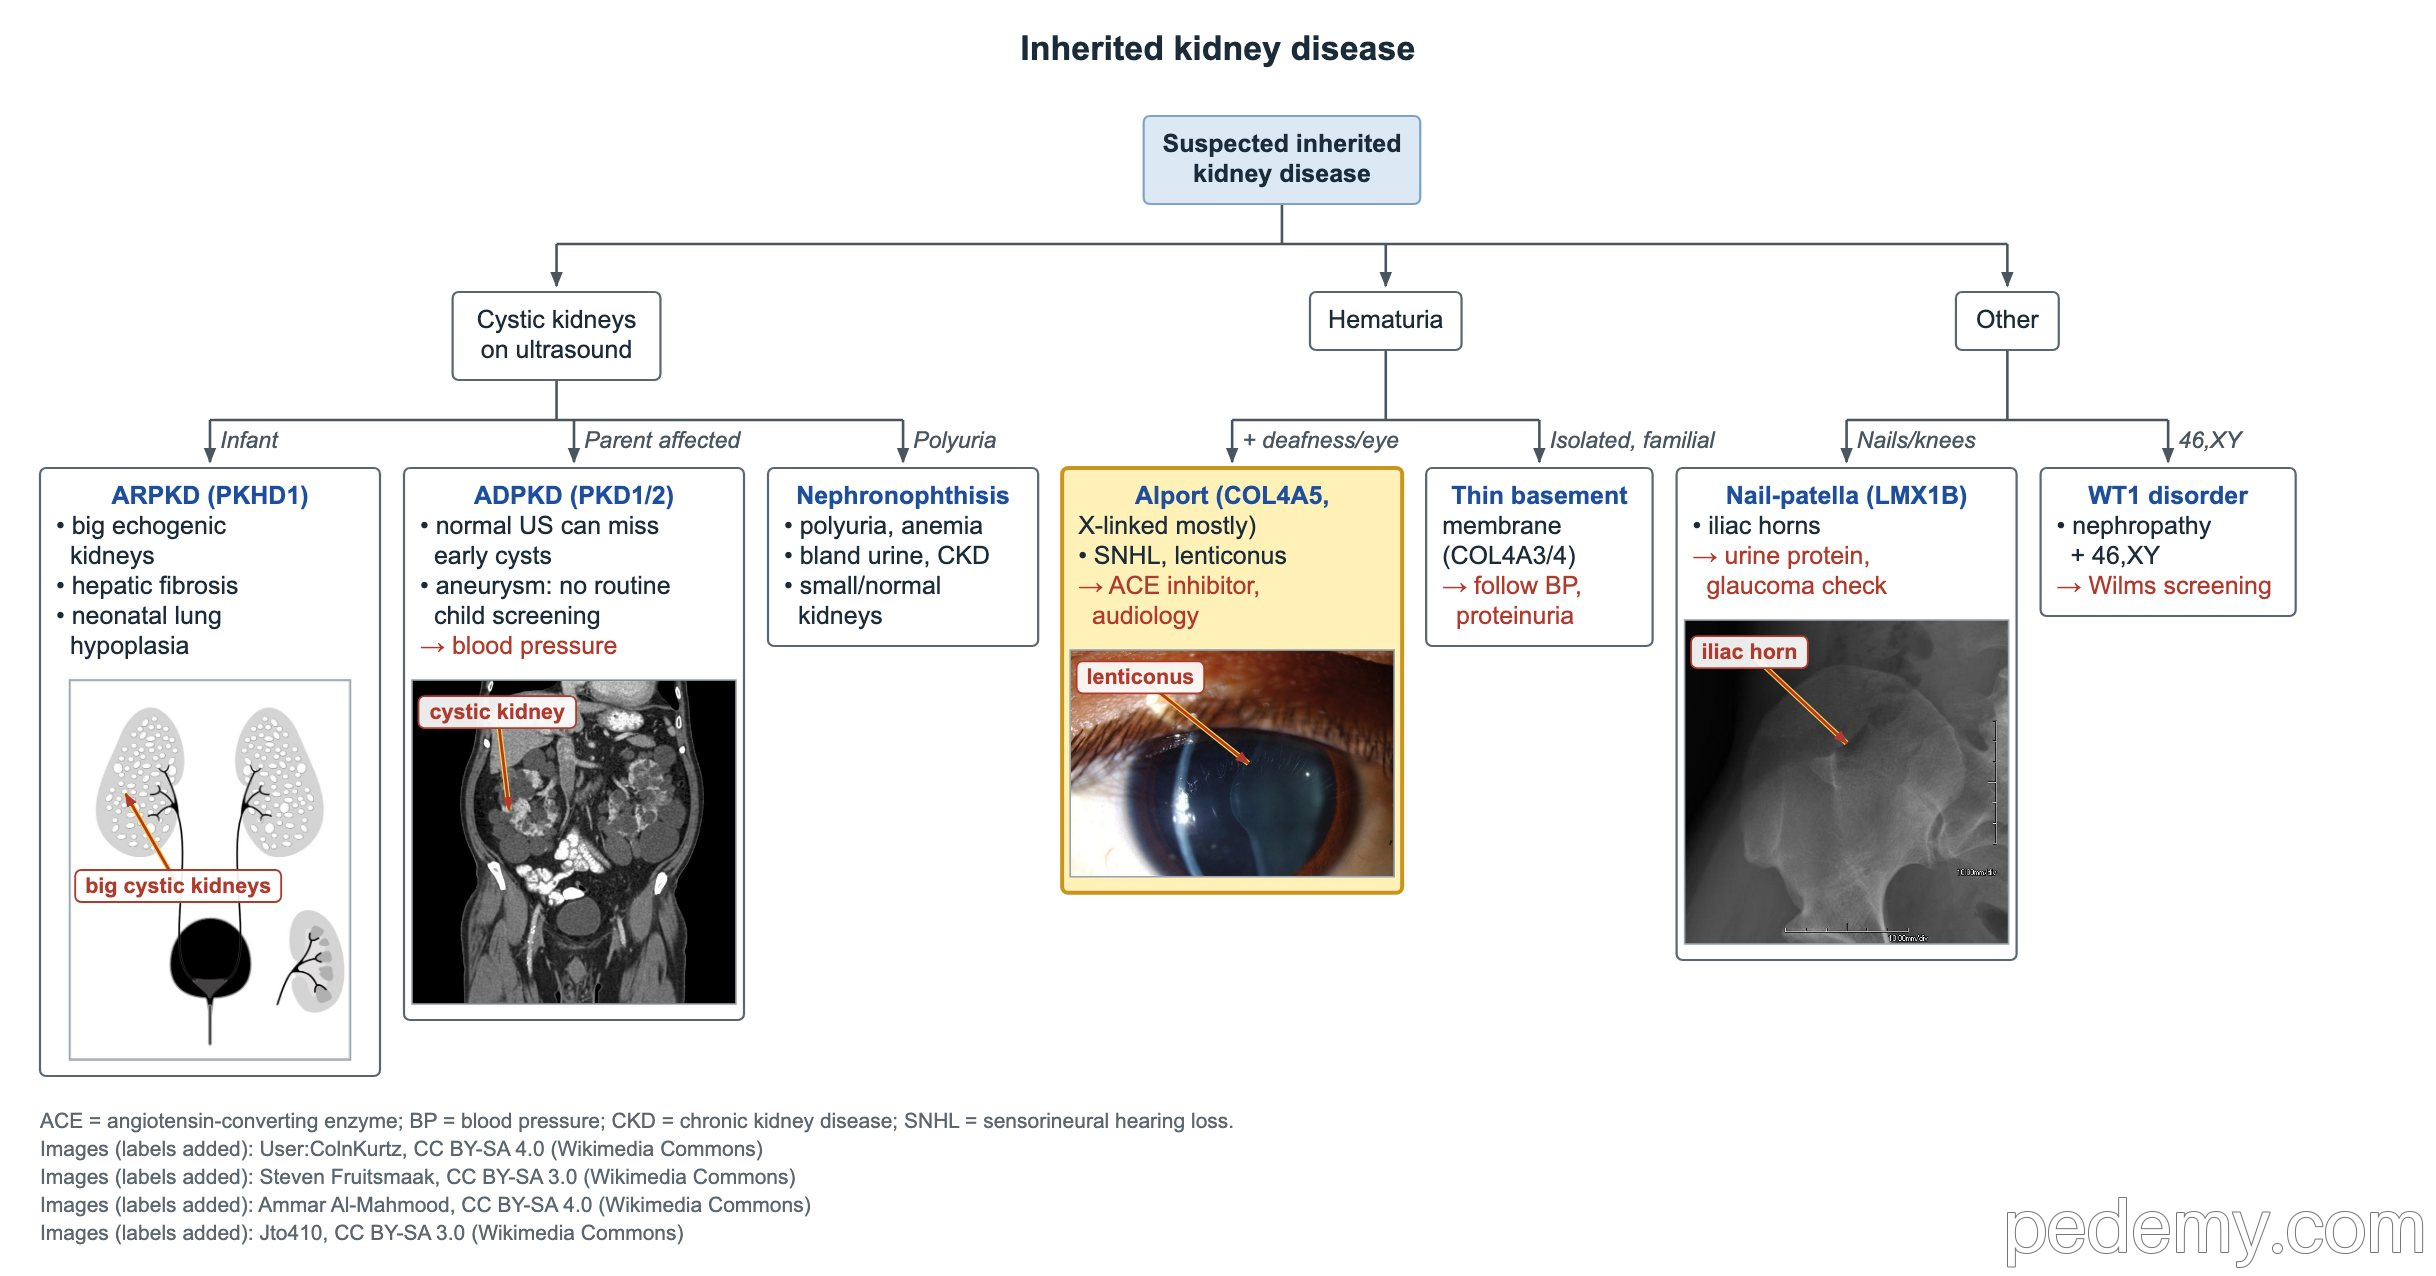
Le syndrome d'Alport est une maladie du collagène de type IV touchant la membrane basale glomérulaire, l'oreille interne et l'œil. La forme classique est liée à l'X (COL4A5) ; les garçons sont donc plus sévèrement atteints ; COL4A3 et COL4A4 causent les formes autosomiques.
Une hématurie familiale persistante avec membrane basale fine n'est pas toujours bénigne. Beaucoup de familles portent un seul variant de COL4A3 ou COL4A4, qui appartient au spectre d'Alport et peut mener plus tard à une protéinurie et à une MRC.
- Indices : hématurie persistante, surdité de perception, lenticône antérieur et taches rétiniennes.
- Le test génétique de COL4A3, COL4A4 et COL4A5 est l'examen diagnostique clé.
- Débuter tôt un blocage du système rénine-angiotensine (un IEC) pour ralentir la progression.
- Organiser un suivi audiologique et ophtalmologique régulier.
- Membrane basale fine ou variant unique de COL4A3/4 : surveiller la pression artérielle et la protéinurie à vie.
Indices syndromiques : nail-patella et WT1
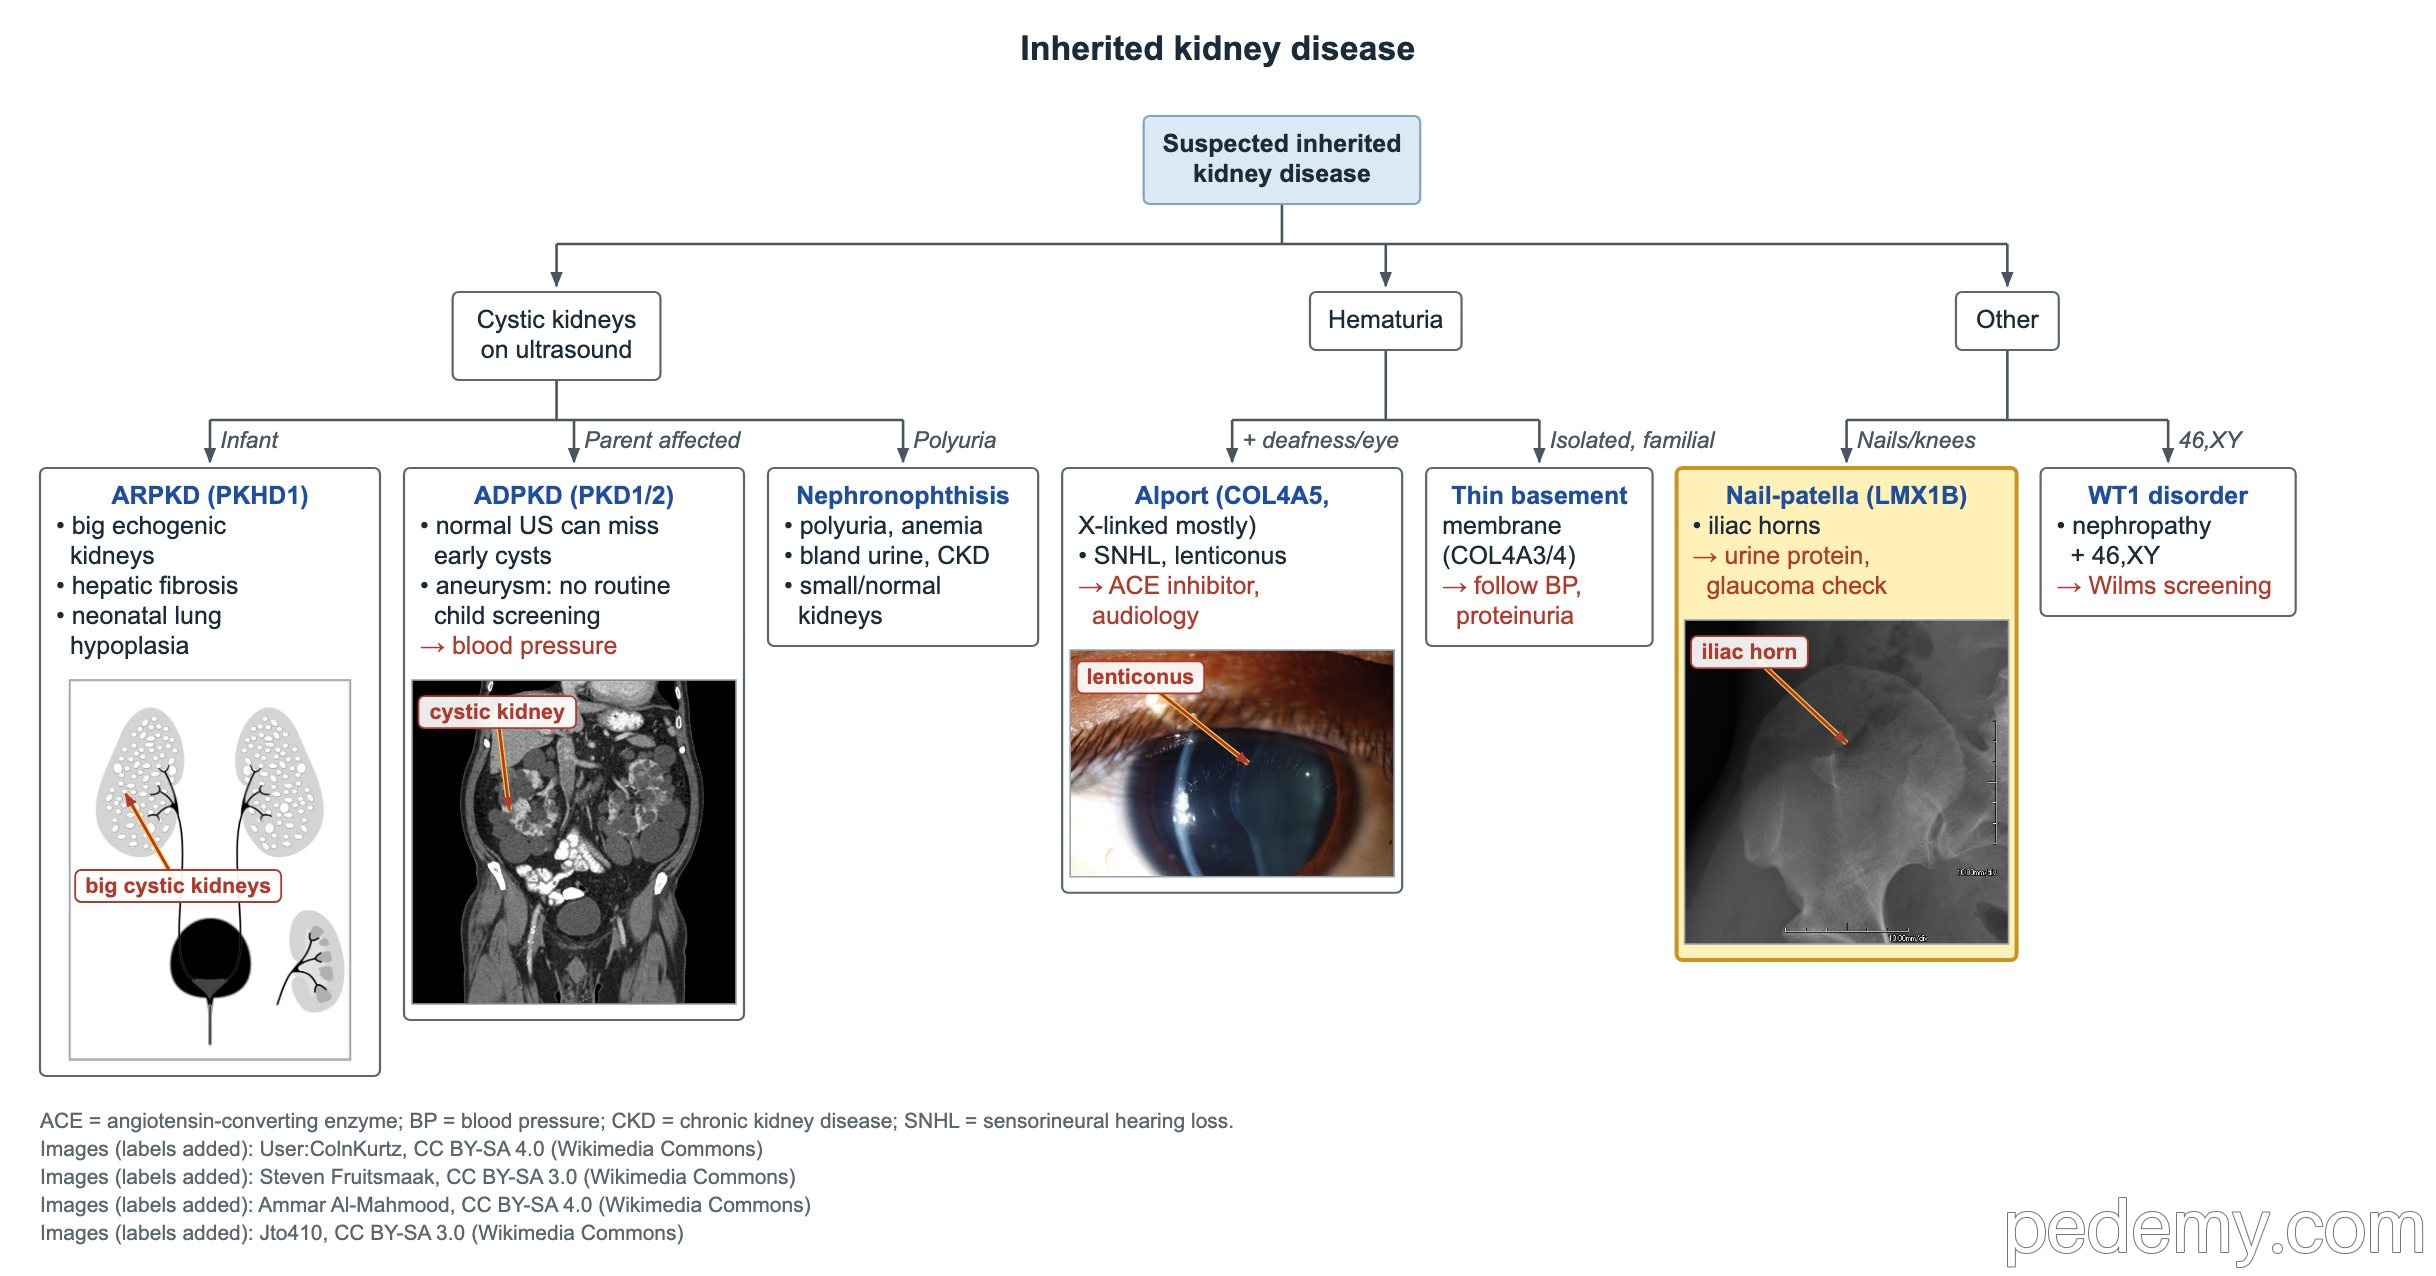
- Syndrome nail-patella (onycho-ostéodysplasie) : LMX1B, autosomique dominant. Ongles dysplasiques, rotules petites ou absentes, anomalies du coude et cornes iliaques sur la radiographie du bassin.
- Suivi du nail-patella : rechercher une protéinurie pour l'atteinte rénale et dépister le glaucome.
- Maladie liée à WT1 : syndrome néphrotique corticorésistant précoce, dysgénésie gonadique 46,XY et risque élevé de néphroblastome (l'ancien tableau de Denys–Drash).
- Suivi WT1 : dépistage du néphroblastome par échographie rénale ; évaluation gonadique chez les enfants 46,XY.
Questions fréquentes
Une échographie normale peut-elle éliminer une polykystose rénale chez l'enfant ?
Non. Chez un jeune enfant d'un parent atteint de PKRAD, les kystes peuvent ne pas encore être visibles. Le test génétique peut confirmer ou exclure le variant familial.
Faut-il dépister les anévrismes cérébraux chez l'enfant atteint de PKRAD ?
Pas systématiquement. Les enfants asymptomatiques n'ont pas besoin de dépistage des anévrismes ; il est envisagé plus tard, surtout chez l'adulte ayant des antécédents familiaux d'anévrisme ou d'hémorragie cérébrale.
La maladie des membranes basales fines est-elle bénigne ?
Pas toujours. Beaucoup de cas sont dus à un seul variant de COL4A3 ou COL4A4 du spectre d'Alport et nécessitent une surveillance à vie de la pression artérielle et de la protéinurie.
Étudier ce sujet
Sources
- Commentaire américain KDOQI sur la recommandation KDIGO 2025 sur la PKRAD (Am J Kidney Dis 2026)
- Diagnostic, prise en charge et traitement du syndrome d'Alport : recommandation 2024 (Nephrol Dial Transplant)
- AACR 2024 : Surveillance du néphroblastome et de l'hépatoblastome dans les syndromes de prédisposition (Clin Cancer Res)
Rédigé pour Pedemy avec nos propres mots à partir des sources ci-dessus ; vérifié en novembre 2026. À visée éducative uniquement, pas un avis médical ; vérifiez les doses et les protocoles locaux avant de traiter un patient. Pedemy est indépendant et n’est ni affilié ni soutenu par les organisations citées.