

Arbre décisionnel principal
Hypercholestérolémie familiale (récepteur des LDL)
Points clés
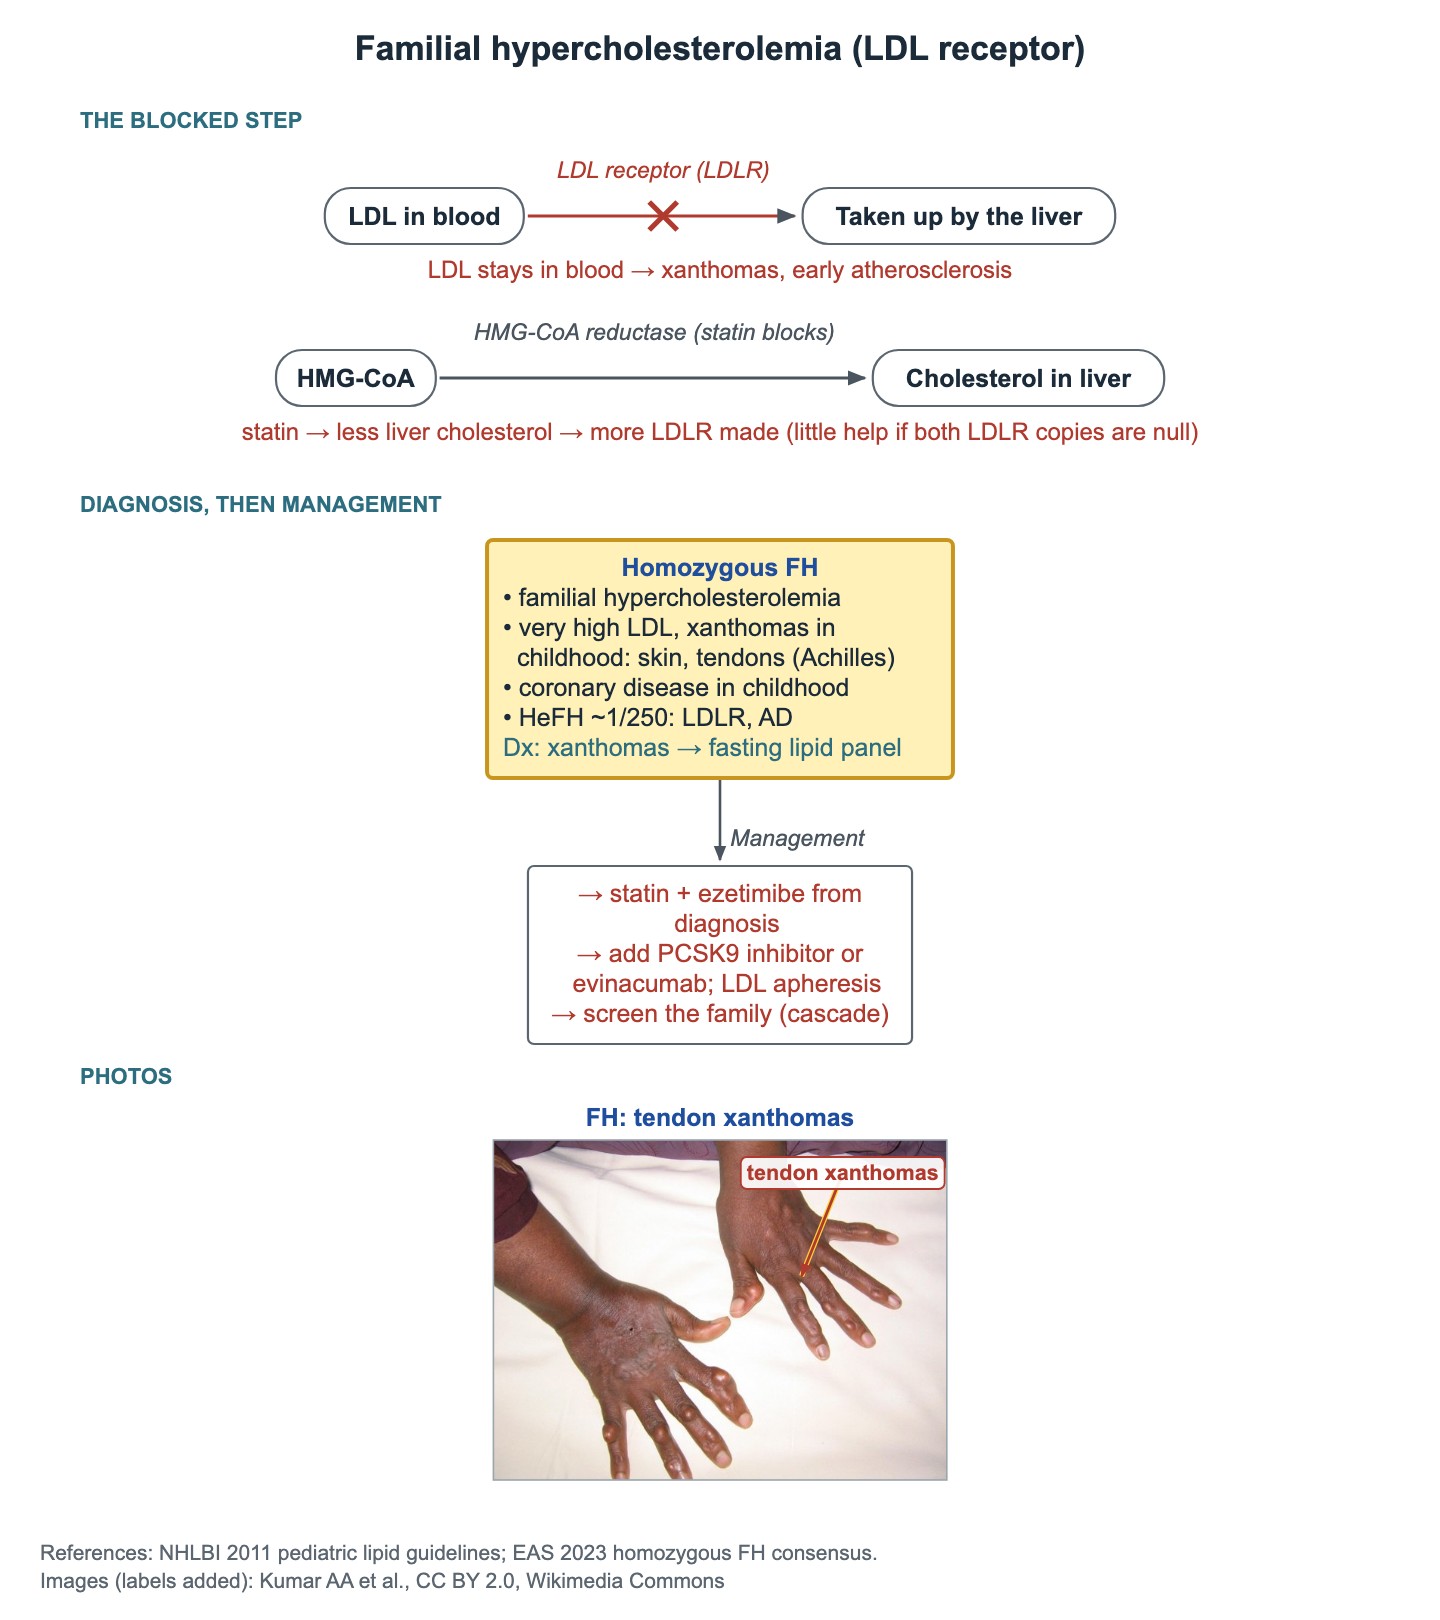
- L'hypercholestérolémie familiale hétérozygote touche environ 1 personne sur 250 ; la plupart des cas sont des variants du récepteur des LDL, autosomiques dominants.
- Un enfant avec xanthomes ou xanthélasma doit avoir un bilan lipidique à jeun.
- HF homozygote : LDL très élevé, xanthomes cutanés et tendineux et coronaropathie dès l'enfance ; statine et ézétimibe dès le diagnostic.
- Maladie de Menkes : garçon avec convulsions, hypotonie, régression et cheveux crépus ; cuivre et céruloplasmine bas ; ATP7A, lié à l'X.
- Les hématomes sous-duraux de la maladie de Menkes peuvent simuler une maltraitance.
- X-ALD : garçon d'âge scolaire avec inattention récente et chute des résultats ; acides gras à très longue chaîne plasmatiques ; atteinte cérébrale précoce → greffe de cellules souches.
- Smith–Lemli–Opitz : syndactylie des orteils 2–3, ptosis, fente palatine, hypospadias ; 7-déhydrocholestérol élevé ; apport alimentaire de cholestérol.
Hypercholestérolémie familiale (HF)
Dans l'HF, le récepteur des LDL ne peut pas épurer le LDL sanguin ; le LDL reste donc élevé dès la naissance. La plupart des cas sont des variants du récepteur des LDL (LDLR) de transmission autosomique dominante. Les statines abaissent le cholestérol hépatique, ce qui pousse le foie à produire plus de récepteurs des LDL ; elles aident peu quand les deux copies de LDLR sont nulles.
L'HF hétérozygote est fréquente, environ 1 sur 250. L'HF homozygote ou hétérozygote composite est rare et sévère.
- Indices : xanthomes tubéreux jaunes aux genoux ou aux coudes, xanthélasma, tendons d'Achille épaissis (xanthomes tendineux), parent avec infarctus précoce.
- Examen suivant chez un enfant avec xanthomes : bilan lipidique à jeun.
- HF homozygote : LDL extrêmement élevé, xanthomes dans l'enfance, et coronaropathie symptomatique dans l'enfance ou l'adolescence.
- Traitement de l'HF homozygote : statine et ézétimibe dès le diagnostic ; ajouter un inhibiteur de PCSK9 ou l'évinacumab ; aphérèse des lipoprotéines.
- Dépister les apparentés de tout enfant atteint d'HF (dépistage en cascade).
Dépistage lipidique chez l'enfant
- Dépistage lipidique universel une fois entre 9–11 ans et à nouveau entre 17–21 ans.
- Dépistage ciblé plus précoce (dès 2 ans) si un parent ou grand-parent a une cardiopathie précoce ou un cholestérol très élevé, ou si l'enfant a d'autres facteurs de risque.
- Dans l'HF hétérozygote, les statines débutent habituellement vers 8–10 ans si le LDL reste élevé malgré le régime.
Maladie de Menkes
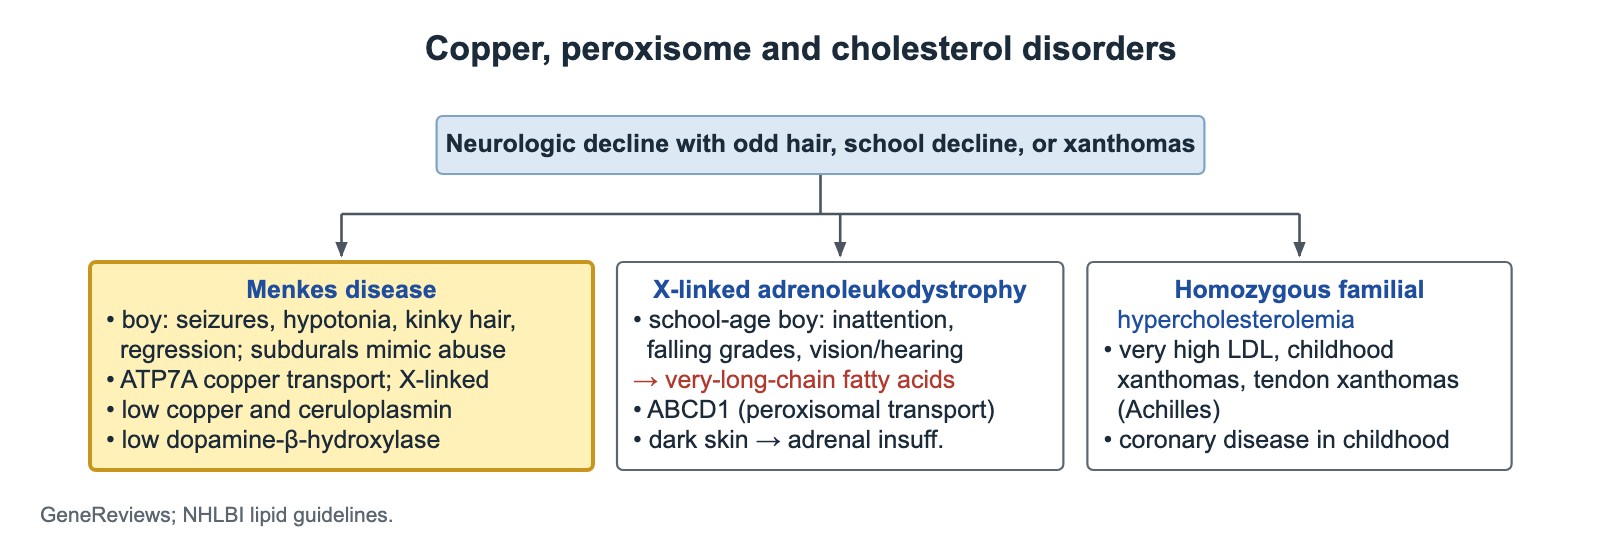
La maladie de Menkes est un défaut du transporteur de cuivre ATP7A, de transmission récessive liée à l'X ; elle touche donc les garçons. Le cuivre ne peut pas atteindre les enzymes cuivre-dépendantes, dont la dopamine-bêta-hydroxylase, ce qui modifie les taux de catécholamines.
- Nourrisson de sexe masculin avec convulsions, hypotonie, régression du développement et cheveux rares, crépus et cassants.
- Un hématome sous-dural peut survenir et être confondu avec un traumatisme crânien infligé.
- Biologie : cuivre sérique bas et céruloplasmine basse.
- Une supplémentation précoce en cuivre débutée dans les premières semaines de vie peut aider certains nourrissons.
Adrénoleucodystrophie liée à l'X (X-ALD)
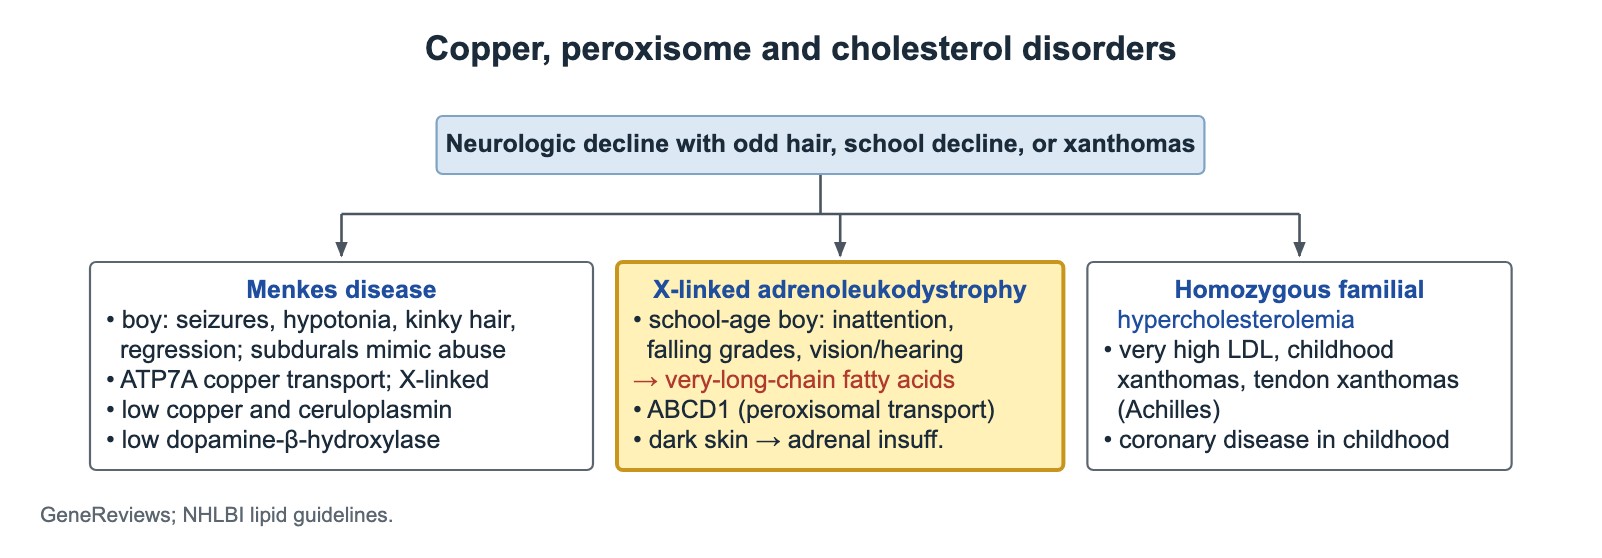
L'X-ALD est due à des variants d'ABCD1, un transporteur peroxysomal ; les acides gras à très longue chaîne ne peuvent donc pas être dégradés. Elle figure au panel de dépistage néonatal américain.
- Forme cérébrale : garçon d'âge scolaire jusque-là bien portant avec une inattention récente de type TDAH, une chute des résultats scolaires et des troubles visuels ou auditifs.
- Examen : acides gras à très longue chaîne plasmatiques.
- Une hyperpigmentation cutanée, par exemple aux genoux et aux coudes, signe une insuffisance surrénale primaire ; contrôler la fonction surrénalienne chez tout garçon atteint d'X-ALD.
- L'atteinte cérébrale précoce est traitée par greffe de cellules souches hématopoïétiques ; les garçons dépistés ont donc des IRM cérébrales régulières.
Syndrome de Smith–Lemli–Opitz (SLOS)
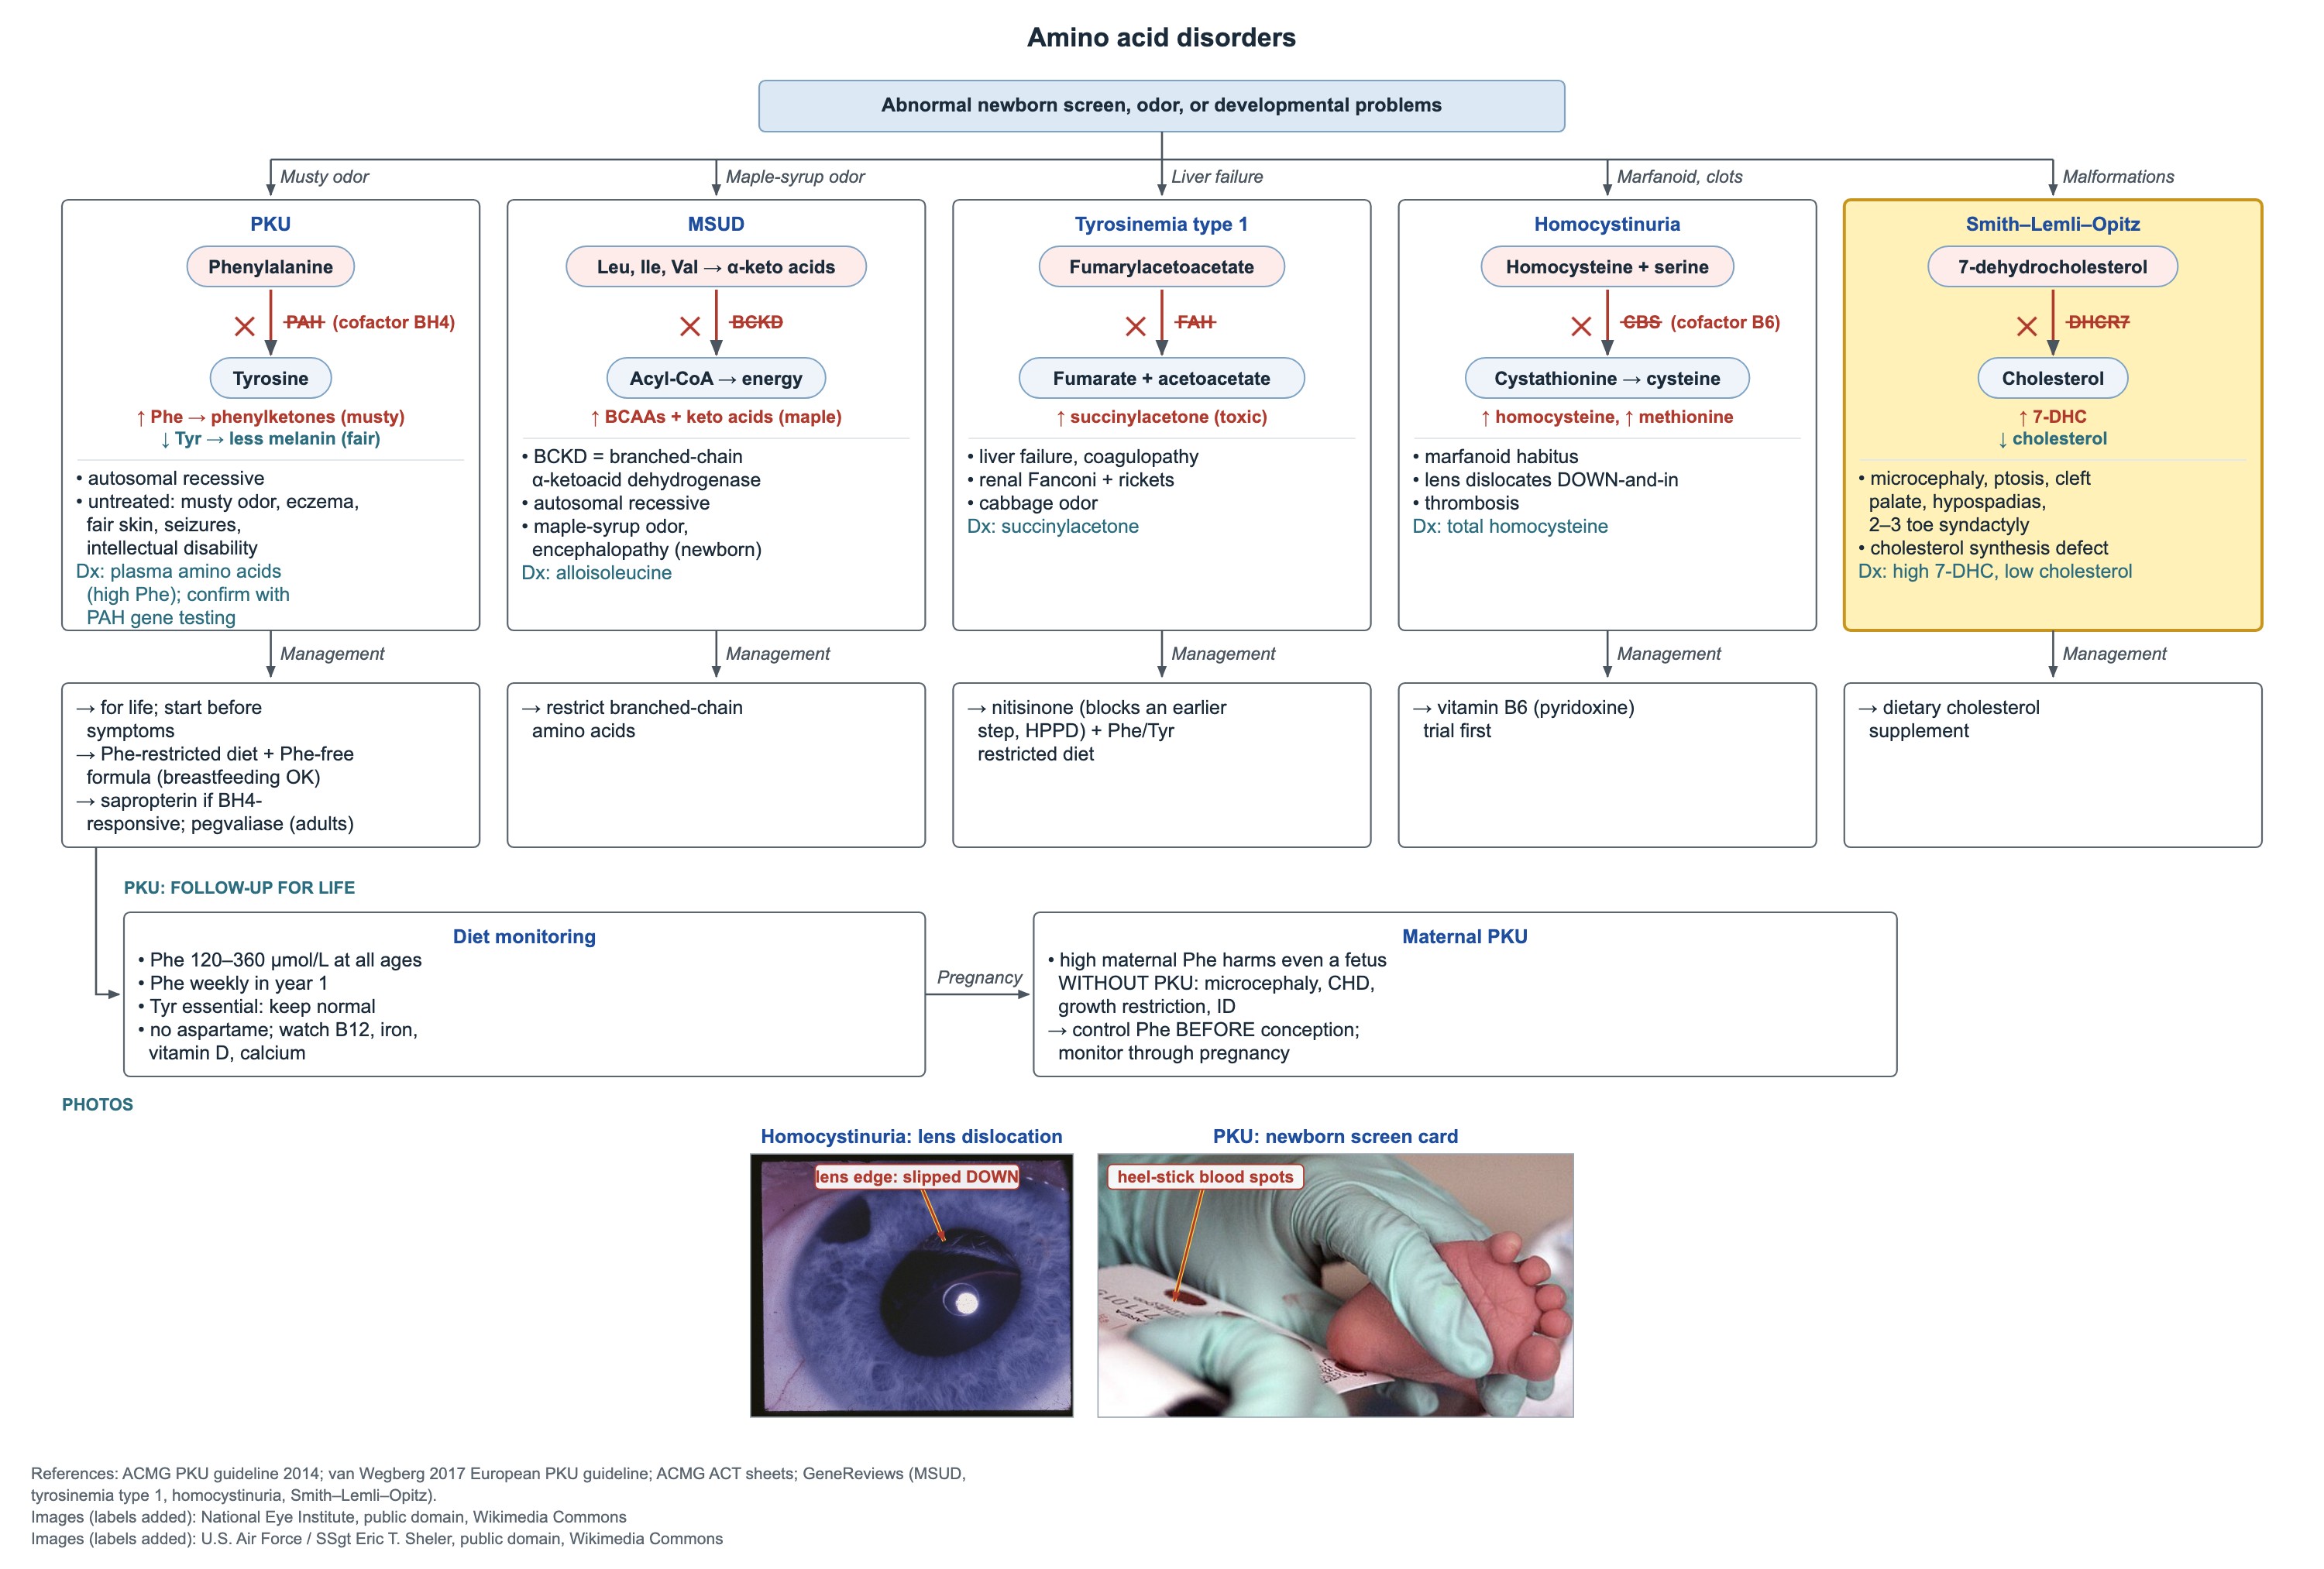
Le SLOS est un déficit en 7-déhydrocholestérol réductase (DHCR7), dernière étape de la synthèse du cholestérol, de transmission autosomique récessive. Le 7-déhydrocholestérol augmente et le cholestérol est bas.
- Nouveau-né avec microcéphalie, ptosis, fente palatine, hypospadias ou organes génitaux ambigus, et syndactylie des 2e et 3e orteils.
- Plus tard : déficience intellectuelle et troubles du comportement.
- Biologie : 7-déhydrocholestérol élevé avec cholestérol bas.
Traitement du SLOS
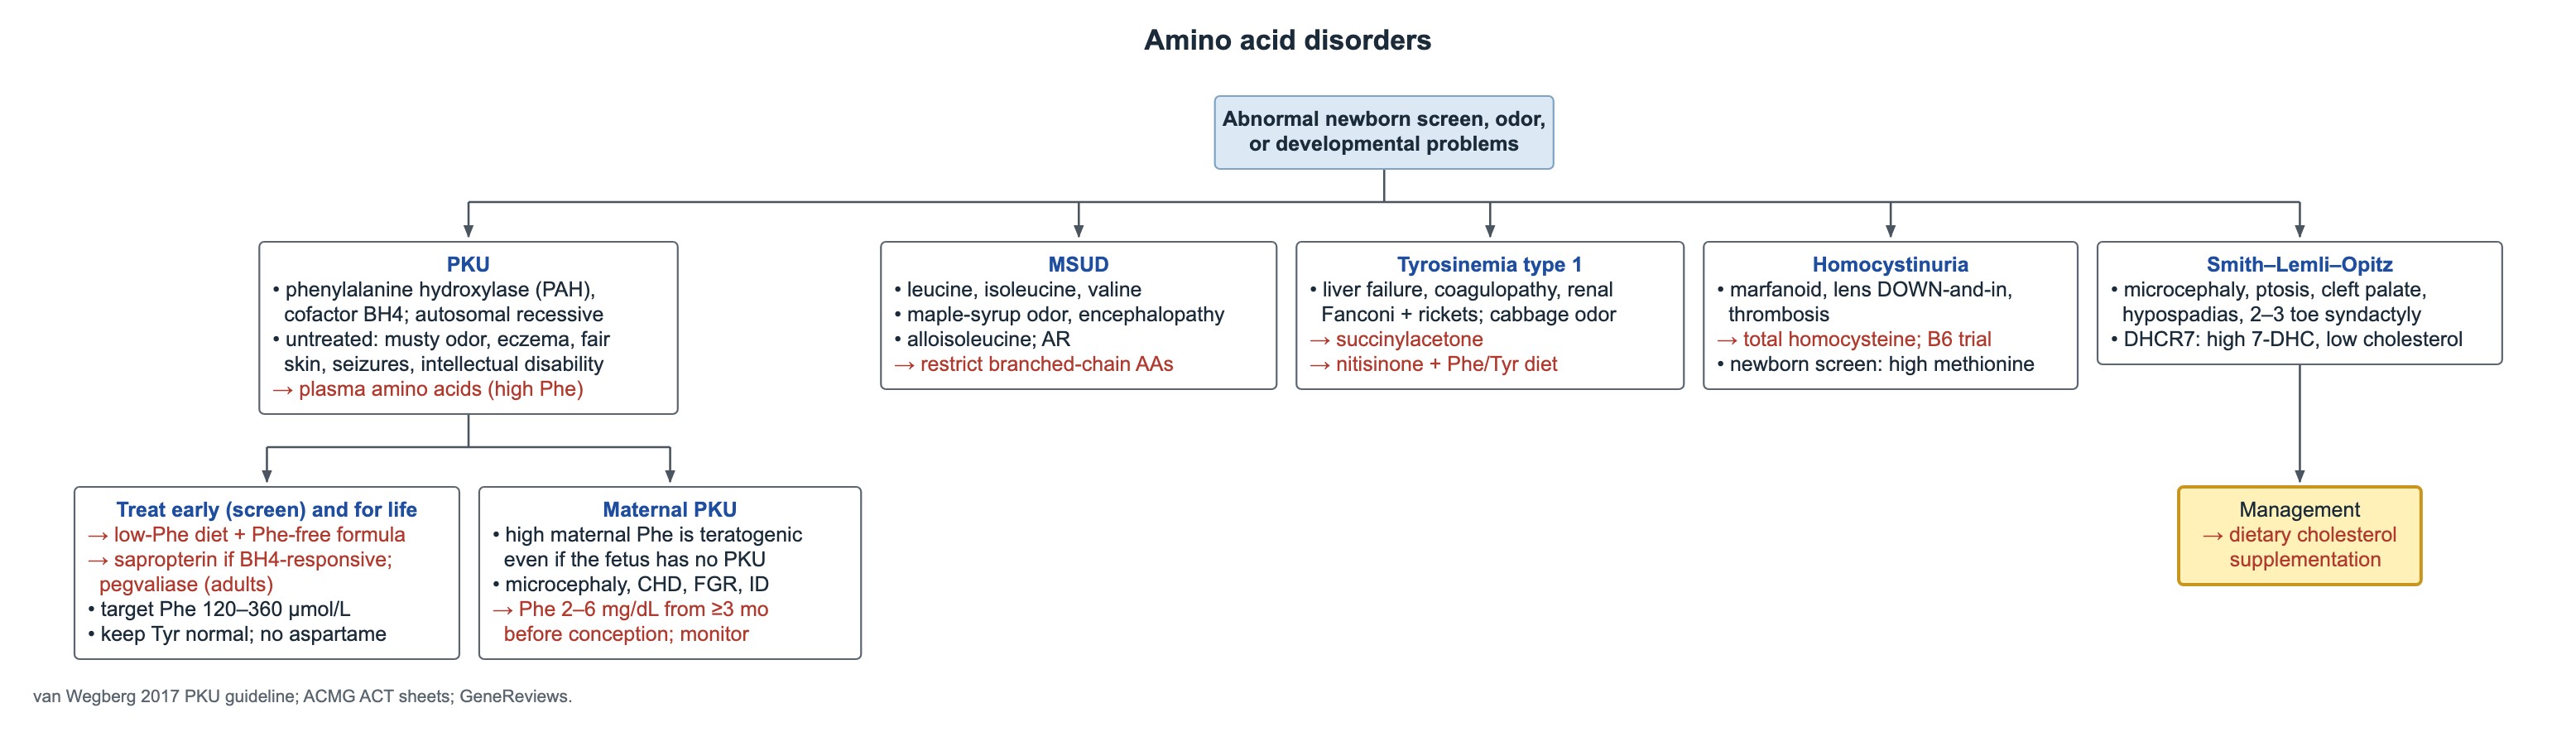
Le traitement repose sur la supplémentation alimentaire en cholestérol, avec des soins de soutien pour l'alimentation, le développement et le comportement.
Questions fréquentes
De quoi un enfant avec xanthomes a-t-il besoin en premier ?
D'un bilan lipidique à jeun. Des xanthomes dans l'enfance évoquent une hypercholestérolémie familiale sévère, souvent homozygote.
Quelle est la fréquence de l'hypercholestérolémie familiale ?
L'HF hétérozygote touche environ 1 personne sur 250. L'HF homozygote est rare.
Quel examen permet de diagnostiquer l'adrénoleucodystrophie ?
Le dosage plasmatique des acides gras à très longue chaîne, confirmé par l'analyse du gène ABCD1.
Étudier ce sujet
Sources
- Groupe d'experts du NHLBI : Santé cardiovasculaire et réduction du risque chez l'enfant (Pediatrics 2011)
- Déclaration de consensus EAS 2023 sur l'hypercholestérolémie familiale homozygote (Eur Heart J)
- Recommandations internationales pour le diagnostic et la prise en charge de l'X-ALD (Neurology 2022)
- GeneReviews : Syndrome de Smith-Lemli-Opitz
Rédigé pour Pedemy avec nos propres mots à partir des sources ci-dessus ; vérifié en novembre 2026. À visée éducative uniquement, pas un avis médical ; vérifiez les doses et les protocoles locaux avant de traiter un patient. Pedemy est indépendant et n’est ni affilié ni soutenu par les organisations citées.