

Arbre décisionnel principal
Maladies lysosomales lipidiques
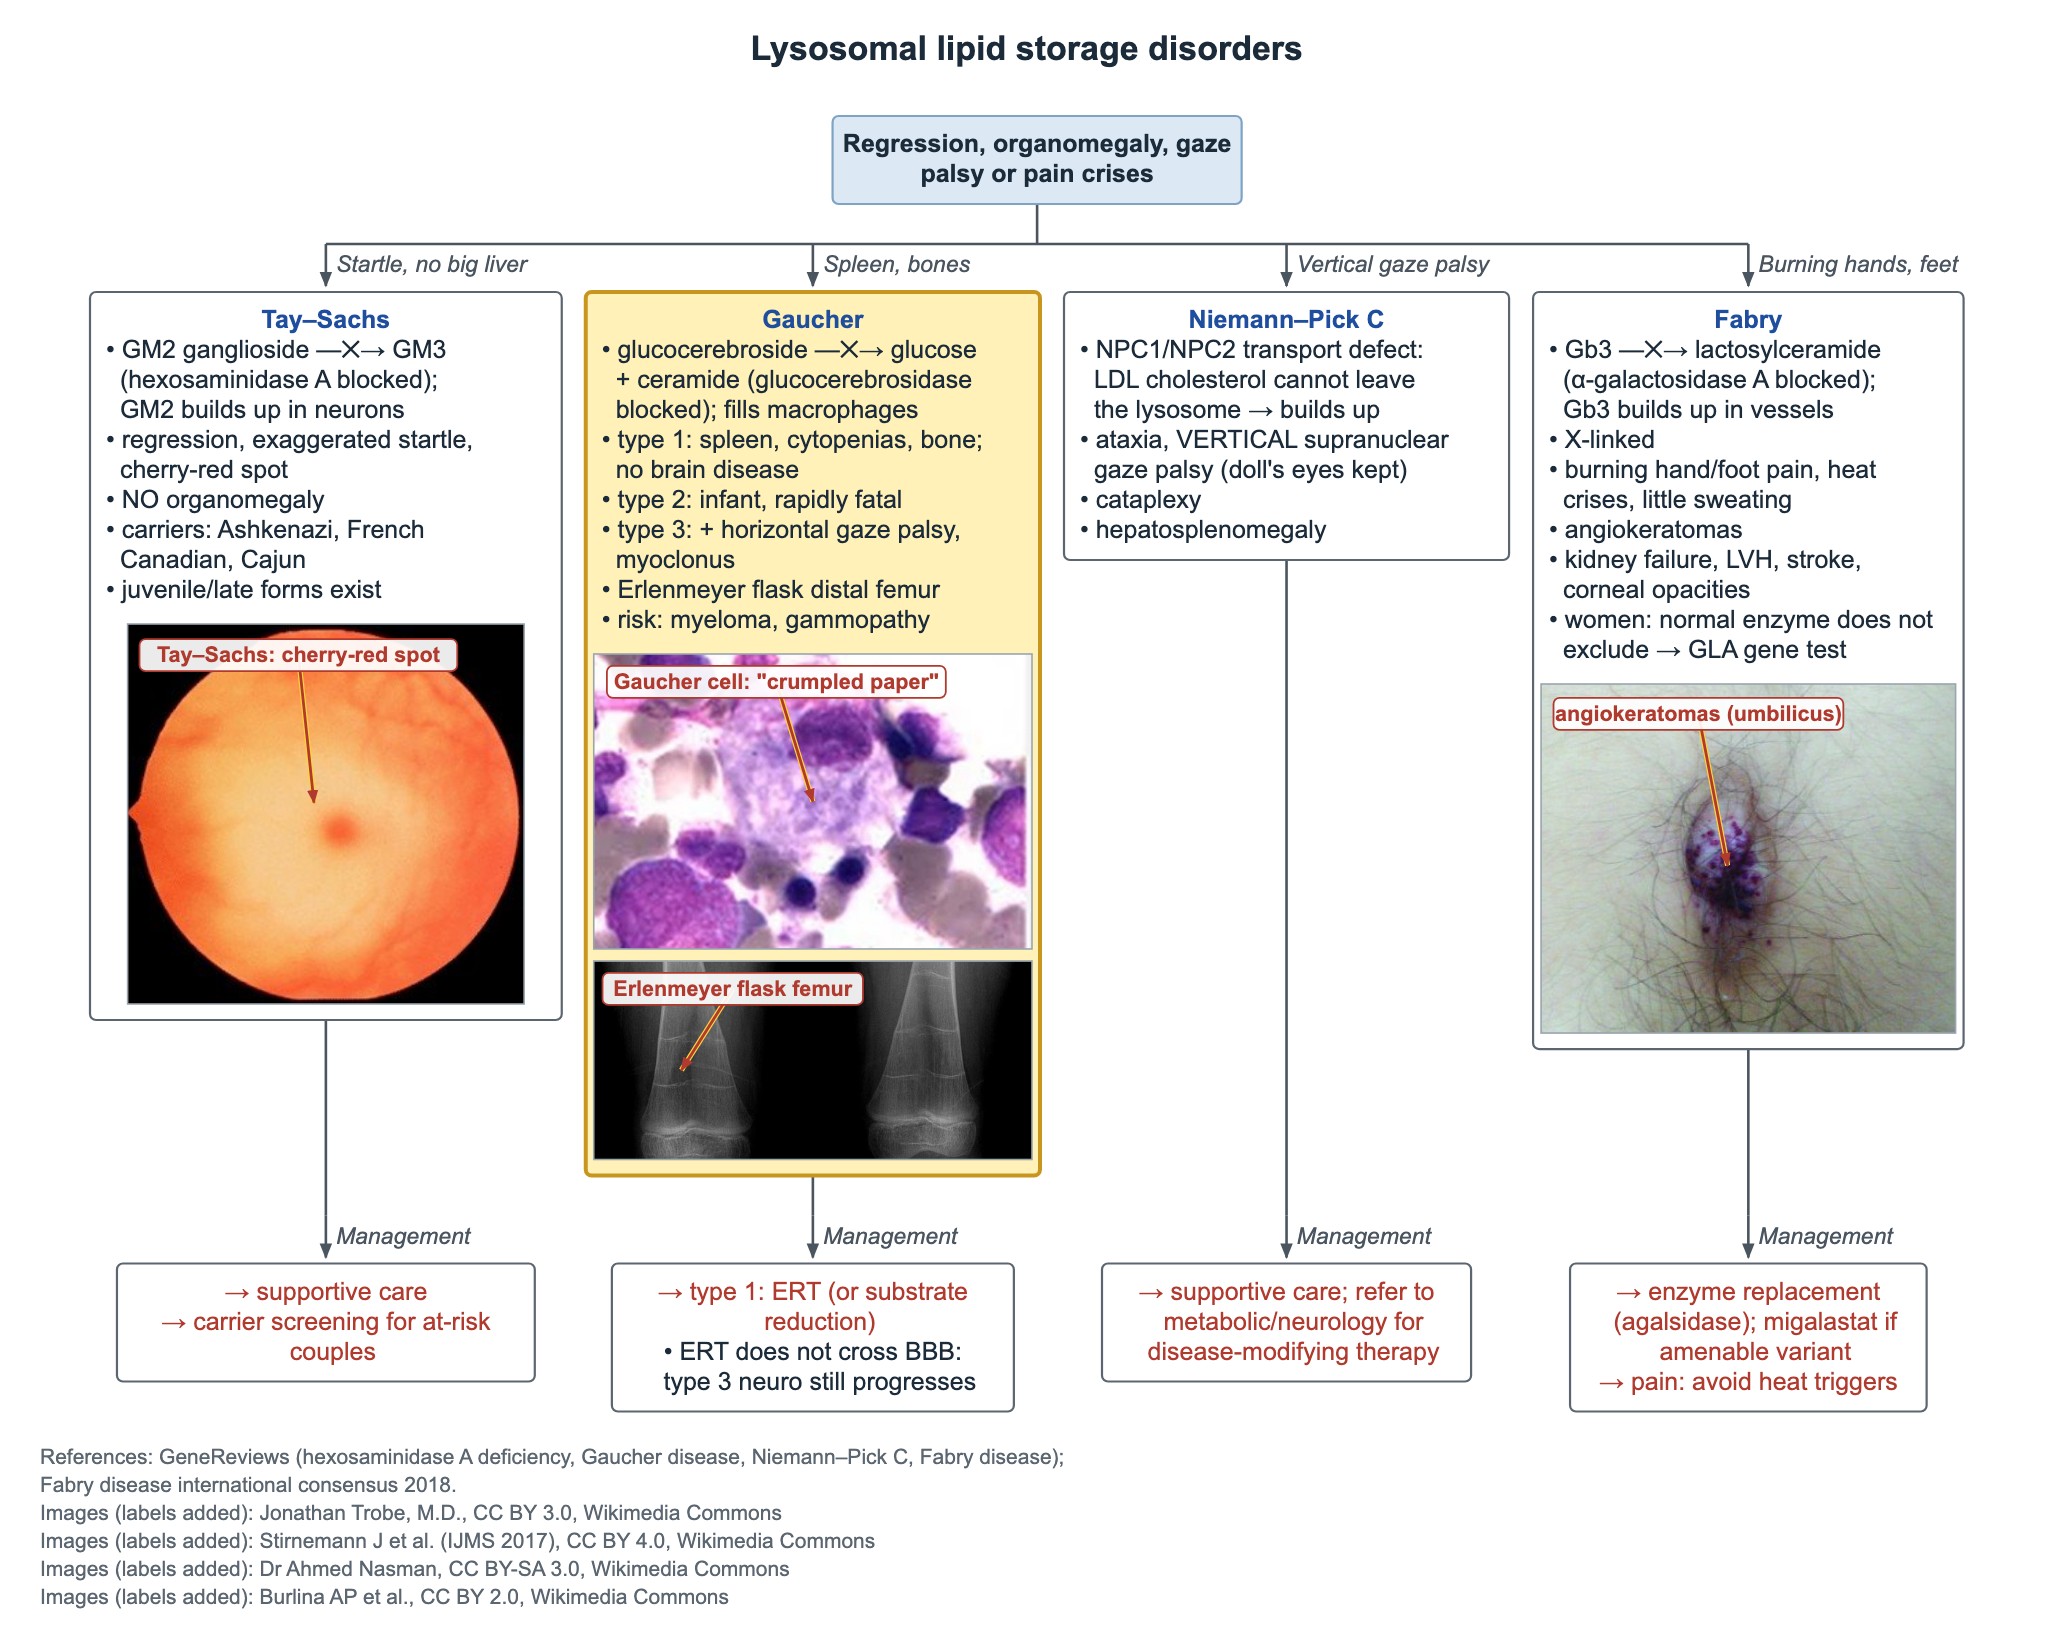
Points clés
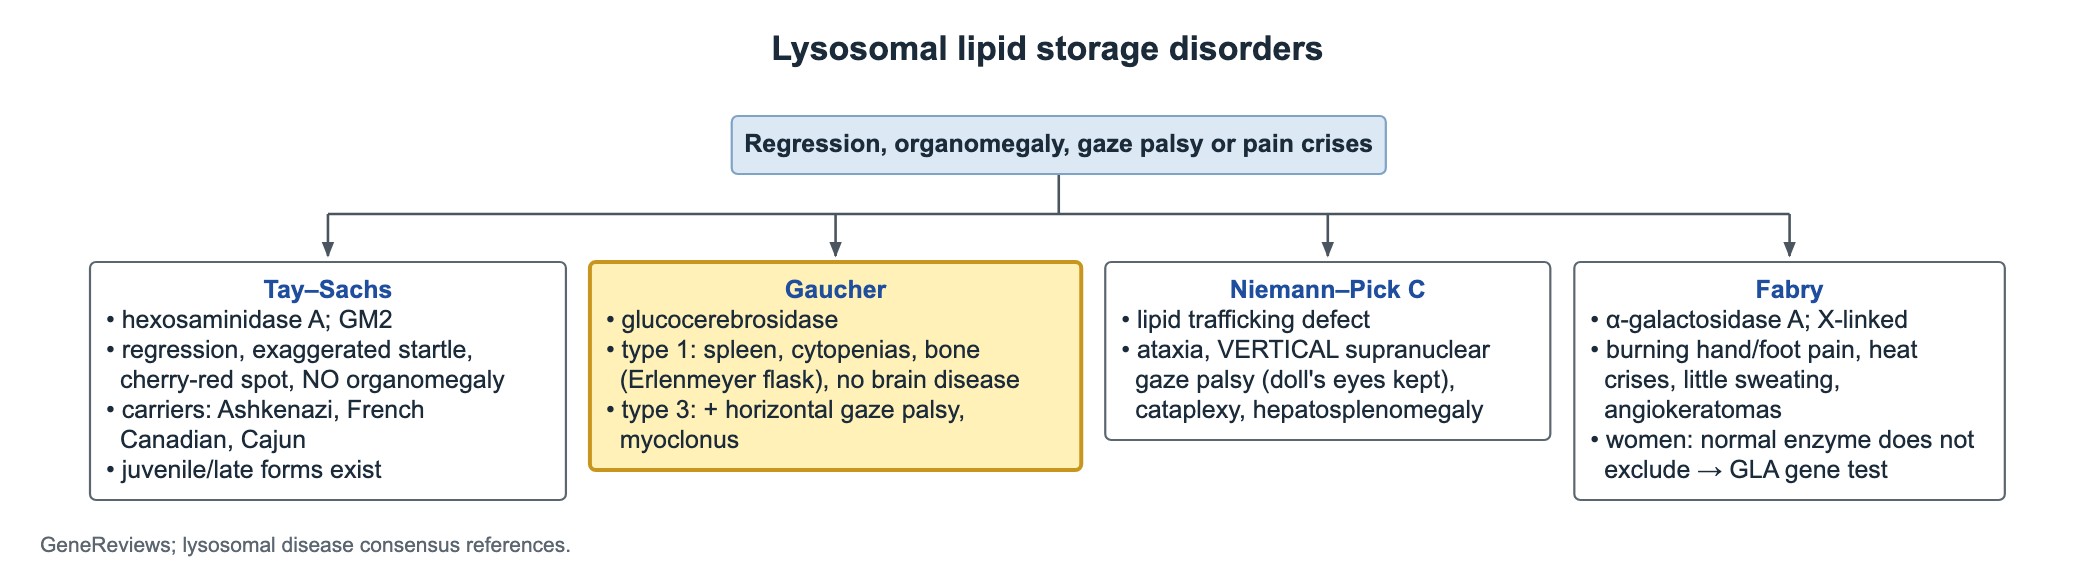
- Maladie de Gaucher : déficit en glucocérébrosidase (GBA1), autosomique récessif ; grosse rate, cytopénies, crises osseuses, fémur en flacon d'Erlenmeyer.
- Gaucher type 1 : pas d'atteinte cérébrale primaire ; type 2 : infantile et rapidement mortel ; type 3 : s'y ajoutent paralysie du regard horizontal et myoclonies.
- Gaucher type 1 : enzymothérapie substitutive (la réduction de substrat est une option) ; l'enzymothérapie ne franchit pas la barrière hémato-encéphalique.
- Tay–Sachs : hexosaminidase A, ganglioside GM2 ; régression, sursaut exagéré, tache rouge cerise et PAS d'organomégalie.
- Niemann–Pick C : ataxie, paralysie supranucléaire du regard vertical, cataplexie et hépatosplénomégalie.
- Maladie de Fabry : déficit en alpha-galactosidase A lié à l'X ; douleurs brûlantes des mains et des pieds, hypohidrose, angiokératomes.
- Une femme symptomatique avec une activité alpha-galactosidase A normale doit quand même avoir une analyse du gène GLA.
Maladie de Gaucher
La maladie de Gaucher est un déficit en glucocérébrosidase (bêta-glucosidase) par variants de GBA1, de transmission autosomique récessive. Le glucocérébroside remplit les macrophages, qui ont un aspect de papier froissé sur le myélogramme. C'est la maladie lysosomale la plus fréquente, et le type 1 est fréquent dans les familles juives ashkénazes.
- Splénomégalie massive, hépatomégalie, anémie et thrombopénie.
- Os : douleurs et crises osseuses, ostéonécrose, ostéopénie, fractures pathologiques.
- Radiographie : élargissement du fémur distal en flacon d'Erlenmeyer.
- Risques associés : gammapathie polyclonale et monoclonale et myélome multiple.
- Diagnostic : activité glucocérébrosidase leucocytaire basse, confirmée par l'analyse de GBA1.
Maladie de Gaucher types 1, 2 et 3
| Type | Début | Atteinte cérébrale | Signes clés |
|---|---|---|---|
| Type 1 (non neuronopathique) | À tout âge | Pas d'atteinte neurologique primaire | Rate, cytopénies, atteinte osseuse |
| Type 2 (neuronopathique aiguë) | Petite enfance | Sévère, rapidement progressive | Habituellement mortelle dans la petite enfance |
| Type 3 (neuronopathique subaiguë) | Enfance | Plus lente | Paralysie du regard horizontal, crises myocloniques, plus les signes du type 1 |
Traitement de la maladie de Gaucher
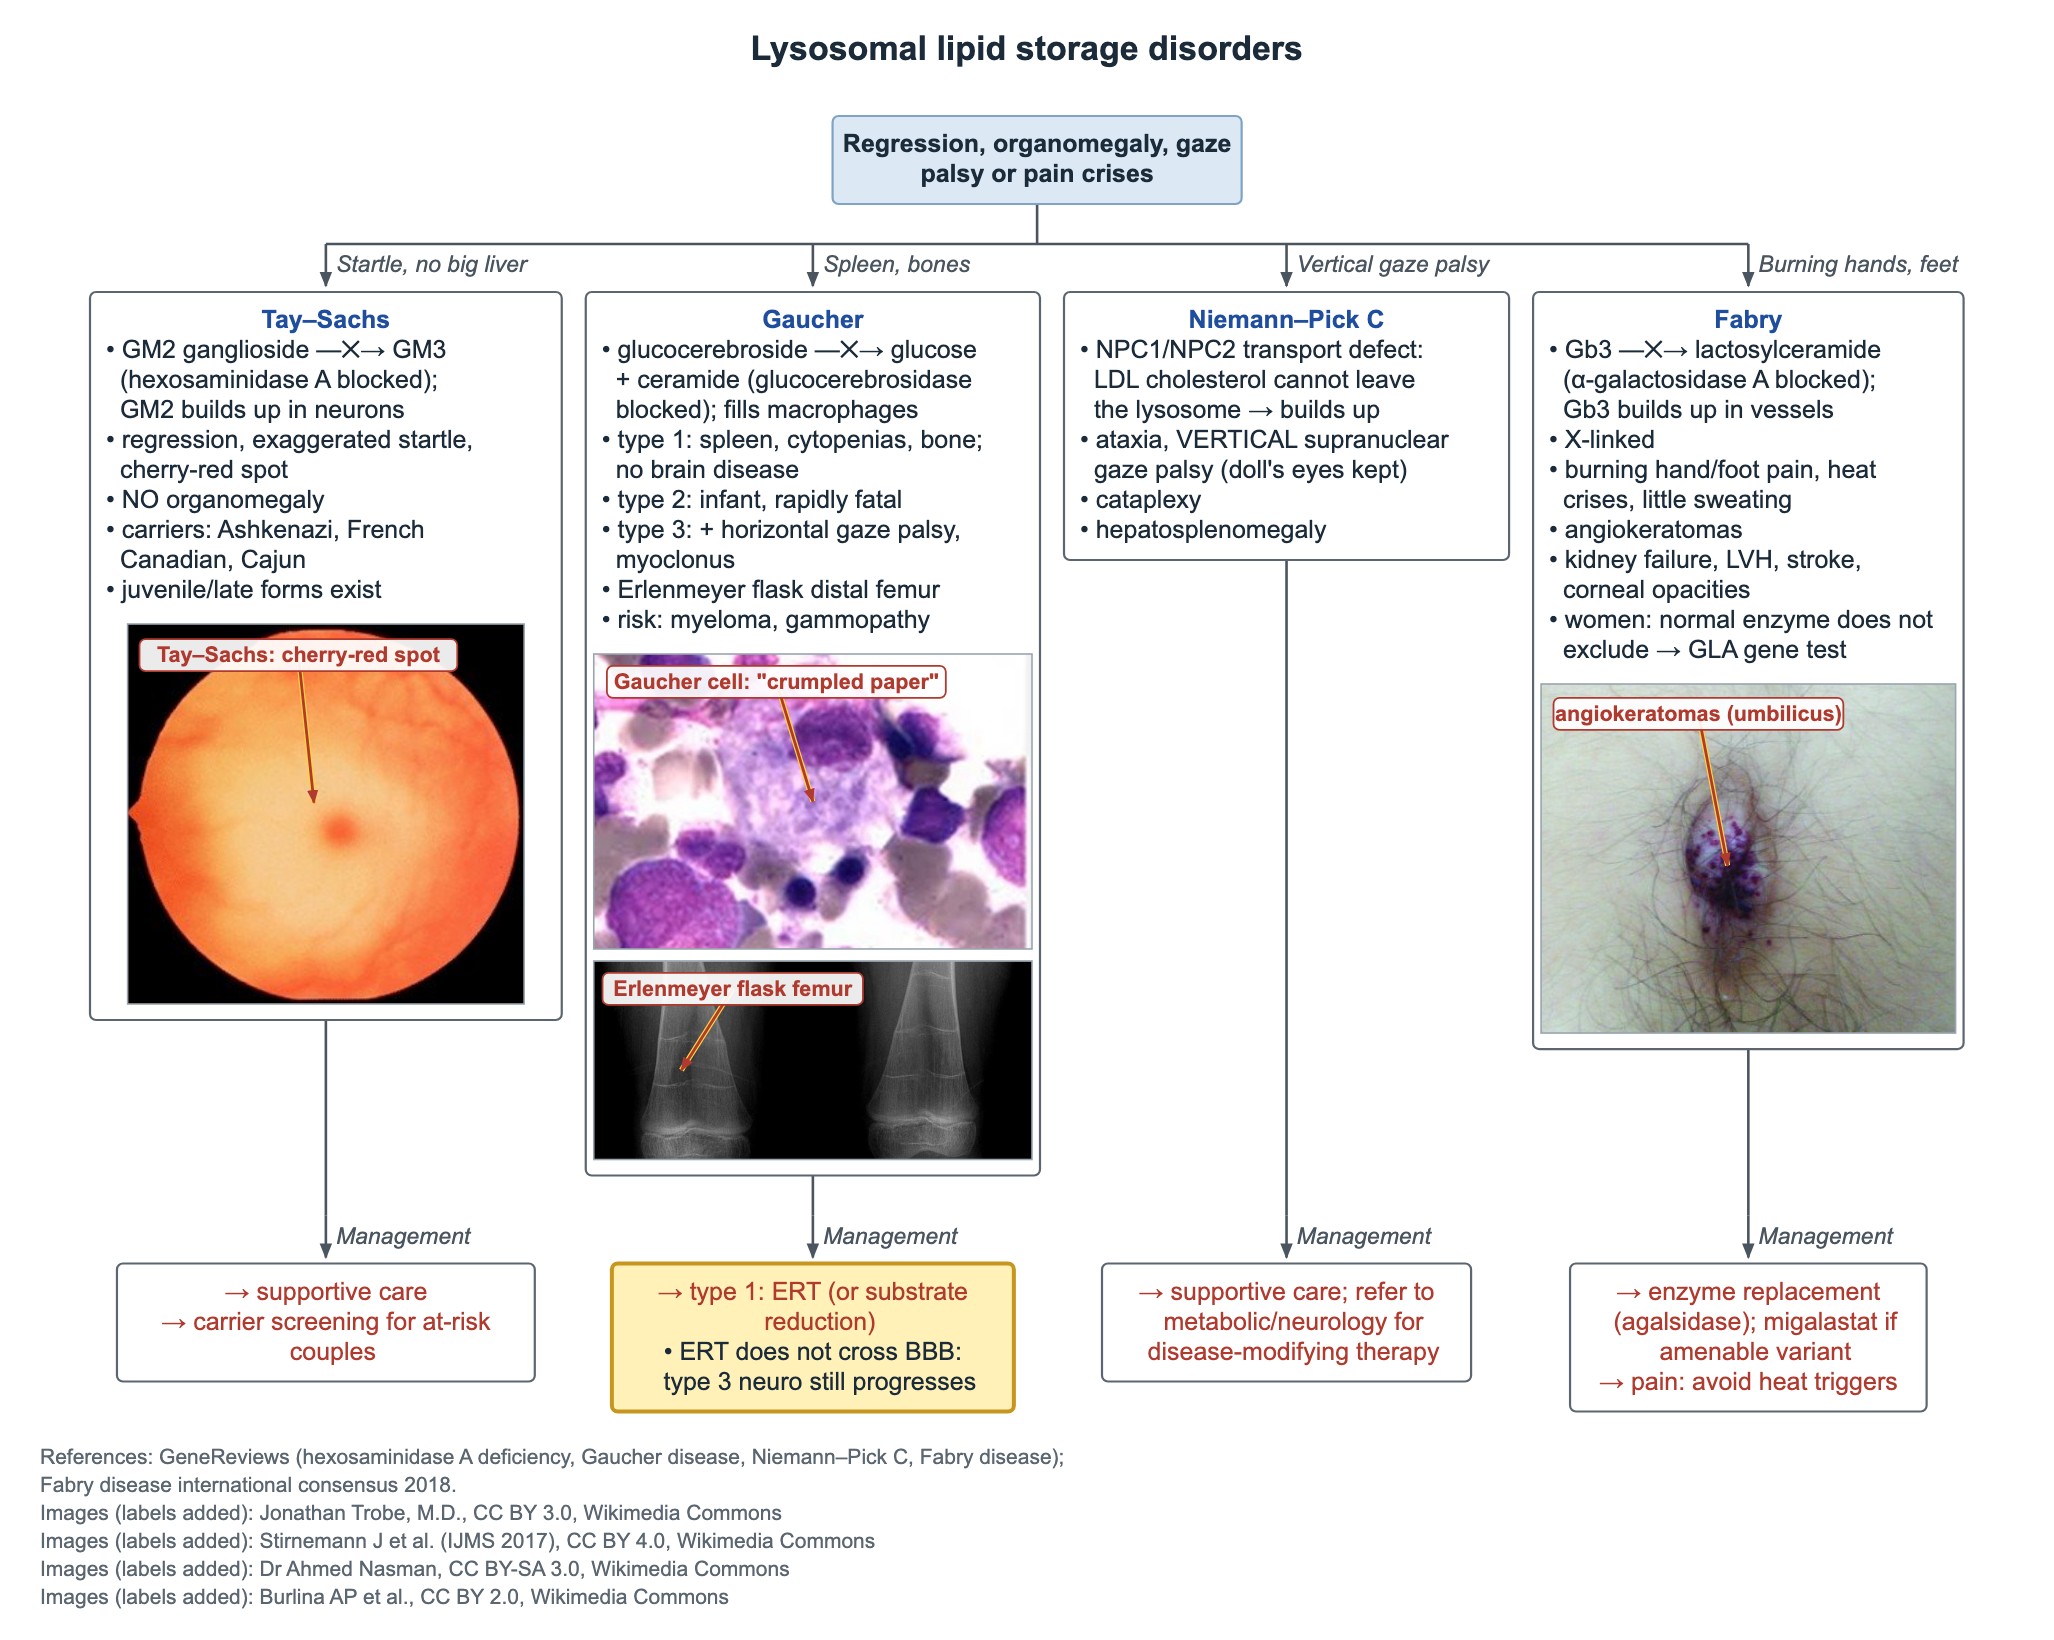
- Type 1 : l'enzymothérapie substitutive (par exemple imiglucérase) est le traitement de première intention ; la réduction de substrat est une option.
- Le traitement réduit la rate et le foie, améliore les numérations sanguines et diminue l'atteinte osseuse.
- L'enzymothérapie ne franchit pas la barrière hémato-encéphalique ; l'atteinte neurologique du type 3 continue donc de progresser.
Maladie de Tay–Sachs
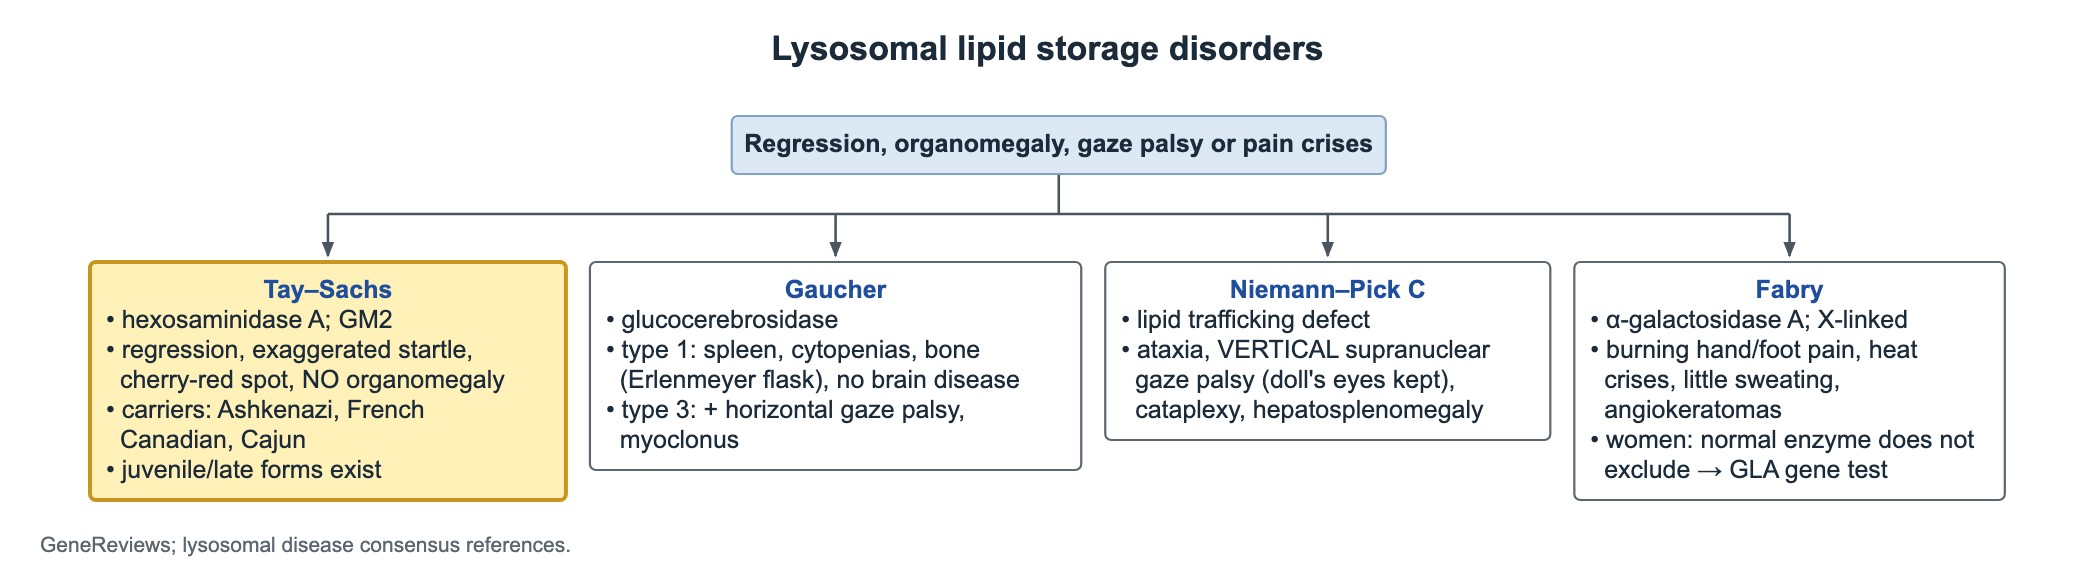
La maladie de Tay–Sachs est un déficit en hexosaminidase A (HEXA), de transmission autosomique récessive. Le ganglioside GM2 s'accumule dans les neurones.
- Nourrisson qui perd ses acquisitions, avec un sursaut exagéré au bruit et une tache rouge cerise maculaire.
- Le foie et la rate ne sont pas augmentés de volume, ce qui la distingue de nombreuses autres maladies de surcharge.
- Il existe aussi des formes juvéniles et tardives.
- Fréquence élevée des porteurs : populations juive ashkénaze, canadienne-française et cajun de Louisiane.
- La prise en charge est symptomatique ; un dépistage des porteurs est proposé aux couples à risque.
Maladie de Niemann–Pick type C
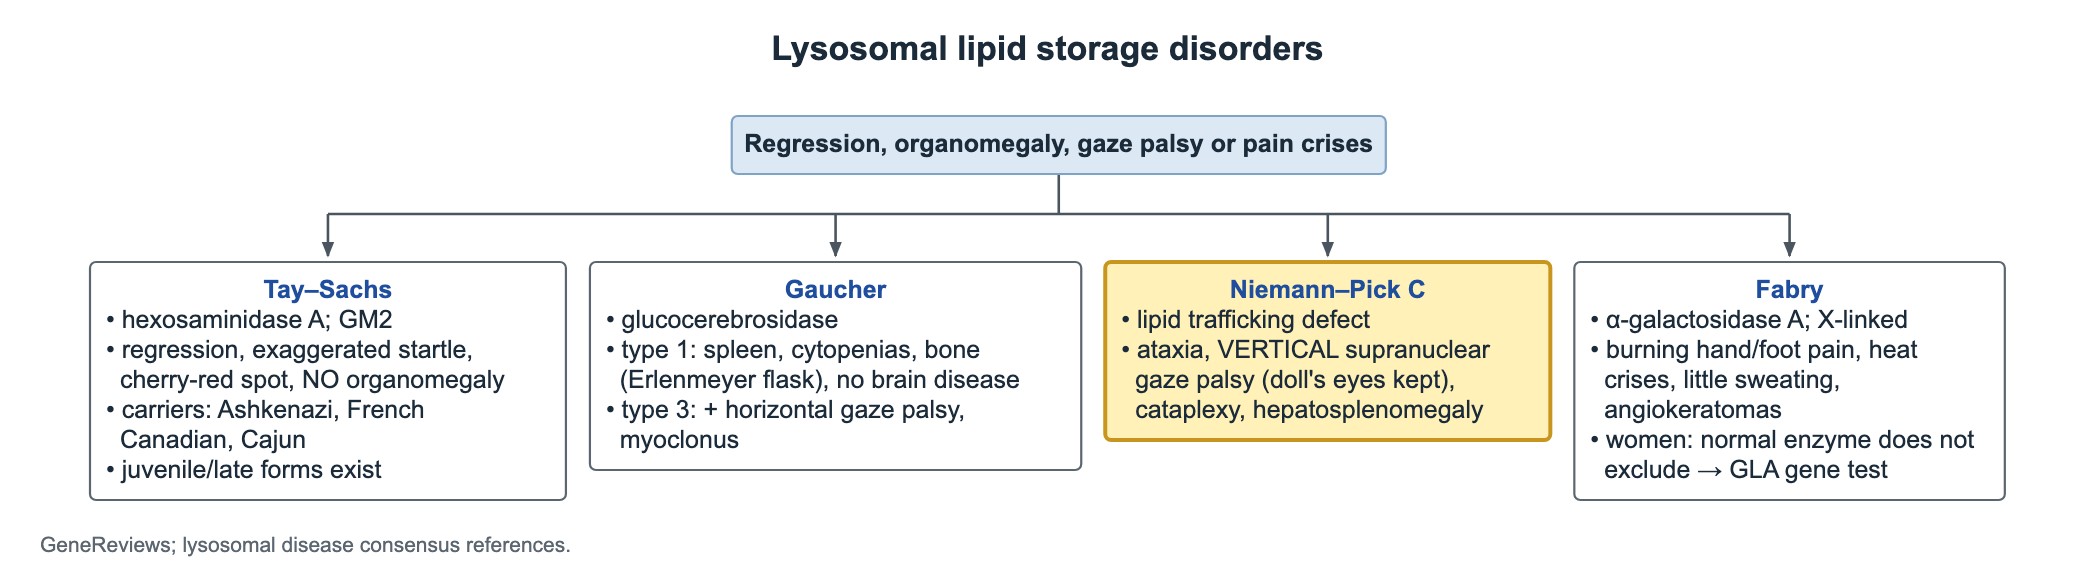
La maladie de Niemann–Pick type C est un défaut de NPC1 ou NPC2, qui font sortir le cholestérol du lysosome. Le problème primaire est un trafic lipidique intracellulaire altéré, et non une enzyme de dégradation manquante.
- Enfant avec ataxie et paralysie supranucléaire du regard vertical : les mouvements oculaires verticaux volontaires sont perdus alors que les mouvements réflexes des yeux de poupée sont relativement conservés.
- Cataplexie : perte brutale du tonus musculaire déclenchée par le rire ou l'émotion.
- Hépatosplénomégalie, parfois avec cholestase néonatale.
- Soins de soutien et orientation vers les équipes de métabolisme et de neurologie pour un traitement modificateur de la maladie.
Maladie de Fabry
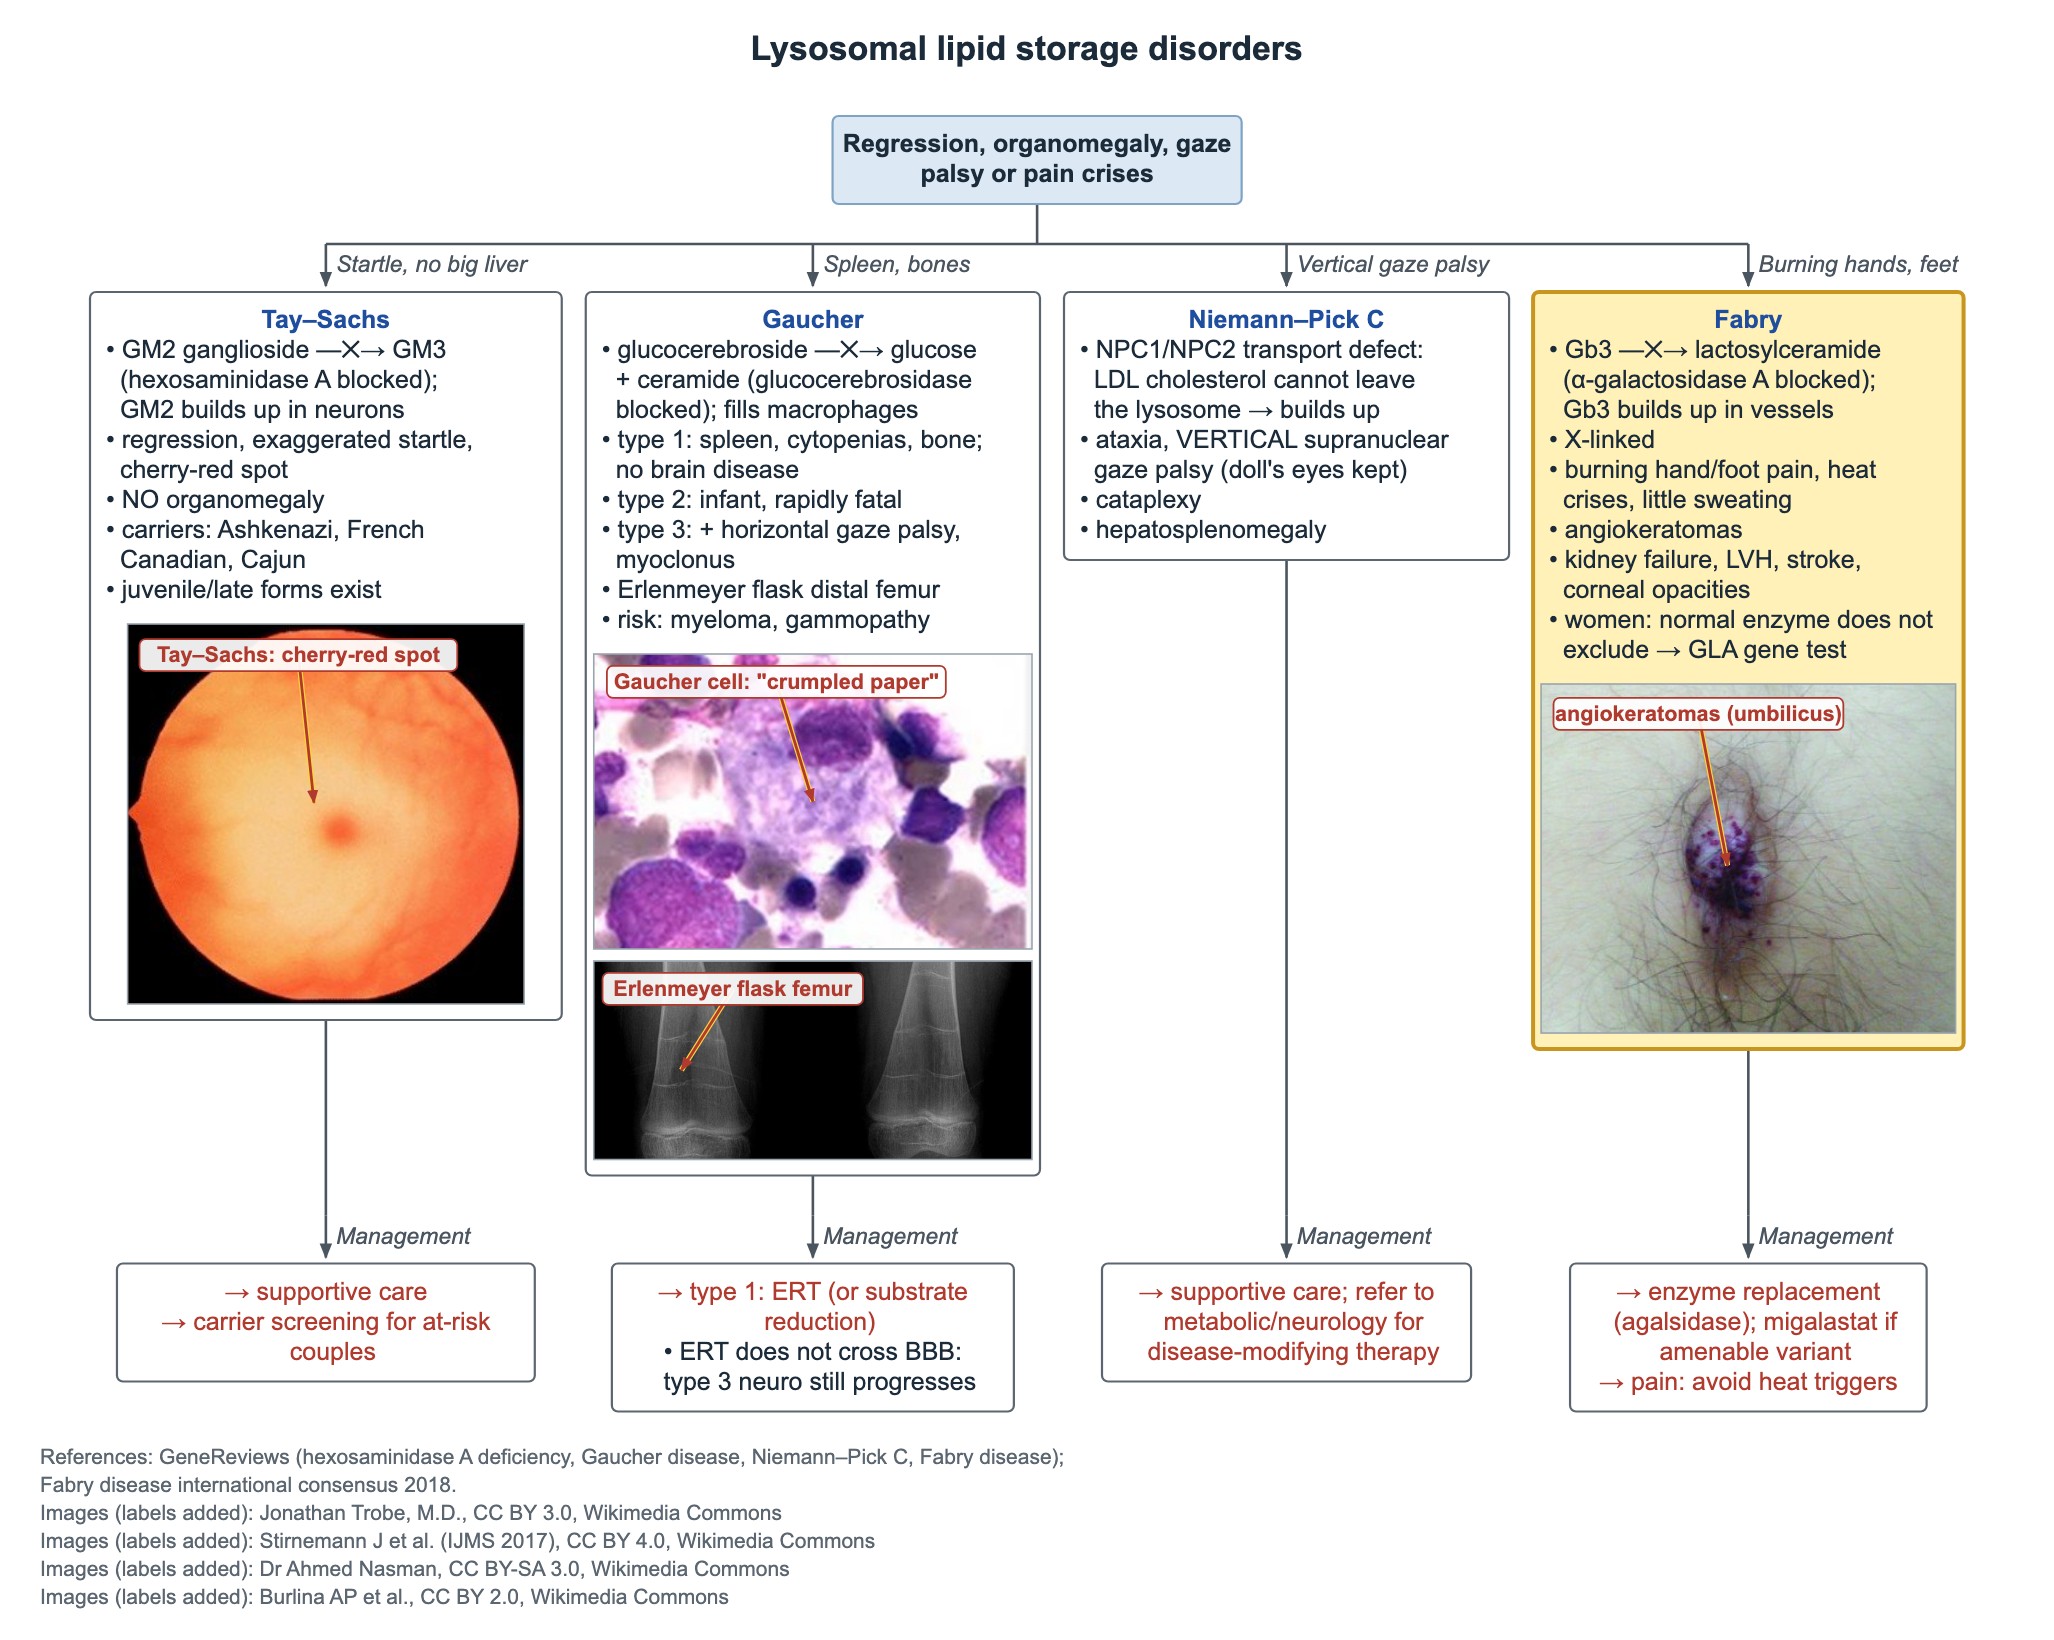
La maladie de Fabry est un déficit en alpha-galactosidase A (GLA), de transmission liée à l'X. Le globotriaosylcéramide (Gb3) s'accumule dans les vaisseaux, les nerfs, les reins et le cœur. Les garçons sont habituellement les plus atteints, mais beaucoup de femmes ont aussi des symptômes.
- Enfant ou adolescent avec douleurs brûlantes des mains et des pieds, crises douloureuses déclenchées par la chaleur, la fièvre ou l'effort, et hypohidrose.
- Angiokératomes : petites taches vasculaires rouge foncé, souvent autour de l'ombilic et dans la région du maillot de bain.
- Opacités cornéennes à l'examen à la lampe à fente.
- Atteinte d'organes plus tardive : insuffisance rénale, hypertrophie ventriculaire gauche et AVC.
- Les femmes peuvent avoir une activité enzymatique normale ; un taux normal n'exclut donc pas une maladie de Fabry ; analyser le gène GLA.
- Traitement : enzymothérapie substitutive (agalsidase), ou migalastat pour les variants répondeurs ; éviter les déclencheurs liés à la chaleur.
Questions fréquentes
Quelle est la différence entre Tay–Sachs et Niemann–Pick ?
Les deux peuvent montrer une tache rouge cerise, mais Tay–Sachs n'a pas d'hépatosplénomégalie. Niemann–Pick C se présente avec ataxie, paralysie du regard vertical, cataplexie et hépatosplénomégalie.
L'enzymothérapie traite-t-elle la forme neurologique de la maladie de Gaucher ?
Non. L'enzyme ne franchit pas la barrière hémato-encéphalique ; elle traite l'atteinte de la rate, du sang et des os mais pas l'atteinte cérébrale du type 3.
Les femmes peuvent-elles avoir une maladie de Fabry ?
Oui. Elle est liée à l'X, mais beaucoup de femmes hétérozygotes ont des symptômes. Leur activité enzymatique peut être normale ; l'analyse du gène GLA est donc nécessaire.
Étudier ce sujet
Sources
- GeneReviews : Maladie de Gaucher
- GeneReviews : Déficit en hexosaminidase A
- Recommandations consensuelles de prise en charge clinique de la maladie de Niemann-Pick type C (Orphanet J Rare Dis 2018)
- La maladie de Fabry revisitée : recommandations de prise en charge et de traitement (Mol Genet Metab 2018)
Rédigé pour Pedemy avec nos propres mots à partir des sources ci-dessus ; vérifié en novembre 2026. À visée éducative uniquement, pas un avis médical ; vérifiez les doses et les protocoles locaux avant de traiter un patient. Pedemy est indépendant et n’est ni affilié ni soutenu par les organisations citées.