

Arbre décisionnel principal
MCAD et déficits de l'oxydation des acides gras
Points clés
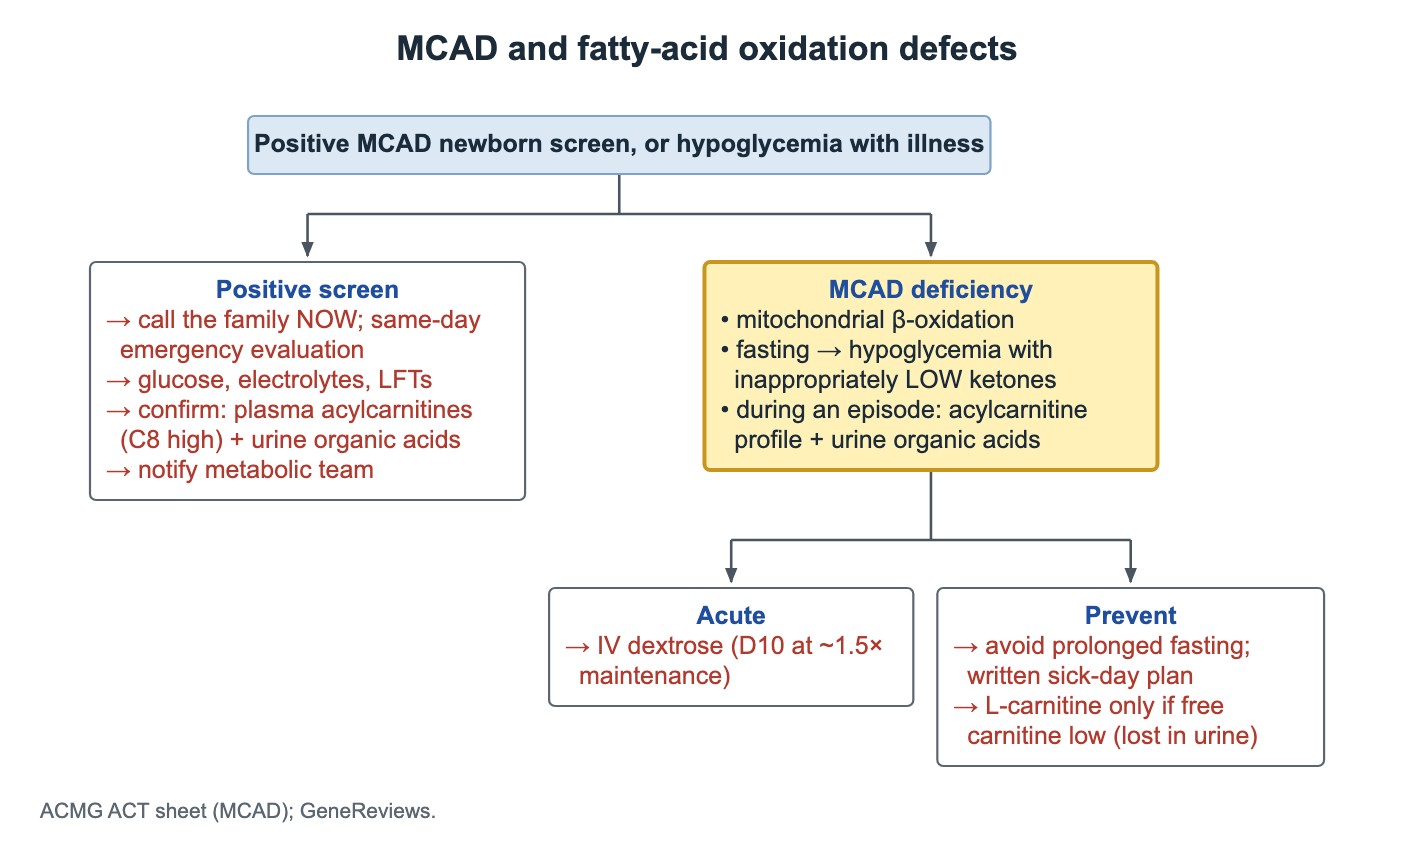
- Les déficits de l'oxydation des acides gras causent une hypoglycémie avec des cétones anormalement basses (hypoglycémie hypocétosique).
- Déficit en MCAD : défaut de la bêta-oxydation mitochondriale ; le marqueur du dépistage néonatal est un C8 (octanoylcarnitine) élevé.
- Dépistage MCAD anormal : contacter la famille le jour même et contrôler glycémie, électrolytes et bilan hépatique ; confirmer par les acylcarnitines et les acides organiques urinaires.
- Crise de MCAD avec vomissements ou hypoglycémie : dextrose IV (D10 à environ 1.5 × les besoins d'entretien).
- Prévention : éviter le jeûne prolongé et remettre à la famille un plan écrit pour les jours de maladie ; L-carnitine seulement si la carnitine libre est basse.
- Les maladies de l'ADNmt se transmettent par la mère, mais les cas liés à des gènes nucléaires et les cas de novo ne suivent pas cette règle.
- MELAS : enfant petit et sourd avec lésions postérieures pseudo-vasculaires et lactate élevé ; le plus souvent m.3243A>G ; début vers 2–15 ans.
Déficit en MCAD et déficits de l'oxydation des acides gras
Le déficit en acyl-CoA déshydrogénase des acides gras à chaîne moyenne (MCAD) est le plus fréquent des déficits de l'oxydation des acides gras, de transmission autosomique récessive. Pendant le jeûne, l'organisme ne peut pas brûler les graisses pour produire de l'énergie ni fabriquer des cétones ; le glucose s'épuise et les cétones restent basses.
Un enfant bien portant entre les épisodes se met à vomir, devient léthargique et hypoglycémique lors d'une maladie avec jeûne. Les épisodes non traités peuvent causer convulsions, coma et mort subite.
- Profil : jeûne ou maladie → hypoglycémie avec cétones basses.
- Marqueur : C8 (octanoylcarnitine) élevé sur le profil des acylcarnitines.
- Pendant un épisode, prélever un profil plasmatique des acylcarnitines et les acides organiques urinaires avant ou pendant l'administration de glucose.
- À l'inverse : une hypoglycémie avec cétones et substances réductrices urinaires autres que le glucose évoque une galactosémie ou une intolérance héréditaire au fructose.
Dépistage néonatal MCAD anormal
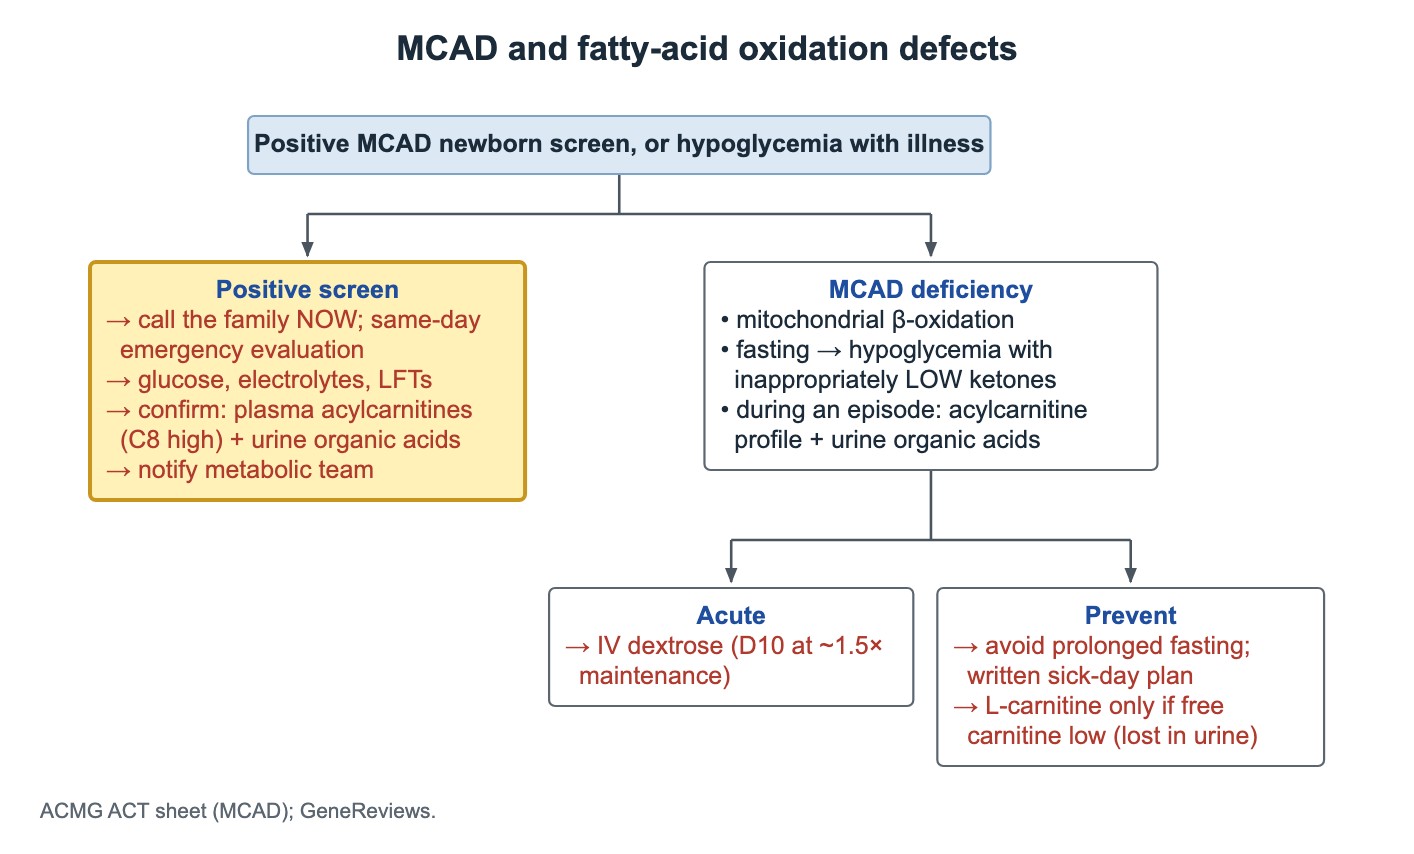
Un dépistage MCAD positif est urgent même si le bébé semble bien portant, car le premier épisode peut être mortel.
- Contacter la famille le jour même ; un résultat reçu en dehors des heures ouvrables impose une évaluation aux urgences le soir même.
- Interroger sur l'alimentation et la léthargie, et s'assurer que le bébé n'est pas à jeun.
- Premiers examens : glycémie, électrolytes et bilan hépatique.
- Confirmer par un profil plasmatique des acylcarnitines (C8 élevé) et les acides organiques urinaires ; l'analyse du gène ACADM suit.
- Impliquer immédiatement l'équipe de métabolisme (génétique biochimique).
Traitement aigu d'une crise de MCAD
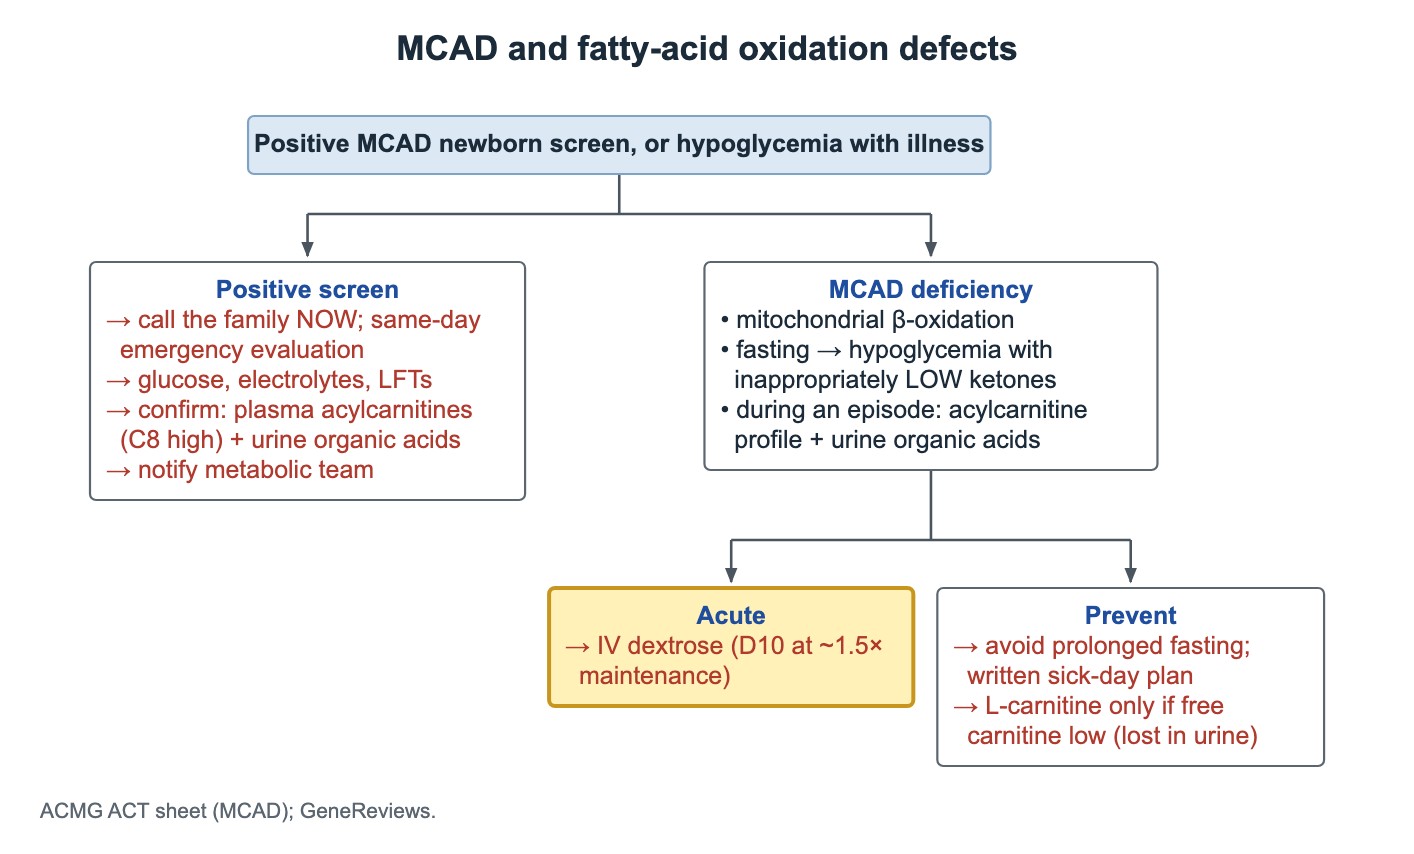
- Un enfant atteint de déficit en MCAD qui vomit, est léthargique ou hypoglycémique doit recevoir immédiatement du dextrose IV.
- Donner du D10 avec électrolytes à environ 1.5 fois les besoins d'entretien pour stopper la lipolyse, et pas seulement pour corriger la glycémie.
- Ne pas attendre les échecs répétés de l'alimentation orale ; les enfants qui ne gardent pas les liquides doivent consulter tôt.
Prévenir les épisodes de MCAD
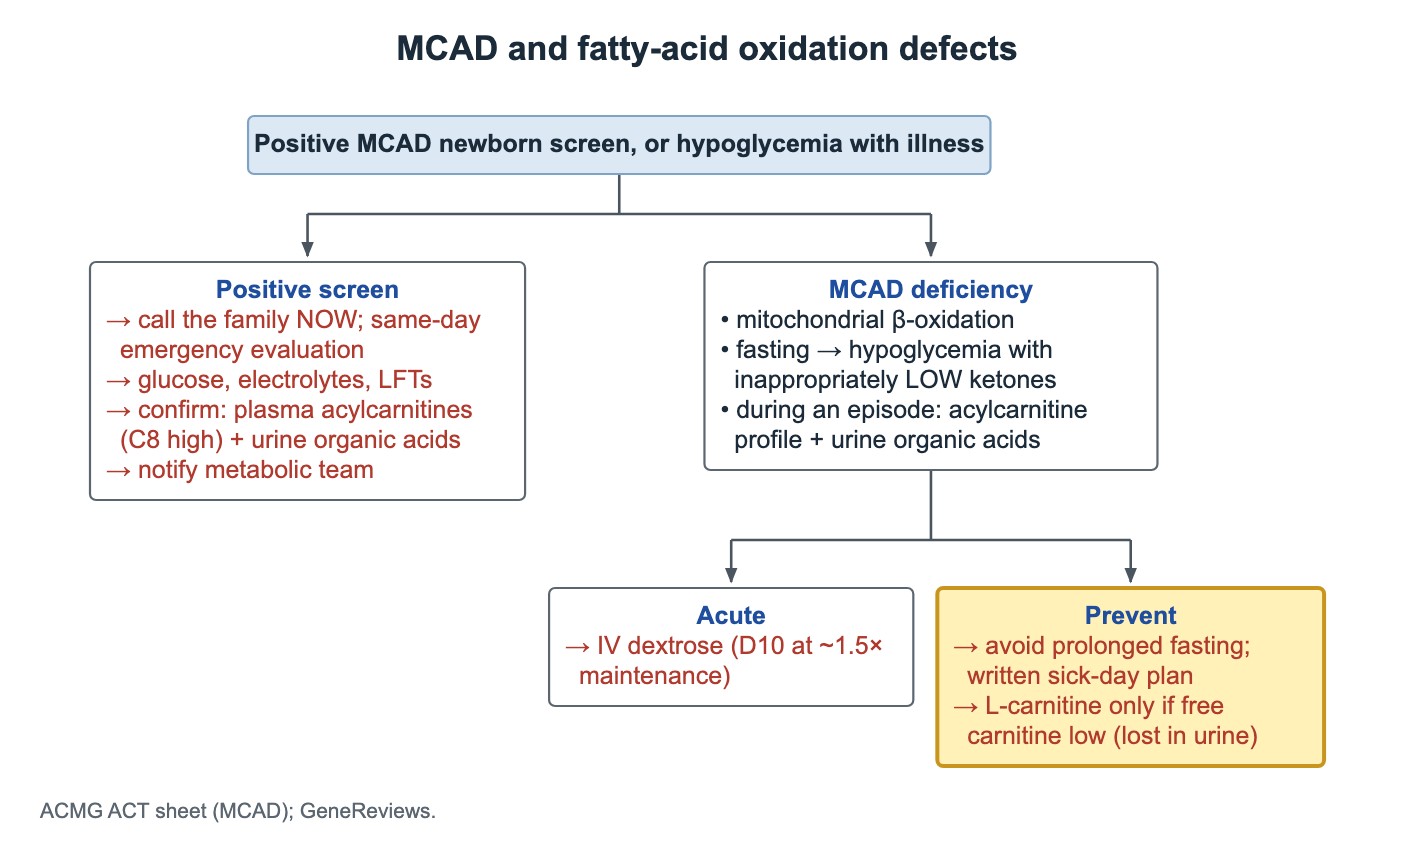
- Éviter le jeûne prolongé, avec des durées maximales entre les repas adaptées à l'âge.
- Un plan écrit pour les jours de maladie (plan d'urgence) destiné aux familles, aux écoles et aux services d'urgence.
- La carnitine libre peut être basse car elle est perdue dans les urines sous forme d'acylcarnitines ; ajouter de la L-carnitine seulement si la carnitine libre est basse.
- Le pronostic est excellent lorsque les épisodes sont prévenus.
Maladies mitochondriales : transmission et OPEC
Quand la chaîne respiratoire est défaillante, trop peu d'ATP est produit et les tissus à forte demande énergétique souffrent le plus : cerveau, muscle, œil, oreille et cœur. Le NADH s'accumule, le pyruvate est dérivé vers le lactate, et le lactate sanguin ainsi que le rapport lactate/pyruvate augmentent.
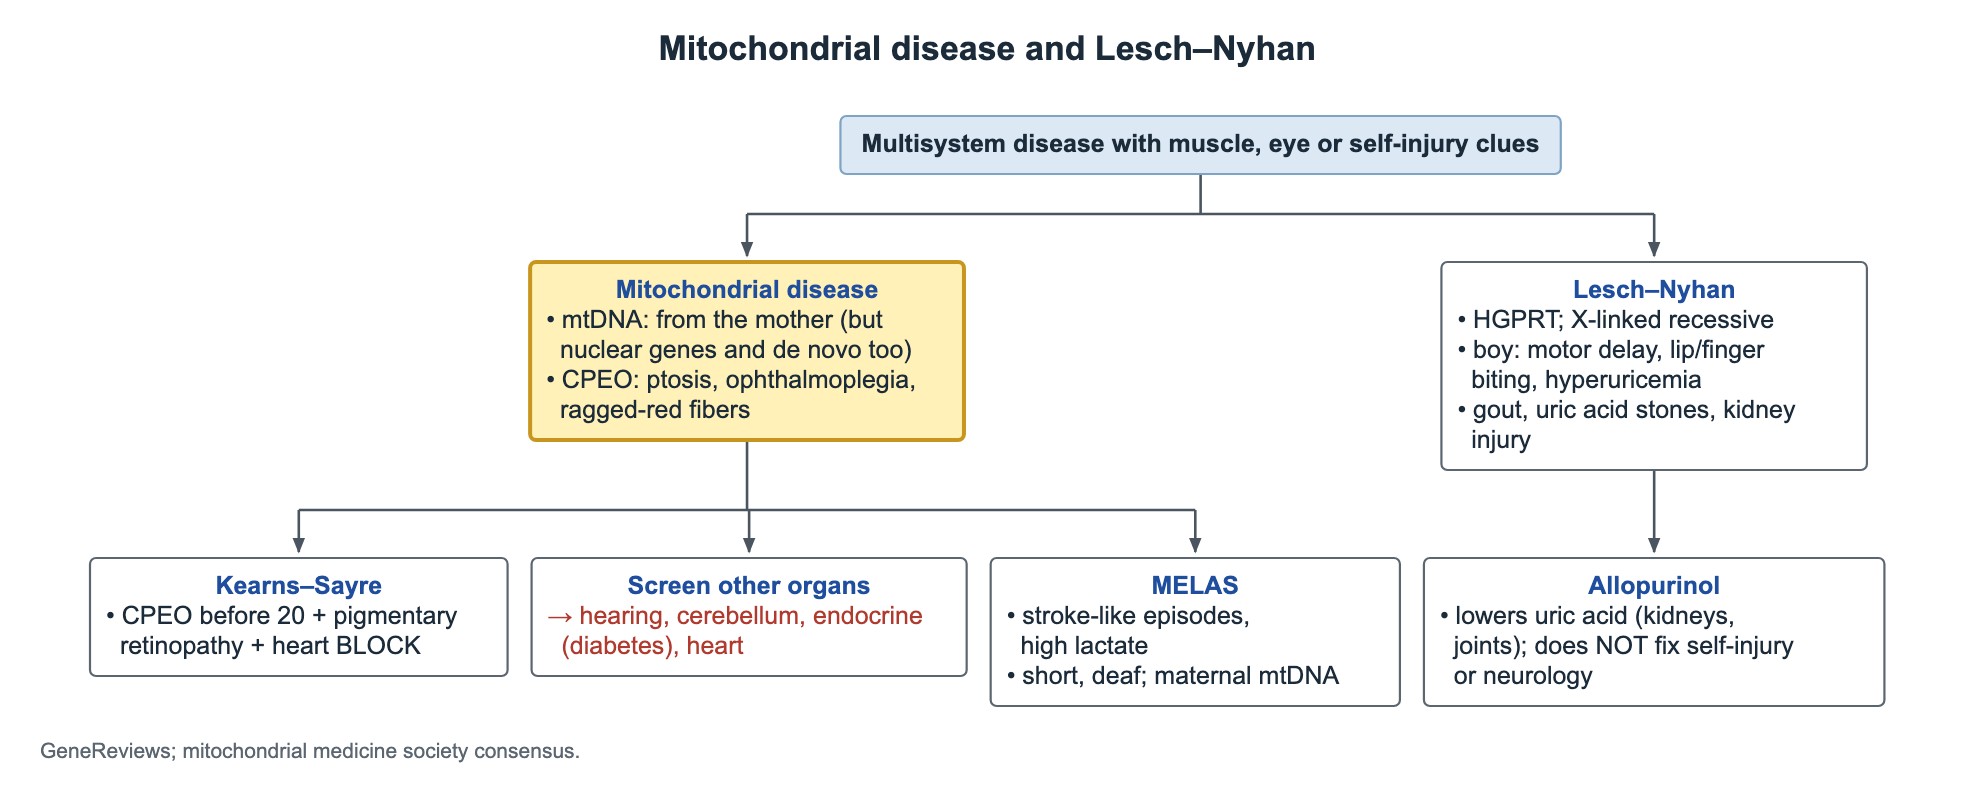
- Les variants de l'ADN mitochondrial (ADNmt) sont transmis par la mère.
- Toutes les maladies mitochondriales ne sont pas maternelles : beaucoup sont dues à des gènes nucléaires (souvent autosomiques récessifs), et certains variants surviennent de novo.
- Ophtalmoplégie externe progressive chronique (OPEC) : ptosis et faiblesse des mouvements oculaires, avec fibres rouges déchiquetées (ragged-red fibers) à la biopsie musculaire.
- Dans l'ophtalmoplégie mitochondriale avec atteinte multisystémique, dépister l'audition, la fonction cérébelleuse, la fonction endocrinienne (dont le diabète) et le cœur.
MELAS
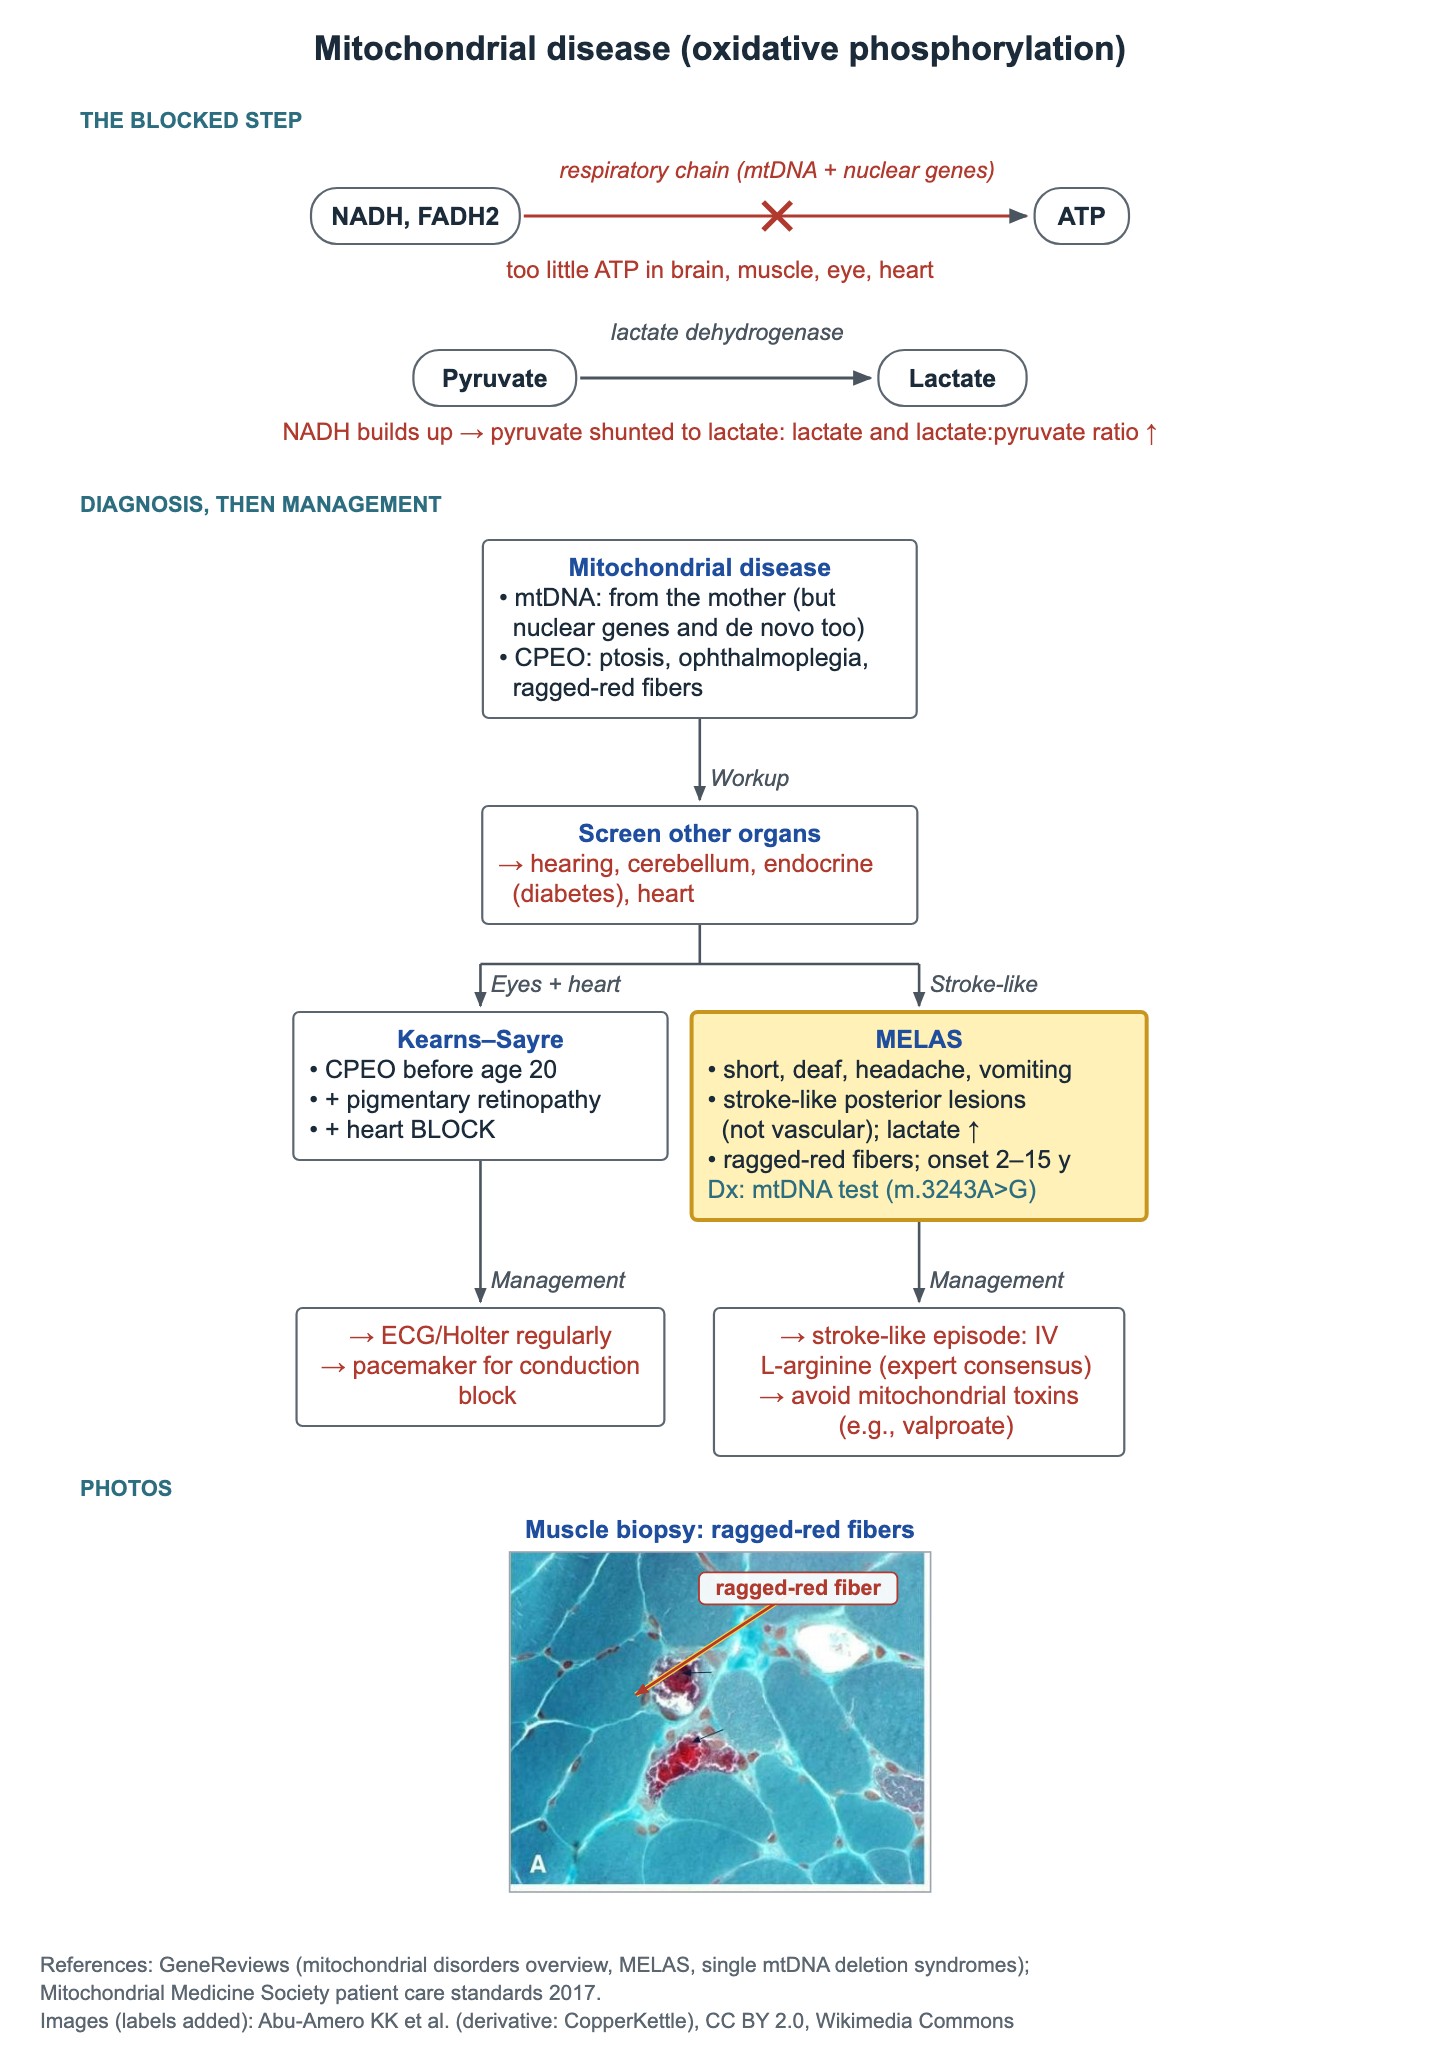
MELAS signifie encéphalomyopathie mitochondriale, acidose lactique et épisodes pseudo-vasculaires (stroke-like). La transmission est maternelle par l'ADNmt.
- Début habituellement dans l'enfance, vers 2–15 ans.
- Petite taille, surdité, céphalées de type migraineux et vomissements, puis convulsions et épisodes pseudo-vasculaires.
- IRM : lésions pseudo-vasculaires du cortex postérieur (temporal, pariétal, occipital) ne respectant pas un territoire vasculaire.
- Lactate élevé ; fibres rouges déchiquetées à la biopsie musculaire (trichrome de Gomori).
- Confirmer par l'analyse de l'ADNmt ; le variant le plus fréquent est m.3243A>G.
- Épisode pseudo-vasculaire : L-arginine IV (consensus d'experts). Éviter les toxiques mitochondriaux comme le valproate.
Syndrome de Kearns–Sayre
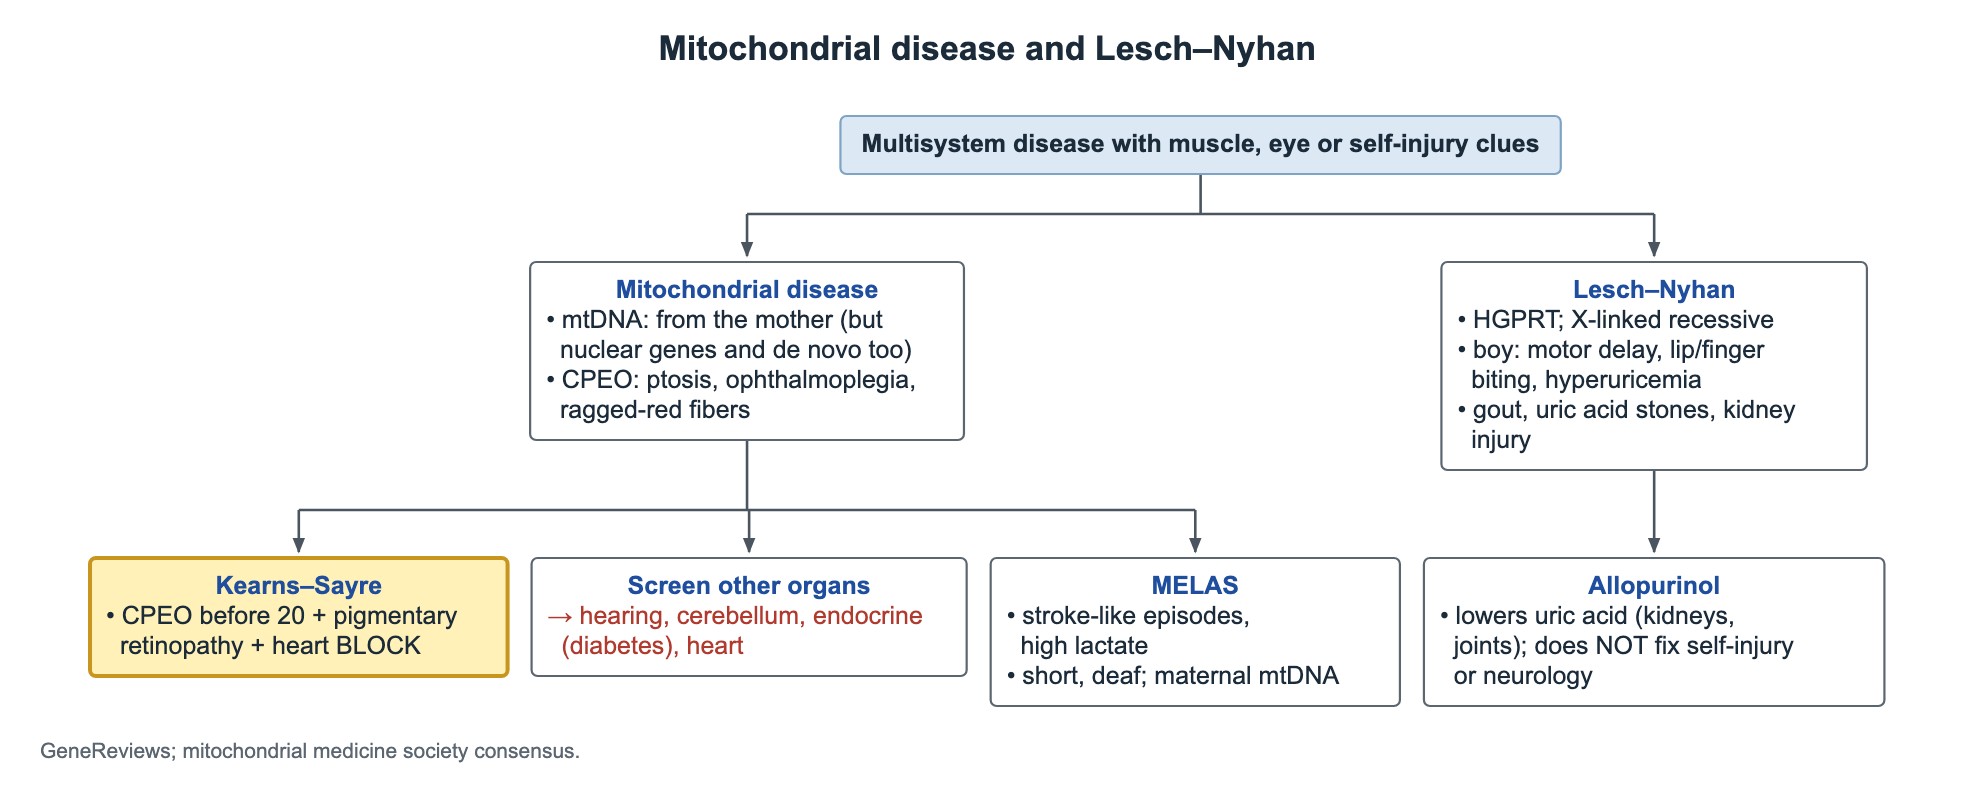
- OPEC débutant avant 20 ans, avec rétinopathie pigmentaire et bloc cardiaque.
- Le risque cardiaque clé est le bloc de conduction, qui peut causer une mort subite.
- Faire des ECG et des Holter réguliers ; poser un stimulateur cardiaque en cas de bloc de conduction.
Questions fréquentes
Que signifie hypoglycémie hypocétosique ?
Une glycémie basse avec des cétones plus basses qu'attendu pour la durée du jeûne. Elle oriente vers un déficit de l'oxydation des acides gras comme le déficit en MCAD, ou vers un hyperinsulinisme.
Que faire après un dépistage néonatal MCAD anormal ?
Contacter la famille le jour même, examiner le bébé et contrôler glycémie, électrolytes et bilan hépatique, envoyer les acylcarnitines et les acides organiques urinaires de confirmation, et impliquer l'équipe de métabolisme.
Toutes les maladies mitochondriales sont-elles transmises par la mère ?
Non. Seuls les variants de l'ADNmt se transmettent par la mère. Beaucoup de maladies mitochondriales sont dues à des gènes nucléaires, et certains variants sont nouveaux chez l'enfant.
Étudier ce sujet
Sources
- GeneReviews : Déficit en acyl-CoA déshydrogénase des acides gras à chaîne moyenne
- Pediatric Endocrine Society : Recommandations pour l'évaluation de l'hypoglycémie persistante (J Pediatr 2015)
- Mitochondrial Medicine Society : Normes de soins pour les maladies mitochondriales primaires (Genet Med 2017)
- Mitochondrial Medicine Society : Consensus sur le diagnostic et la prise en charge (Genet Med 2015)
- GeneReviews : MELAS
Rédigé pour Pedemy avec nos propres mots à partir des sources ci-dessus ; vérifié en novembre 2026. À visée éducative uniquement, pas un avis médical ; vérifiez les doses et les protocoles locaux avant de traiter un patient. Pedemy est indépendant et n’est ni affilié ni soutenu par les organisations citées.