

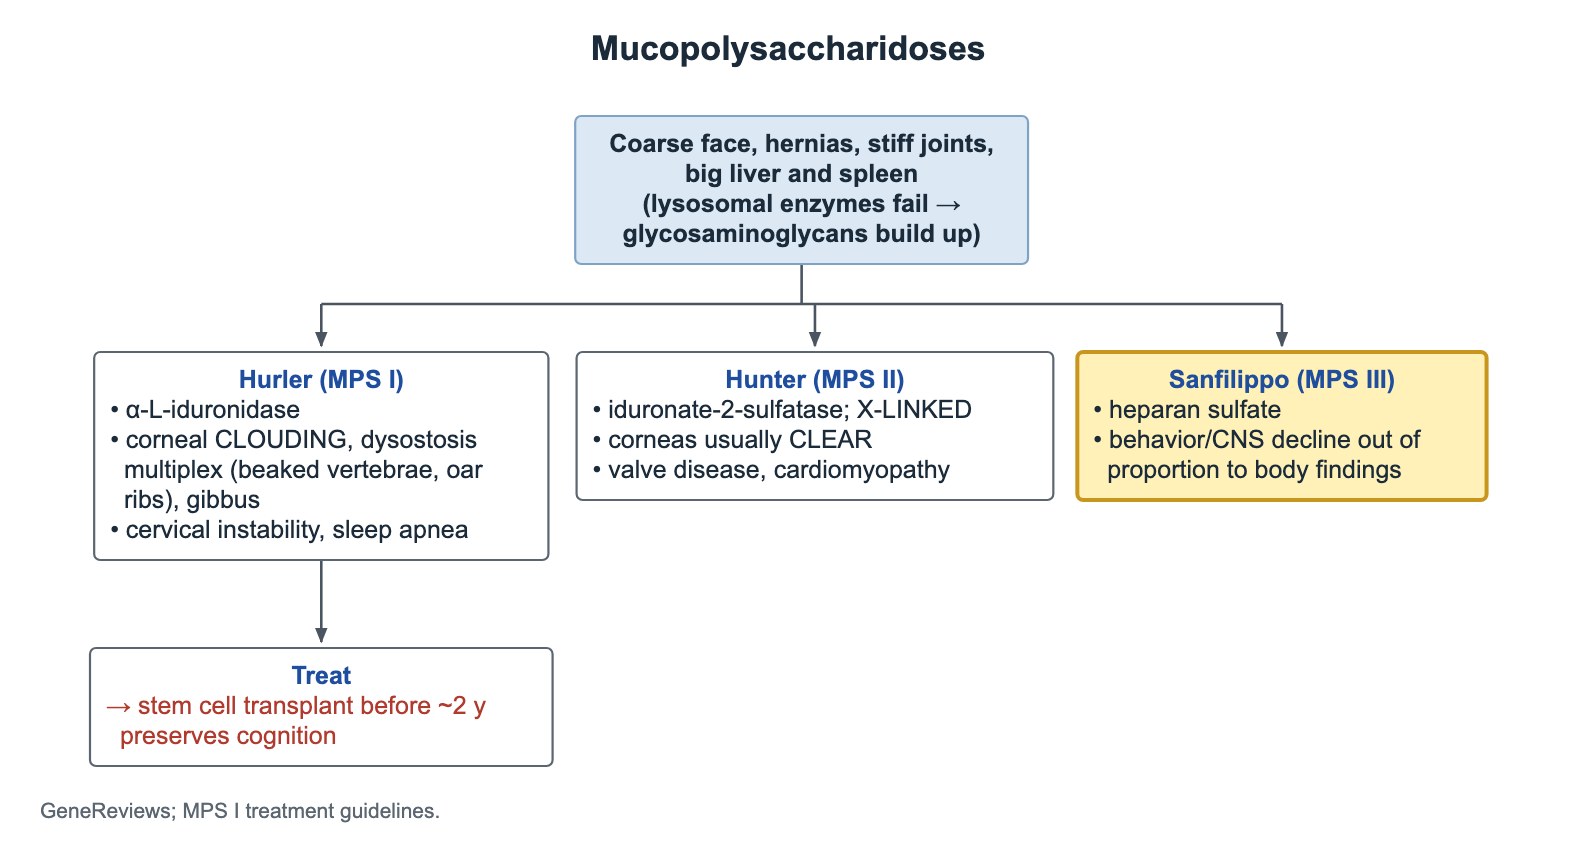
Arbre décisionnel principal
Mucopolysaccharidoses
Points clés
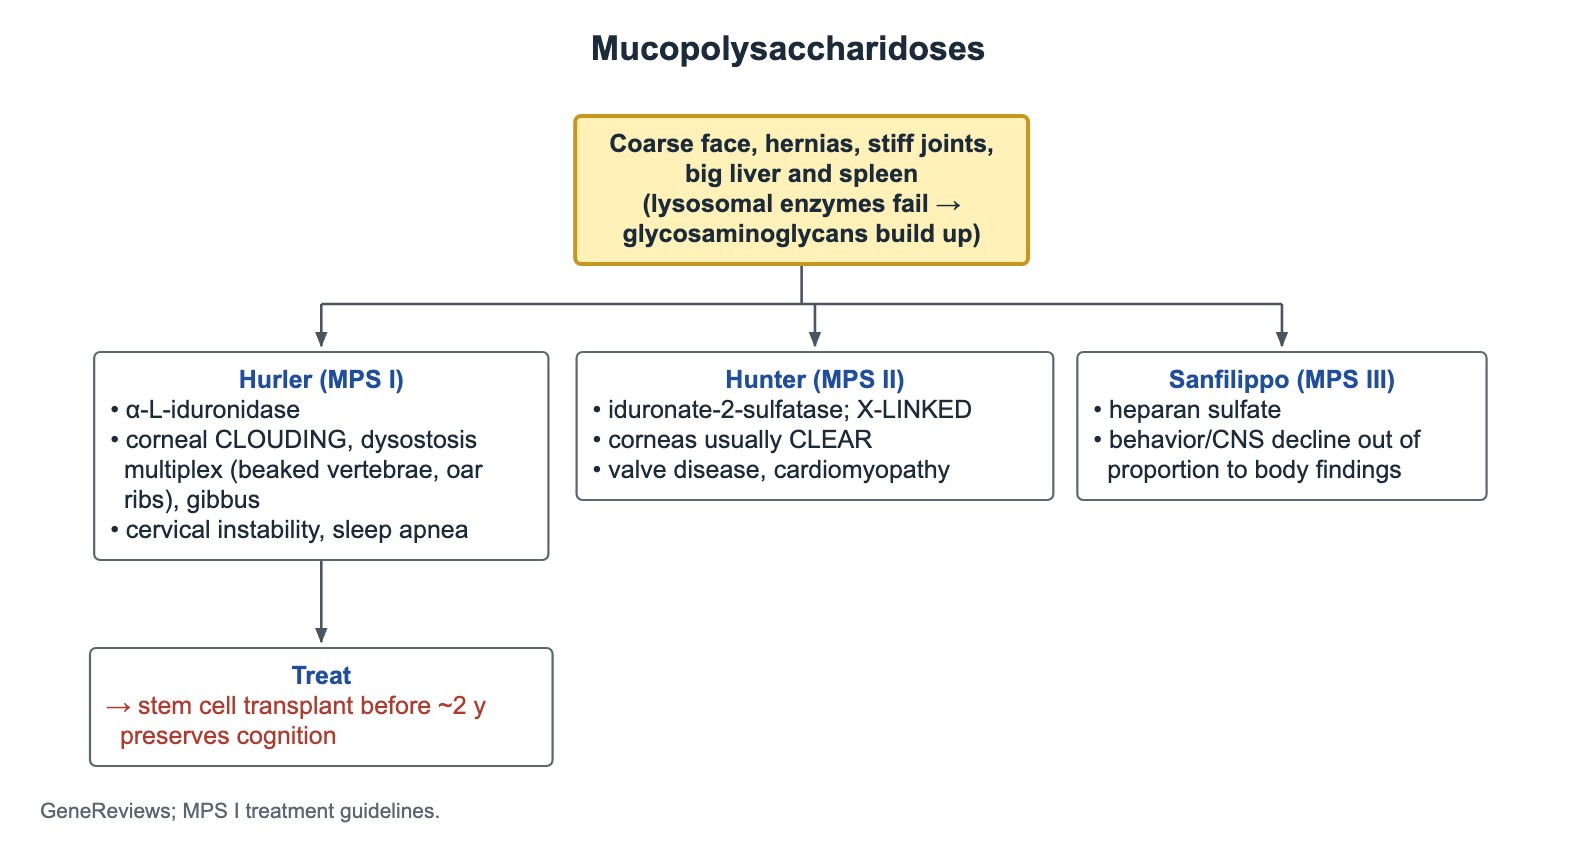
- MPS : des enzymes lysosomales déficientes ne dégradent pas les glycosaminoglycanes → faciès grossier, hernies, raideurs articulaires, hépatosplénomégalie.
- Hurler (MPS I) : déficit en alpha-L-iduronidase ; opacités cornéennes, dysostose multiple et gibbosité.
- Radiographies de Hurler : vertèbres thoraciques basses et lombaires hautes en bec, côtes en rame, phalanges en balle de fusil.
- MPS I sévère : la greffe de cellules souches hématopoïétiques, idéalement avant environ 2 ans, préserve les fonctions cognitives.
- Hunter (MPS II) : déficit en iduronate-2-sulfatase, lié à l'X, cornées habituellement claires, valvulopathie.
- Sanfilippo (MPS III) : héparane sulfate ; déclin comportemental et cérébral disproportionné par rapport aux signes physiques discrets.
- Risques de la MPS I : instabilité cervicale avec compression médullaire et apnée obstructive du sommeil.
Points communs des mucopolysaccharidoses
Chaque MPS correspond au déficit d'une enzyme lysosomale qui dégrade les glycosaminoglycanes (GAG). Les GAG s'accumulent dans la peau, l'os, les articulations, les valves cardiaques, les voies aériennes, le foie, la rate et, pour certains types, le cerveau.
- Faciès grossier, hernies ombilicale et inguinale, raideurs articulaires, hépatosplénomégalie.
- La plupart des types sont autosomiques récessifs ; le syndrome de Hunter (MPS II) est lié à l'X.
- Examen de dépistage : glycosaminoglycanes urinaires ; confirmer par l'activité enzymatique et l'analyse génétique.
Syndrome de Hurler (MPS I)
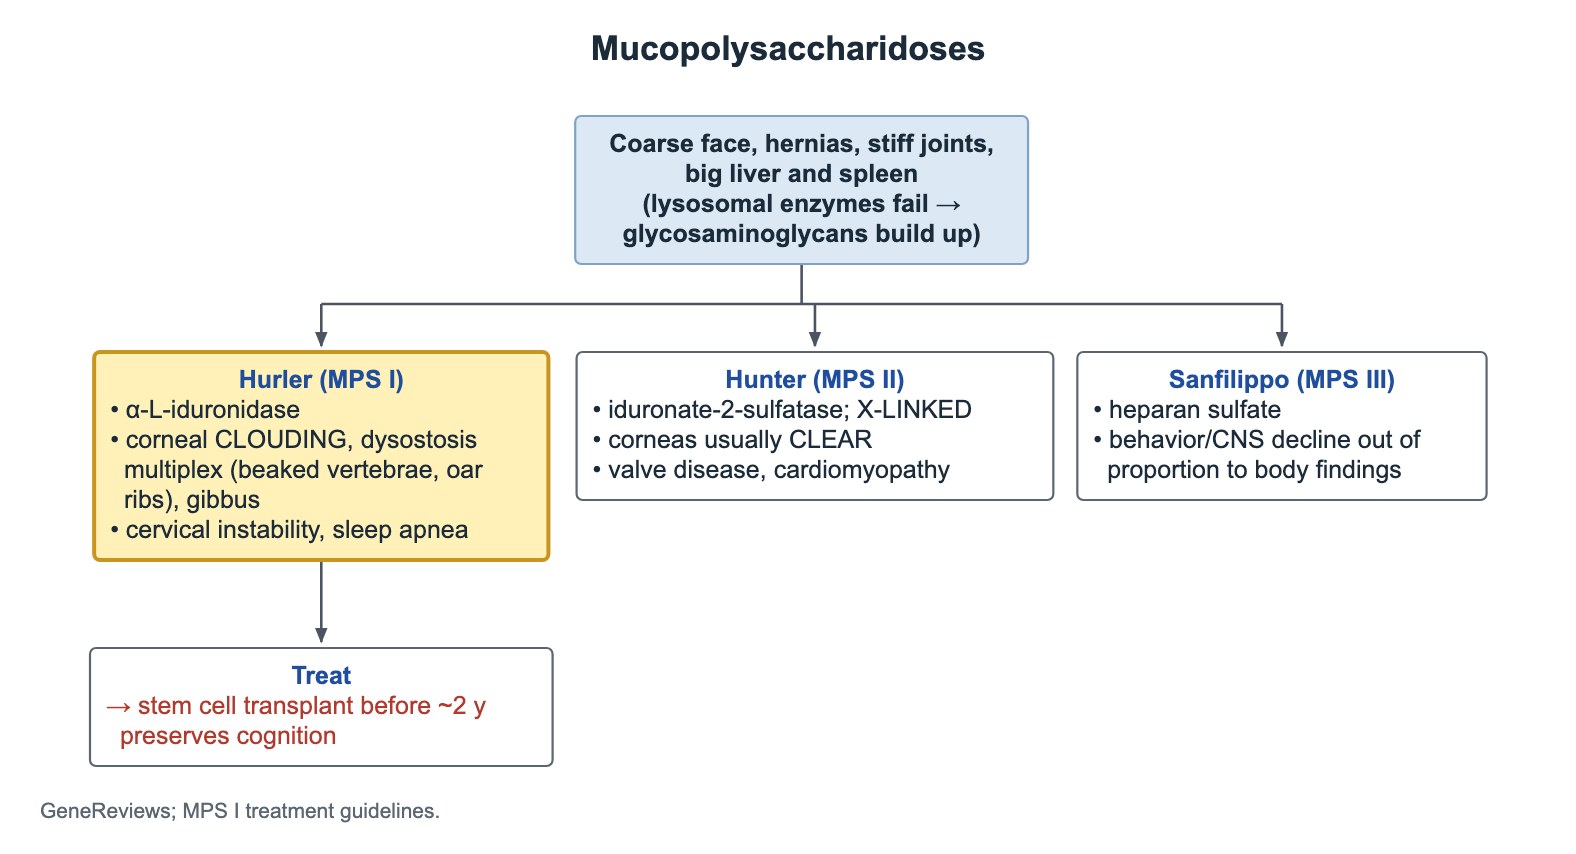
Le syndrome de Hurler est la forme sévère de la MPS I, due à un déficit en alpha-L-iduronidase. Le jeune enfant développe un faciès grossier, des hernies, une hépatosplénomégalie et des opacités cornéennes ; le développement ralentit puis régresse.
- Opacités cornéennes.
- Dysostose multiple à la radiographie : vertèbres thoraciques basses et lombaires hautes en bec, côtes en rame, phalanges en balle de fusil.
- Gibbosité (angulation aiguë du rachis) et raideurs articulaires.
- Anomalies du rachis cervical, dont l'instabilité atloïdo-axoïdienne : risque de compression médullaire, surtout pendant l'anesthésie.
- Macroglossie, grosses amygdales et végétations, tissus des voies aériennes épaissis : apnée obstructive du sommeil et symptômes récidivants des voies aériennes supérieures.
- Les valvulopathies et la surdité sont également fréquentes.
Traitement de la MPS I sévère
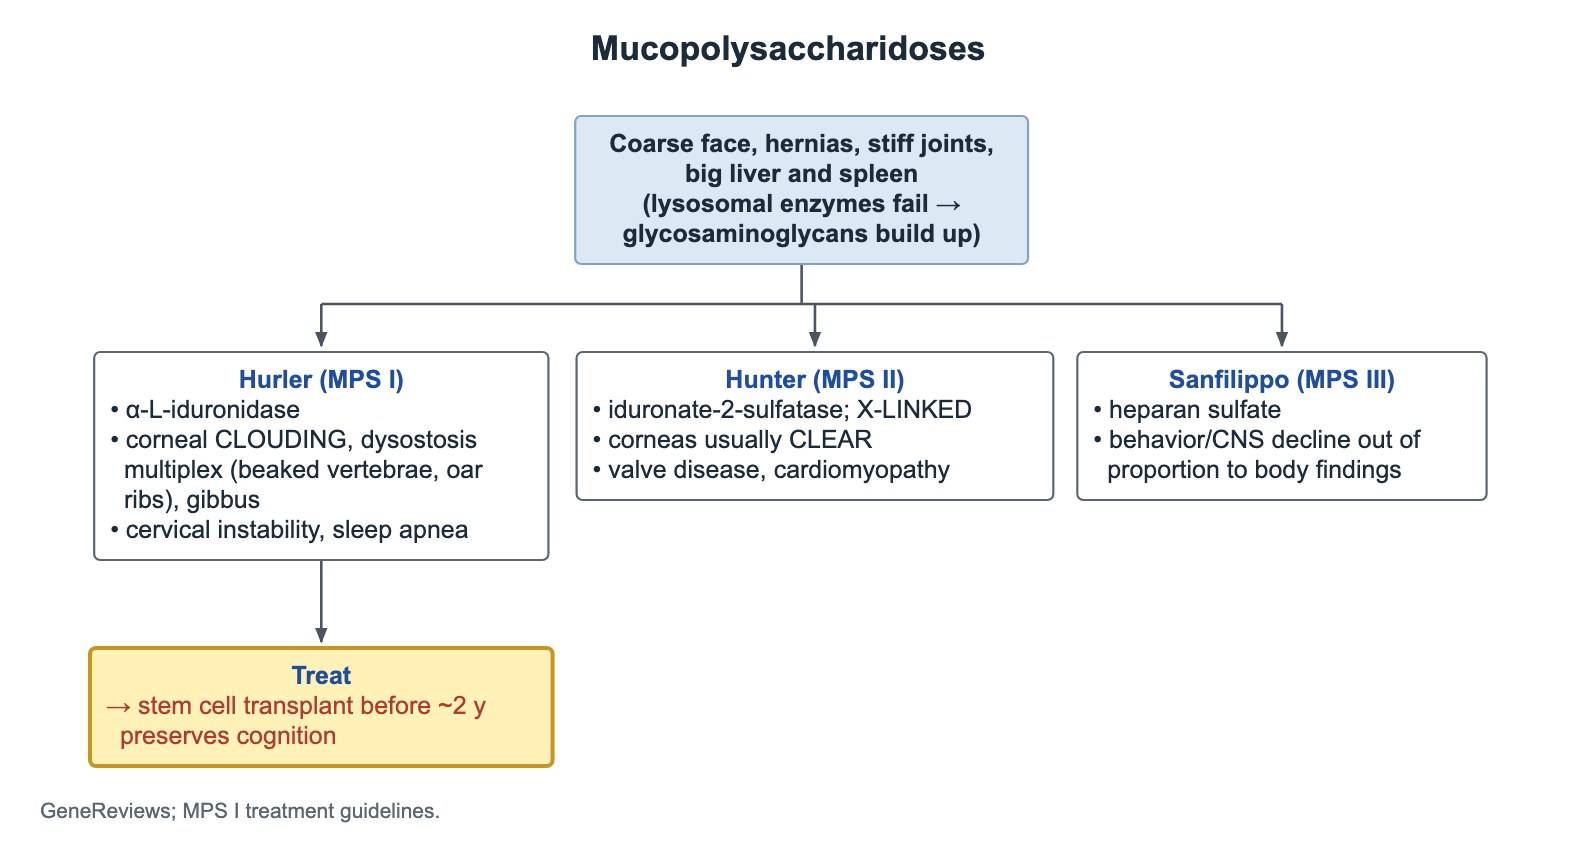
- La greffe de cellules souches hématopoïétiques préserve les fonctions cognitives si elle est précoce, idéalement avant environ 2 ans.
- L'enzymothérapie substitutive (laronidase) traite l'atteinte somatique mais ne franchit pas la barrière hémato-encéphalique ; elle est souvent donnée autour de la greffe et utilisée dans la MPS I atténuée.
- La MPS I figure au panel américain de dépistage néonatal, ce qui permet la greffe avant l'apparition des lésions.
Syndrome de Hunter (MPS II)
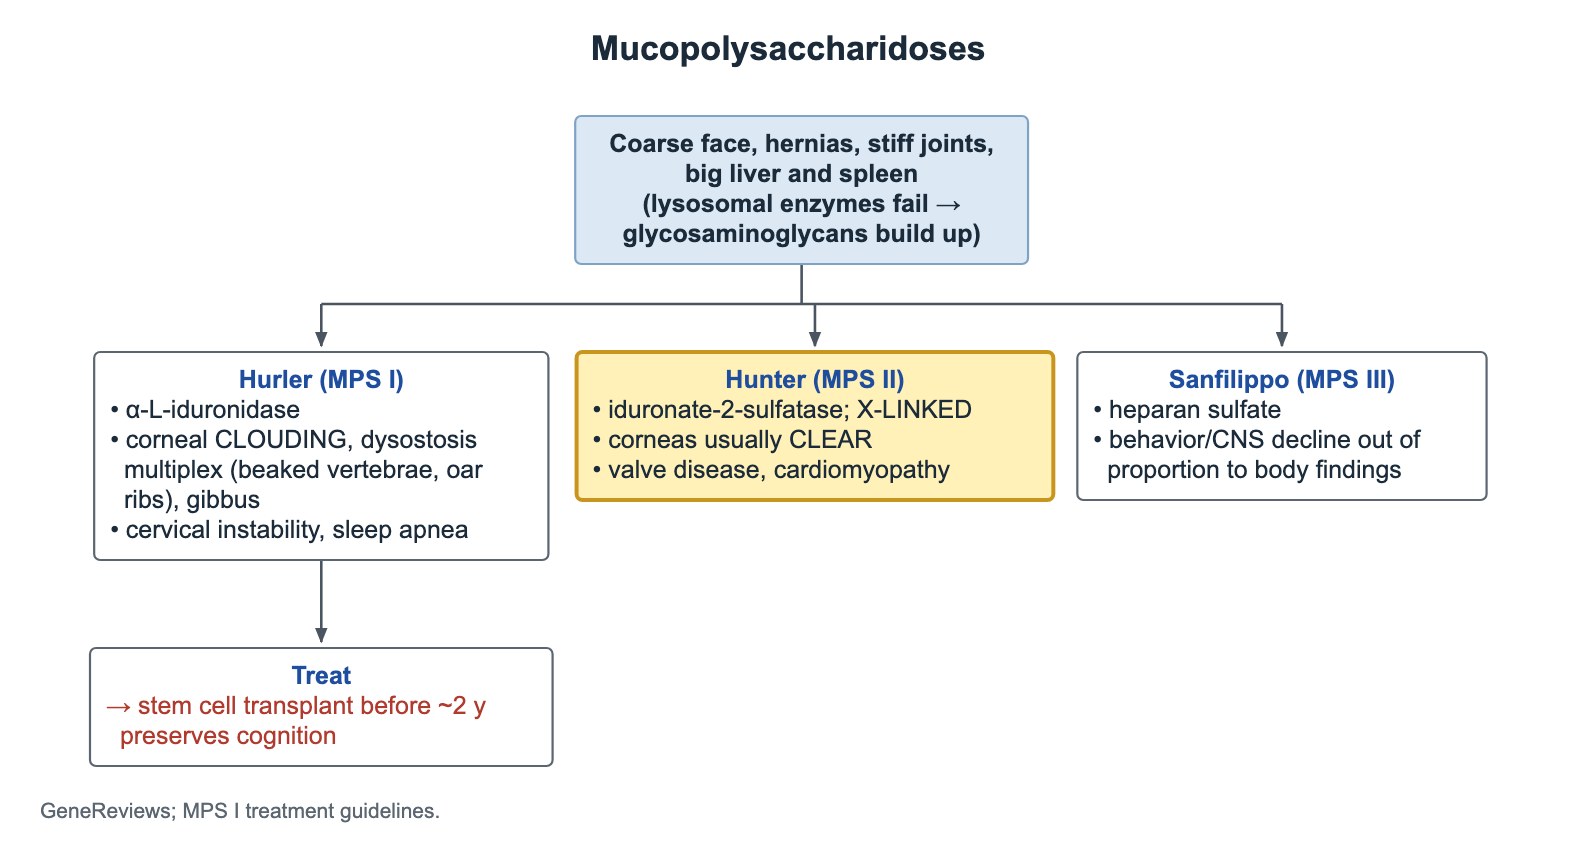
- Déficit en iduronate-2-sulfatase, lié à l'X, il touche donc les garçons.
- Tableau de MPS avec cornées claires : les opacités cornéennes sont typiques de Hurler et habituellement absentes dans Hunter.
- Cœur : valves mitrale et aortique épaissies et fuyantes, hypertrophie myocardique.
- Une enzymothérapie substitutive existe pour l'atteinte somatique.
Syndrome de Sanfilippo (MPS III)
- Défaut de dégradation de l'héparane sulfate.
- Déclin cérébral et comportemental (hyperactivité, troubles du sommeil, perte du langage) disproportionné par rapport aux signes physiques discrets.
- Les signes physiques sont subtils, le diagnostic est donc souvent retardé.
Questions fréquentes
Comment distinguer le syndrome de Hurler de celui de Hunter ?
Hurler (MPS I) est autosomique récessif avec des cornées opaques. Hunter (MPS II) est lié à l'X, touche les garçons et a habituellement des cornées claires.
Quel traitement préserve les fonctions cognitives dans le syndrome de Hurler ?
La greffe de cellules souches hématopoïétiques, idéalement avant environ 2 ans. L'enzymothérapie seule n'atteint pas le cerveau.
Étudier ce sujet
Sources
- Mucopolysaccharidose I : recommandations de prise en charge et de traitement (Pediatrics 2009)
- Recommandations pour la GCSH et l'ERT dans la MPS I (Orphanet J Rare Dis 2011)
- GeneReviews : mucopolysaccharidose de type I
- HRSA : Recommended Uniform Screening Panel
Rédigé pour Pedemy avec nos propres mots à partir des sources ci-dessus ; vérifié en novembre 2026. À visée éducative uniquement, pas un avis médical ; vérifiez les doses et les protocoles locaux avant de traiter un patient. Pedemy est indépendant et n’est ni affilié ni soutenu par les organisations citées.