

Arbre décisionnel principal
Signe cutané : syndromes neurocutanés
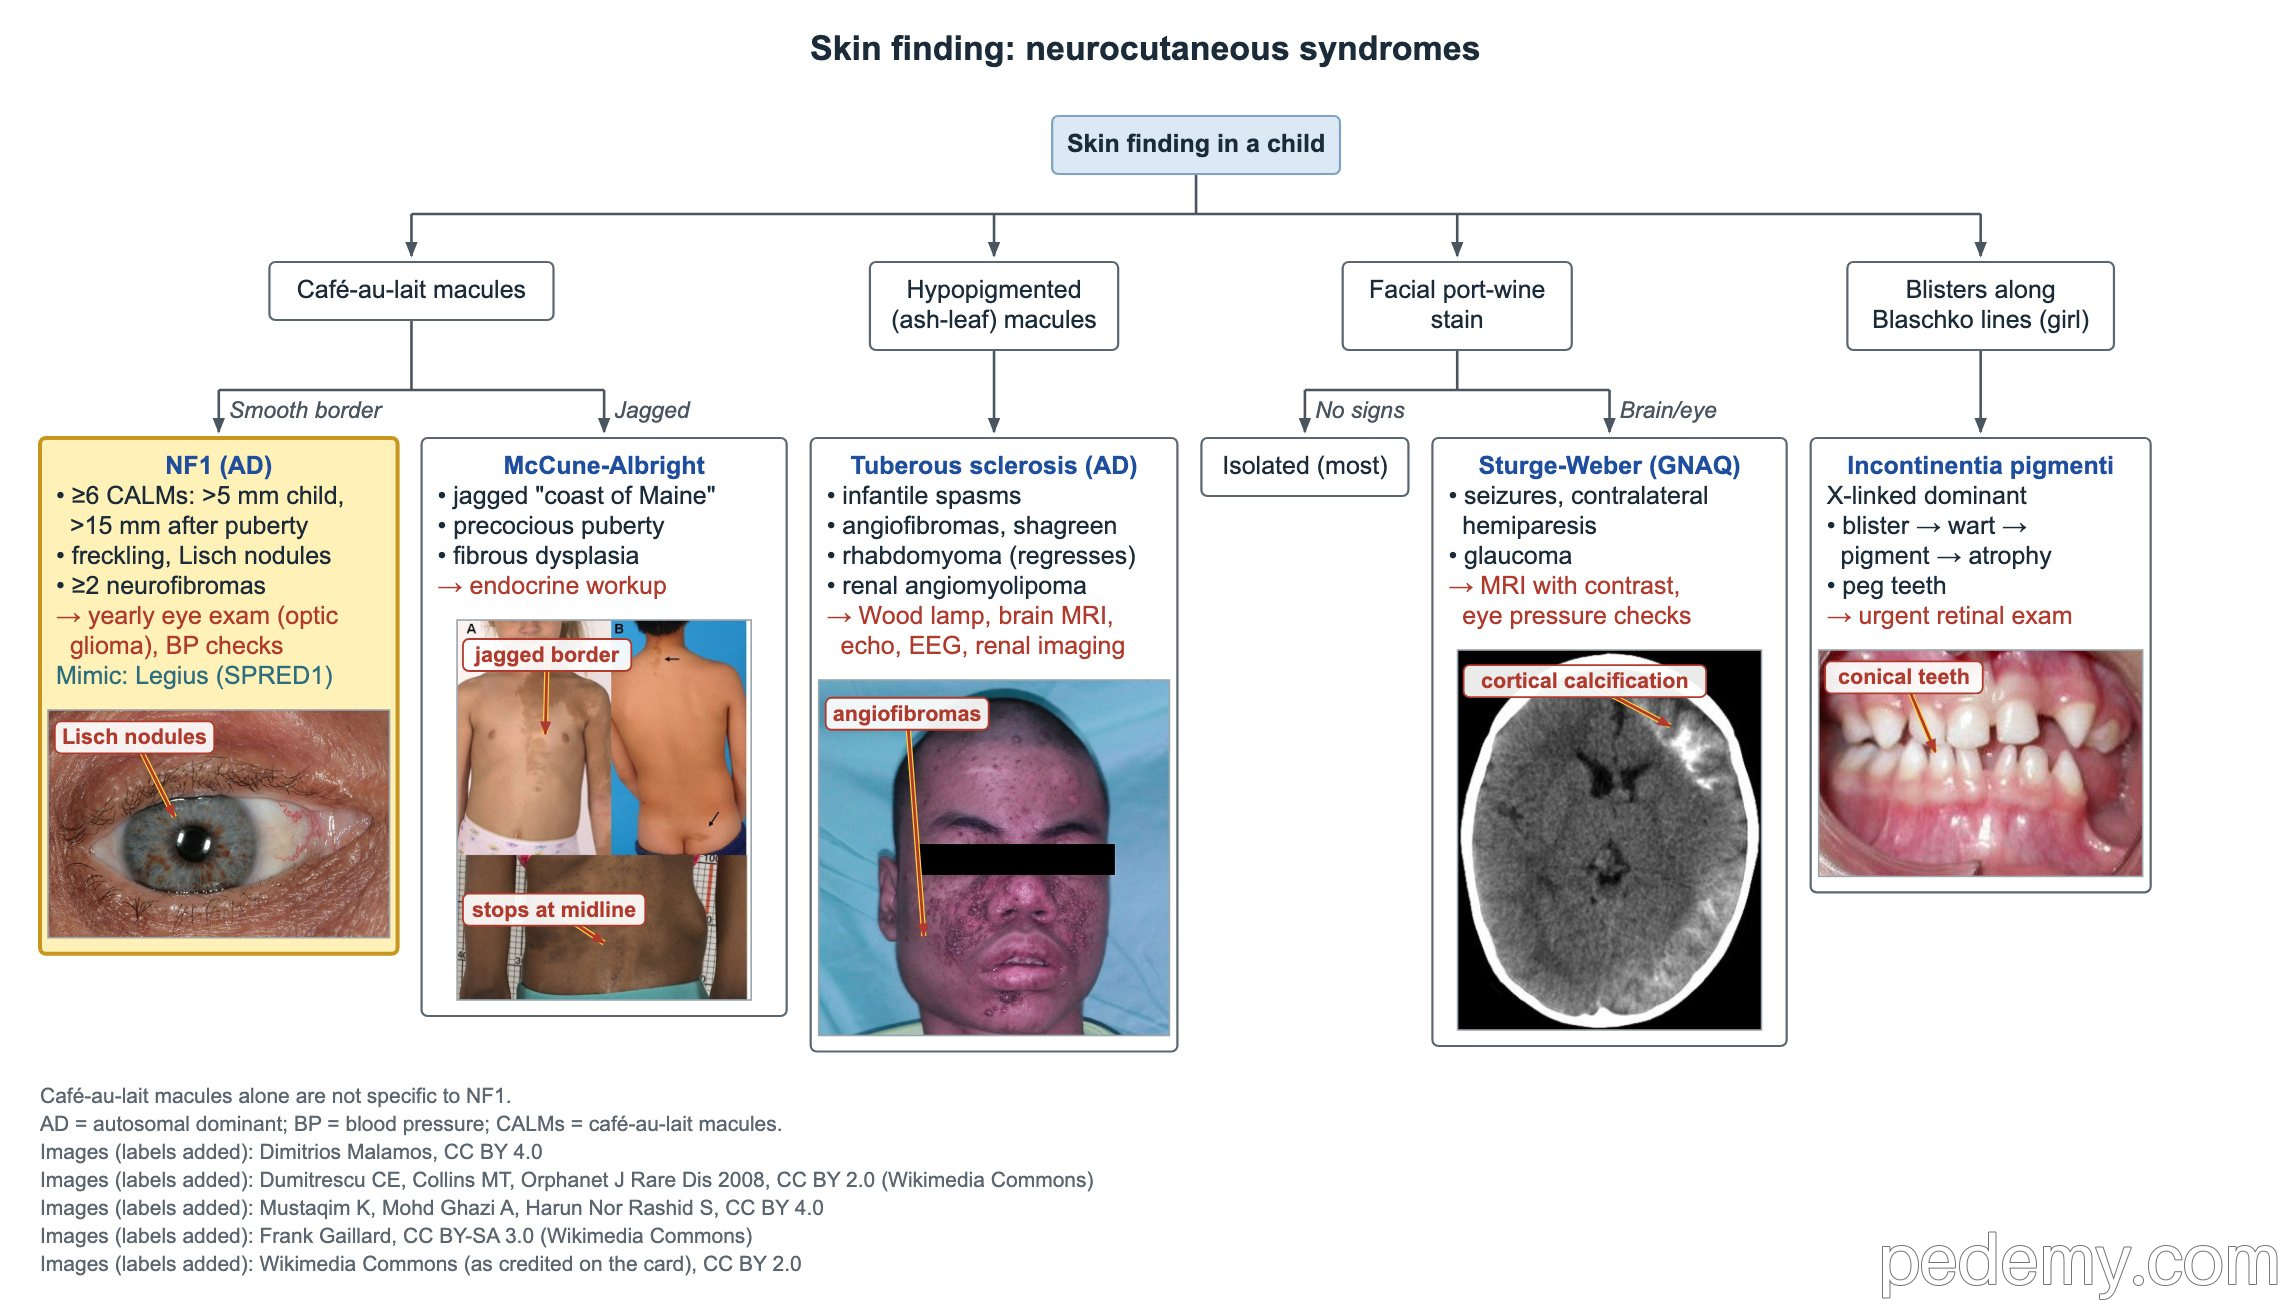
Points clés
- Critère café-au-lait de la NF1 : 6 taches ou plus, >5 mm avant la puberté ou >15 mm après la puberté.
- La NF1 nécessite 2 critères sans antécédent familial, ou 1 si un parent a une NF1 ; elle est autosomique dominante, gène NF1 en 17q11.2.
- Enfants avec NF1 : pression artérielle à chaque consultation ; examen ophtalmologique annuel jusqu'à environ 8 ans, puis tous les 2 ans.
- Spasmes infantiles + macules achromiques → complexe de sclérose tubéreuse : lampe de Wood, IRM cérébrale, échocardiographie, EEG et imagerie rénale.
- Sturge-Weber : angiome plan facial + malformation vasculaire leptoméningée homolatérale (GNAQ somatique) ; glaucome, convulsions, hémiparésie controlatérale.
- L'incontinentia pigmenti est dominante liée à l'X : bulles → lésions verruqueuses → pigmentation → atrophie ; examen rétinien urgent.
- WAGR (délétion 11p13, WT1 + PAX6) : échographie rénale tous les 3 mois jusqu'à 7 ans pour détecter tôt une tumeur de Wilms.
Neurofibromatose de type 1 : diagnostic
L'arbre trie l'enfant selon le signe cutané. Des taches café-au-lait à bords lisses orientent vers la NF1 ; isolées, les taches café-au-lait ne sont pas spécifiques de la NF1.
La NF1 est autosomique dominante ; environ la moitié des cas sont de novo. Le gène NF1 en 17q11.2 code la neurofibromine, un suppresseur de tumeur qui inactive RAS (une RAS-GAP).
- 6 taches café-au-lait ou plus : >5 mm avant la puberté, >15 mm après la puberté.
- Lentigines axillaires ou inguinales (signe de Crowe).
- 2 neurofibromes ou plus de tout type, ou 1 neurofibrome plexiforme.
- Gliome des voies optiques.
- 2 nodules de Lisch (hamartomes iriens) ou plus, ou 2 anomalies choroïdiennes ou plus.
- Une lésion osseuse caractéristique : dysplasie du sphénoïde, incurvation antérolatérale du tibia ou pseudarthrose d'un os long.
- Un variant pathogène de NF1 avec une fraction allélique de 50% dans un tissu normal.
| Situation | Critères requis |
|---|---|
| Aucun parent atteint de NF1 | 2 ou plus des signes listés |
| Parent remplissant les critères de NF1 | 1 ou plus des signes listés |
| Uniquement taches café-au-lait et lentigines | Envisager un syndrome de Legius (SPRED1) ; le test génétique les distingue |
Complications et suivi de la NF1
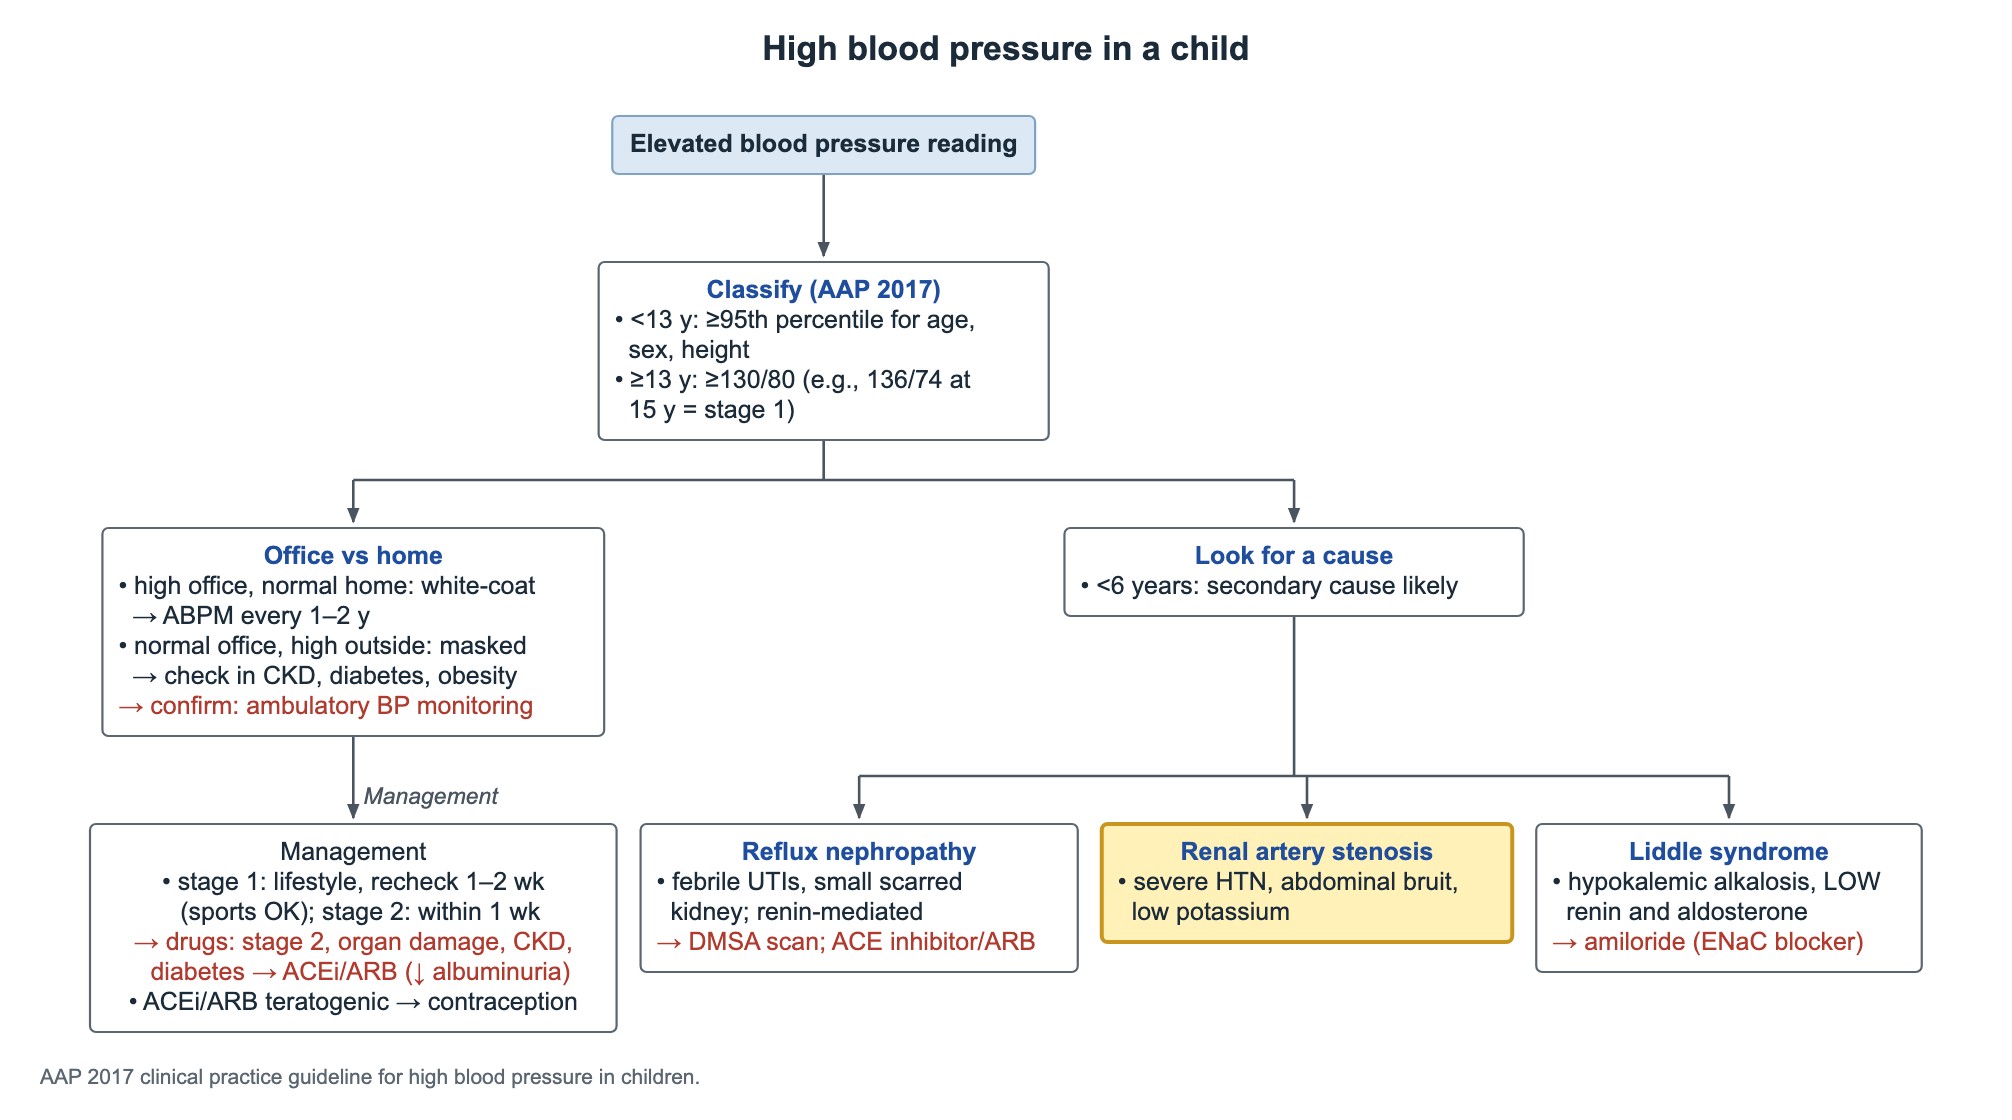
Mesurer la pression artérielle à chaque consultation. Dans la NF1, une valeur élevée avec un souffle abdominal évoque une sténose de l'artère rénale ; avec céphalées, sueurs ou palpitations, penser au phéochromocytome et doser les métanéphrines libres plasmatiques. Ne pas dépister le phéochromocytome si la pression artérielle est normale.
- Yeux : examen ophtalmologique chaque année jusqu'à environ 8 ans, puis tous les 2 ans, pour détecter un gliome des voies optiques.
- Un gliome optique chiasmatique peut causer une puberté précoce centrale : reporter la croissance et le stade pubertaire à chaque consultation.
- L'IRM montre souvent des hypersignaux T2 (zones focales d'hypersignal, autrefois appelées OBNI) ; une IRM systématique n'est pas nécessaire en l'absence de symptômes.
- Les troubles des apprentissages et le TDAH sont les problèmes neurodéveloppementaux les plus fréquents ; la scoliose est la complication squelettique la plus fréquente.
- Les neurofibromes plexiformes peuvent se transformer en tumeurs malignes des gaines nerveuses périphériques : une douleur nouvelle ou une croissance rapide impose une imagerie urgente.
- Les femmes atteintes de NF1 ont un risque accru de cancer du sein : dépistage mammaire annuel à partir de 30 ans.
Complexe de sclérose tubéreuse
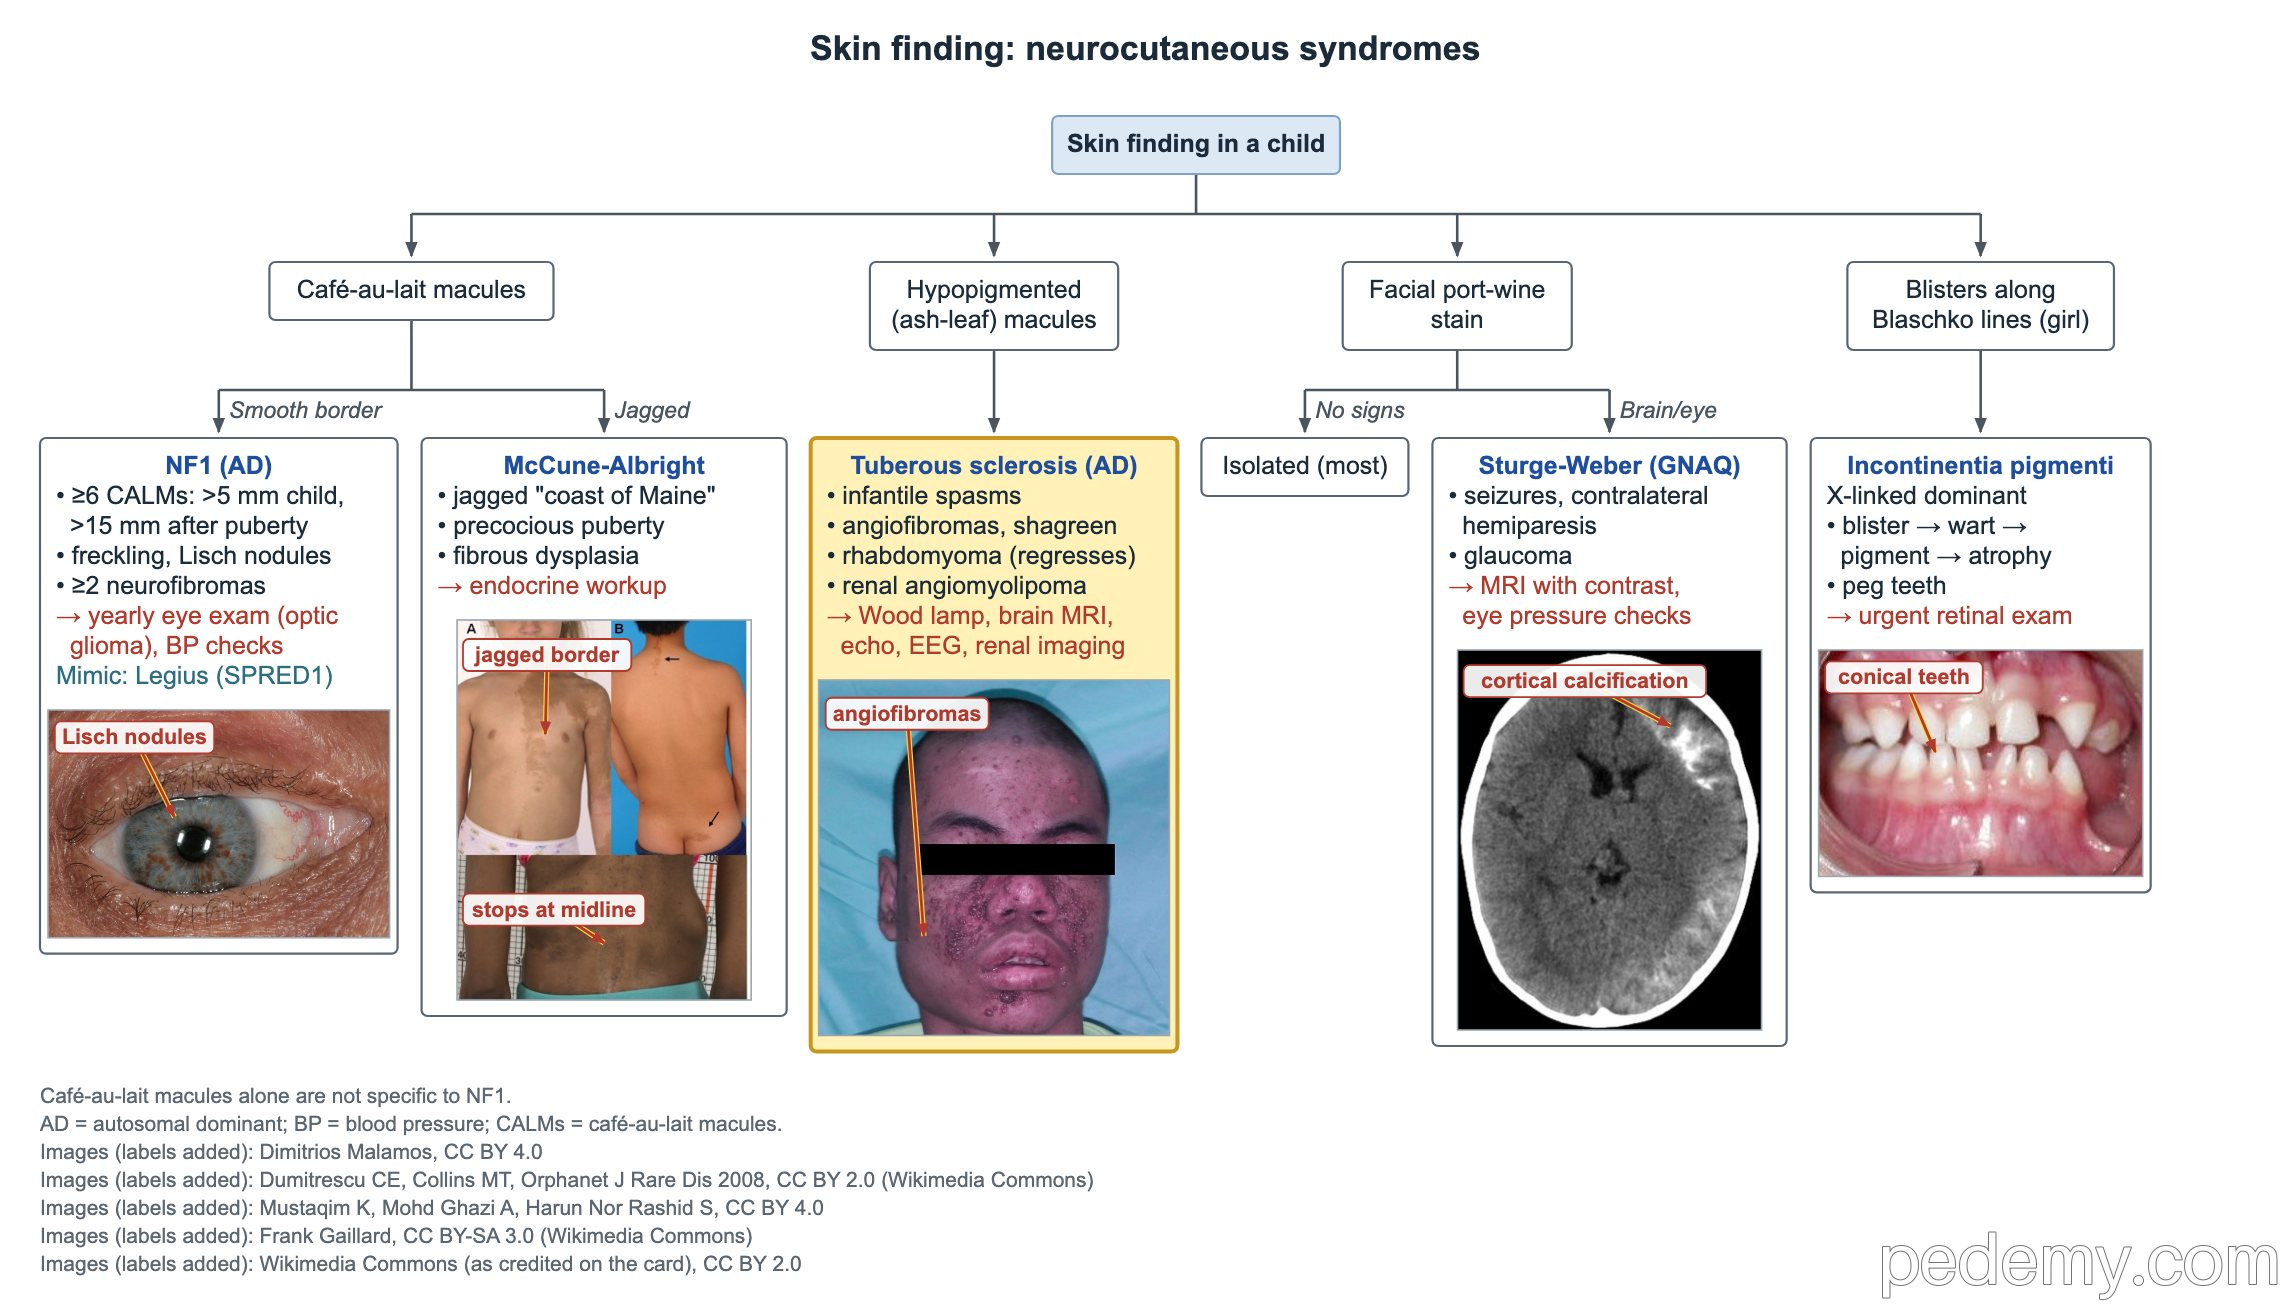
Des spasmes infantiles avec des macules hypopigmentées (en feuille de frêne) doivent faire rechercher une STB. La lampe de Wood aide à repérer les macules discrètes sur peau claire.
La STB est autosomique dominante, avec de nombreux cas de novo. TSC1 code l'hamartine et TSC2 la tubérine ; toutes deux freinent la signalisation mTOR.
- Peau : macules achromiques en feuille de frêne, angiofibromes faciaux, plaque peau de chagrin (plaque de tissu conjonctif, souvent lombaire), fibromes unguéaux.
- Cerveau : tubers corticaux, nodules sous-épendymaires et astrocytome sous-épendymaire à cellules géantes (SEGA) près du trou de Monro, pouvant causer une hydrocéphalie.
- Cœur : rhabdomyomes cardiaques, souvent découverts avant la naissance ; ils régressent habituellement dans les premières années mais peuvent causer une obstruction à l'éjection et des arythmies.
- Rein : les angiomyolipomes sont la tumeur rénale typique ; des kystes surviennent aussi.
- Bilan : IRM cérébrale, EEG, échocardiographie et ECG, imagerie rénale, examens ophtalmologique et cutané ; répéter l'imagerie cérébrale et rénale tous les 1–3 ans.
- Le vigabatrin est le traitement de première intention des spasmes infantiles dans la STB ; les inhibiteurs de mTOR traitent le SEGA et les angiomyolipomes.
Syndrome de Sturge-Weber et angiomes plans
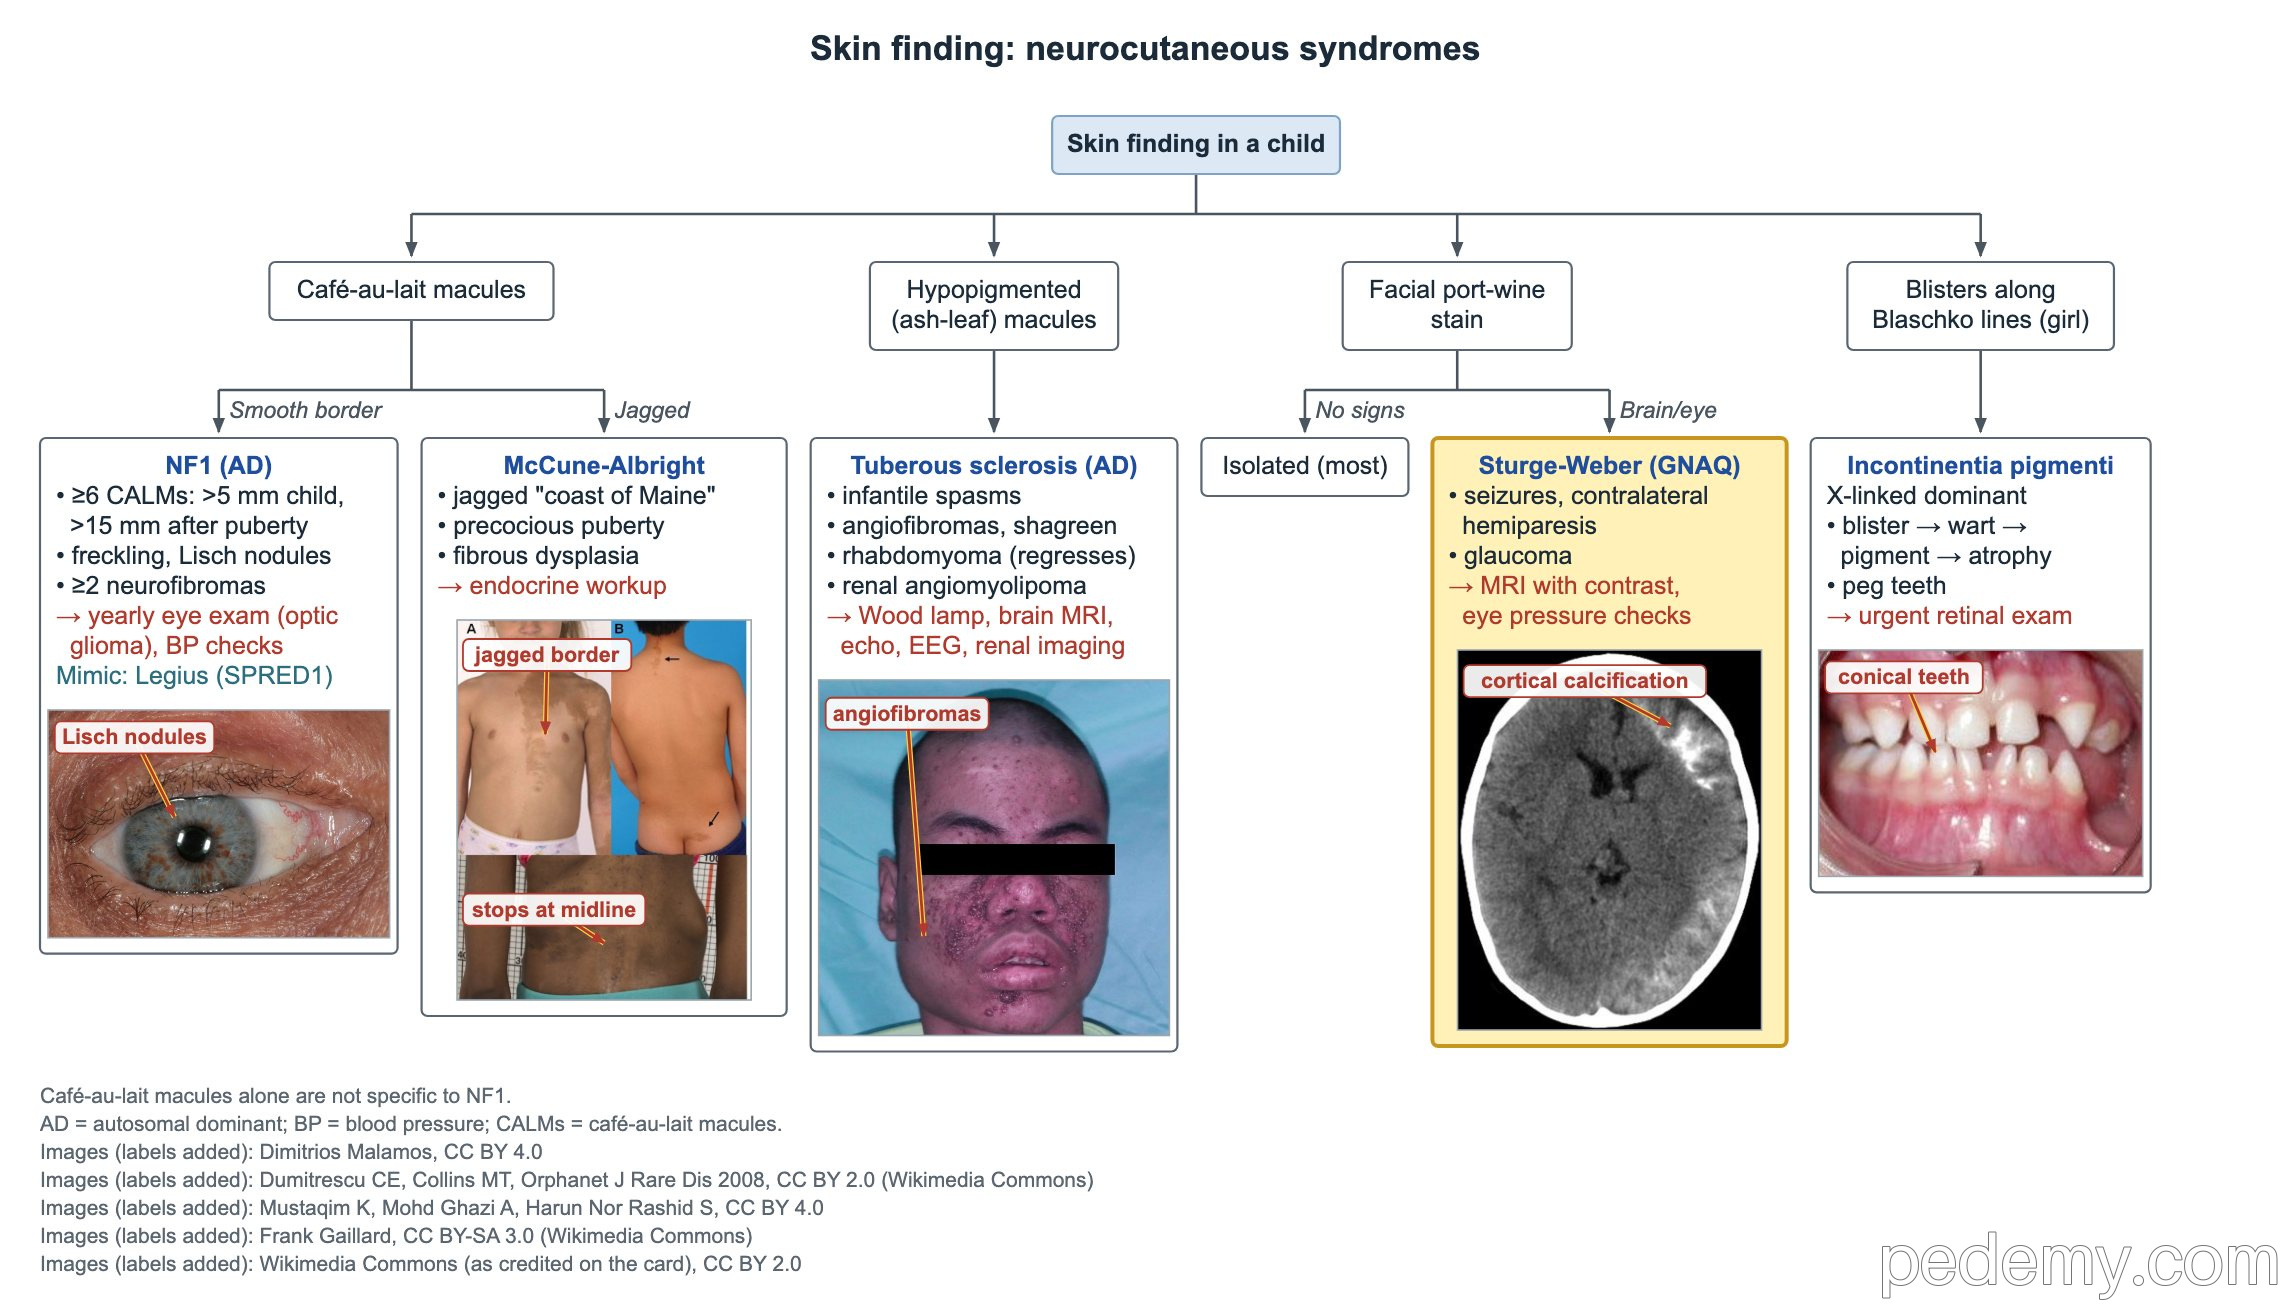
Le syndrome de Sturge-Weber associe un angiome plan facial à une malformation vasculaire leptoméningée homolatérale, souvent avec atteinte oculaire. Il est dû à un variant somatique (non héréditaire) de GNAQ.
La plupart des angiomes plans faciaux sont isolés et ne correspondent pas à un Sturge-Weber. Le risque est maximal quand l'angiome couvre le front ou la paupière supérieure.
- Cerveau : convulsions, retard de développement et hémiparésie du côté opposé à l'angiome.
- Imagerie : l'IRM avec injection montre la malformation leptoméningée ; le scanner peut montrer des calcifications gyriformes en rails de tramway.
- Œil : le glaucome est la complication importante ; contrôler régulièrement la pression intraoculaire.
Incontinentia pigmenti et syndrome de McCune-Albright
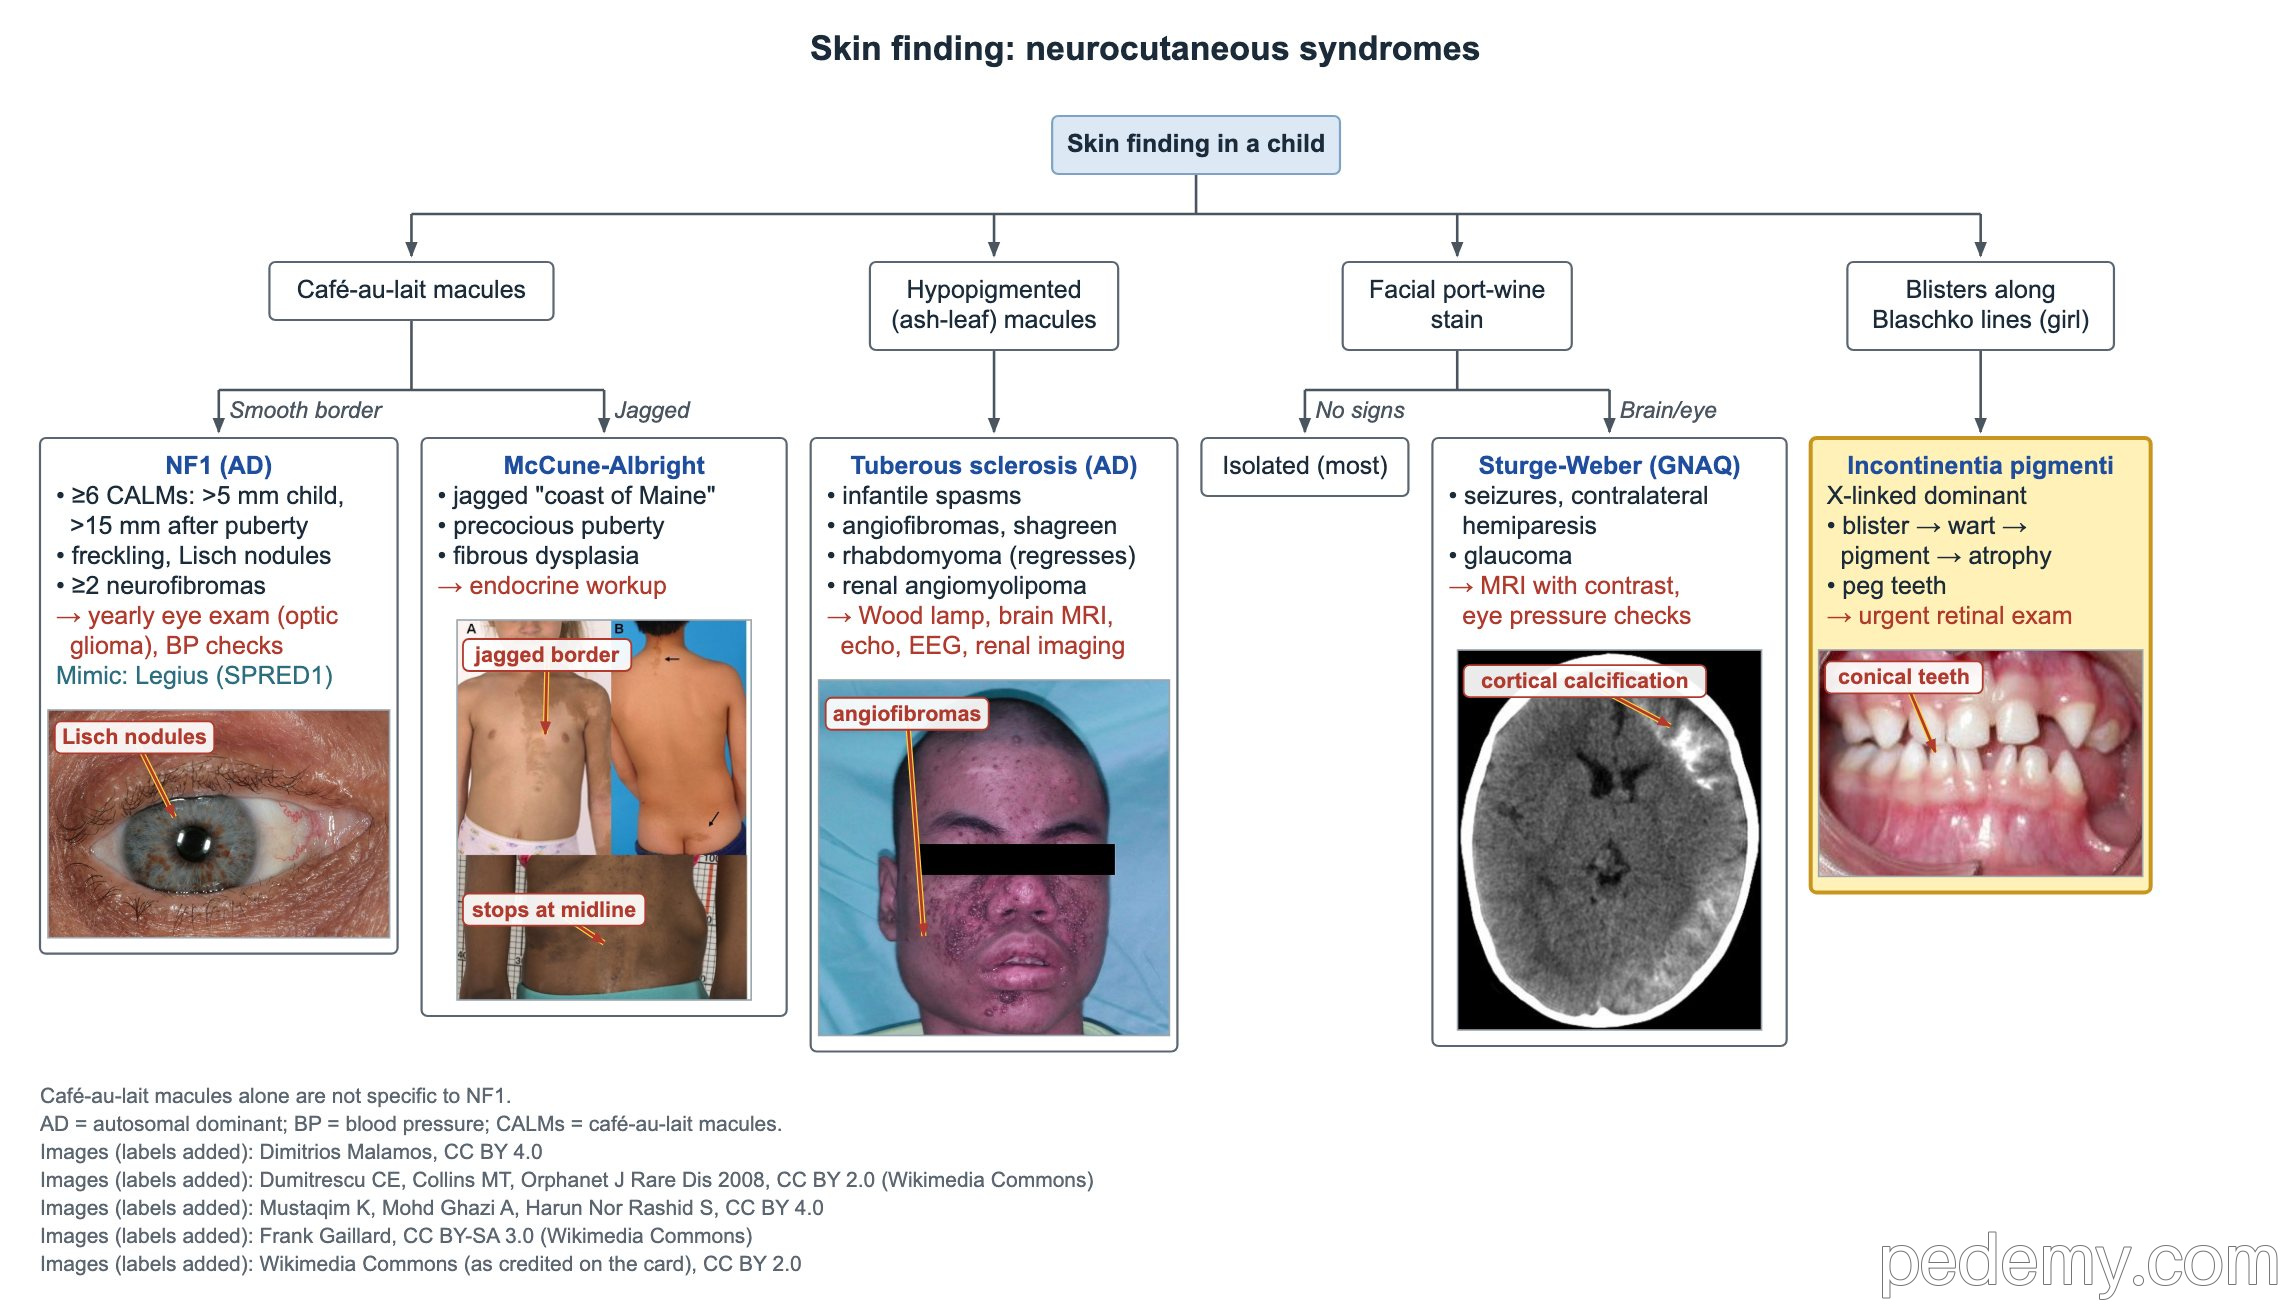
L'incontinentia pigmenti touche surtout les filles car elle est dominante liée à l'X et habituellement létale chez les garçons. Les lésions cutanées suivent les lignes de Blaschko et passent par des stades : bulles, puis lésions verruqueuses, puis pigmentation tourbillonnante, puis stries pâles atrophiques.
- Dents : agénésies dentaires et dents conoïdes.
- Yeux : la néovascularisation rétinienne peut mener au décollement de rétine, d'où un examen rétinien urgent après le diagnostic.
- Chaque enfant nécessite une évaluation dentaire, ophtalmologique et neurologique.
- Syndrome de McCune-Albright : taches café-au-lait à bords déchiquetés « en côte du Maine », dysplasie fibreuse des os et puberté précoce ; dû à un variant somatique de GNAS.
Von Hippel-Lindau et schwannomatose liée à NF2
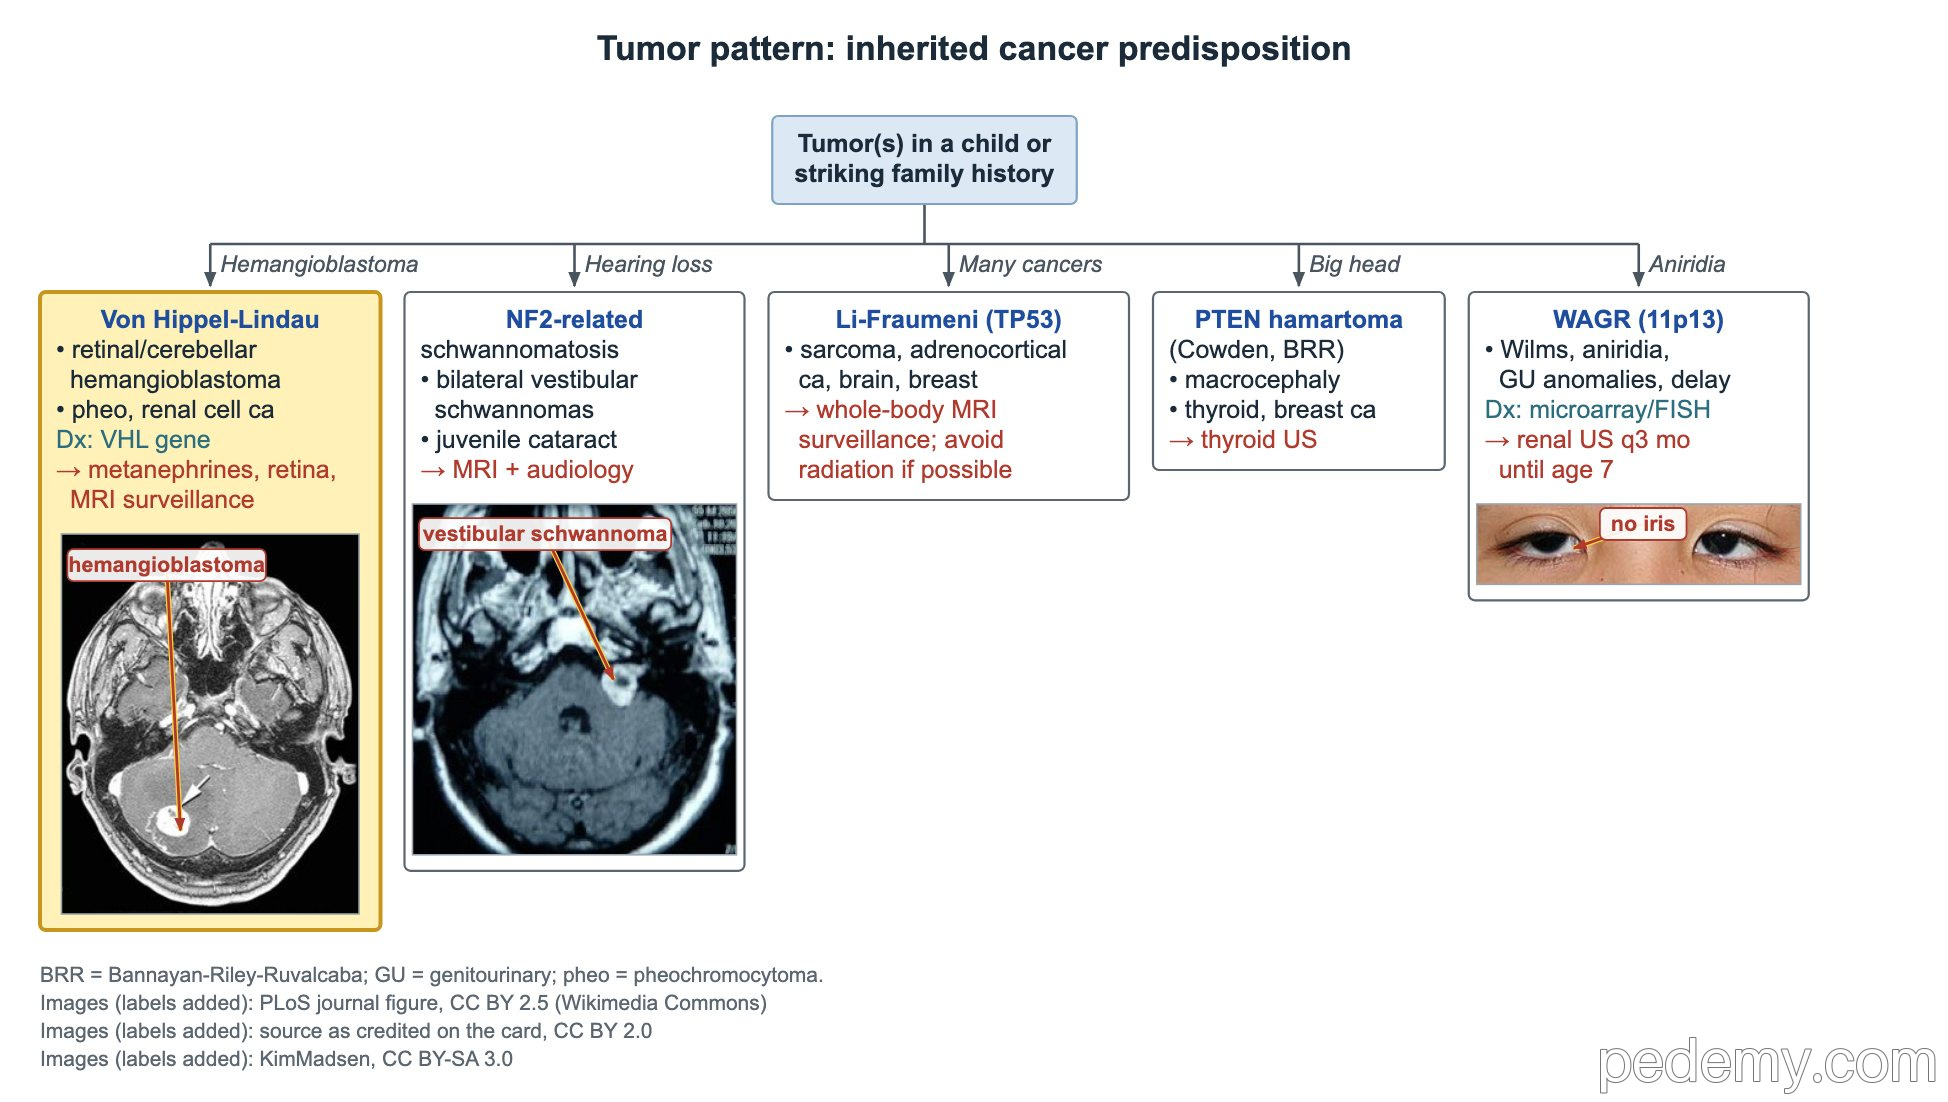
Un hémangioblastome rétinien ou cérébelleux avec un phéochromocytome ou un carcinome à cellules rénales signe une maladie de von Hippel-Lindau. La VHL est autosomique dominante, mais un variant nouveau (de novo) est possible : l'absence d'antécédent familial ne l'exclut pas.
Confirmer par l'analyse du gène VHL. La surveillance comprend les métanéphrines plasmatiques, les examens rétiniens et l'IRM, dès l'enfance.
- Tumeurs de la VHL : hémangioblastomes rétiniens et du SNC, phéochromocytome, carcinome à cellules rénales (la tumeur rénale maligne importante), tumeurs et kystes pancréatiques.
- La schwannomatose liée à NF2 (anciennement NF2) est autosomique dominante : les schwannomes vestibulaires bilatéraux causent surdité, acouphènes et troubles de l'équilibre chez l'adulte jeune.
- Dans l'enfance, la schwannomatose liée à NF2 peut se révéler par une cataracte juvénile.
- Suivi de la schwannomatose liée à NF2 : IRM et audiologie.
Li-Fraumeni, PTEN, WAGR et complexe de Carney
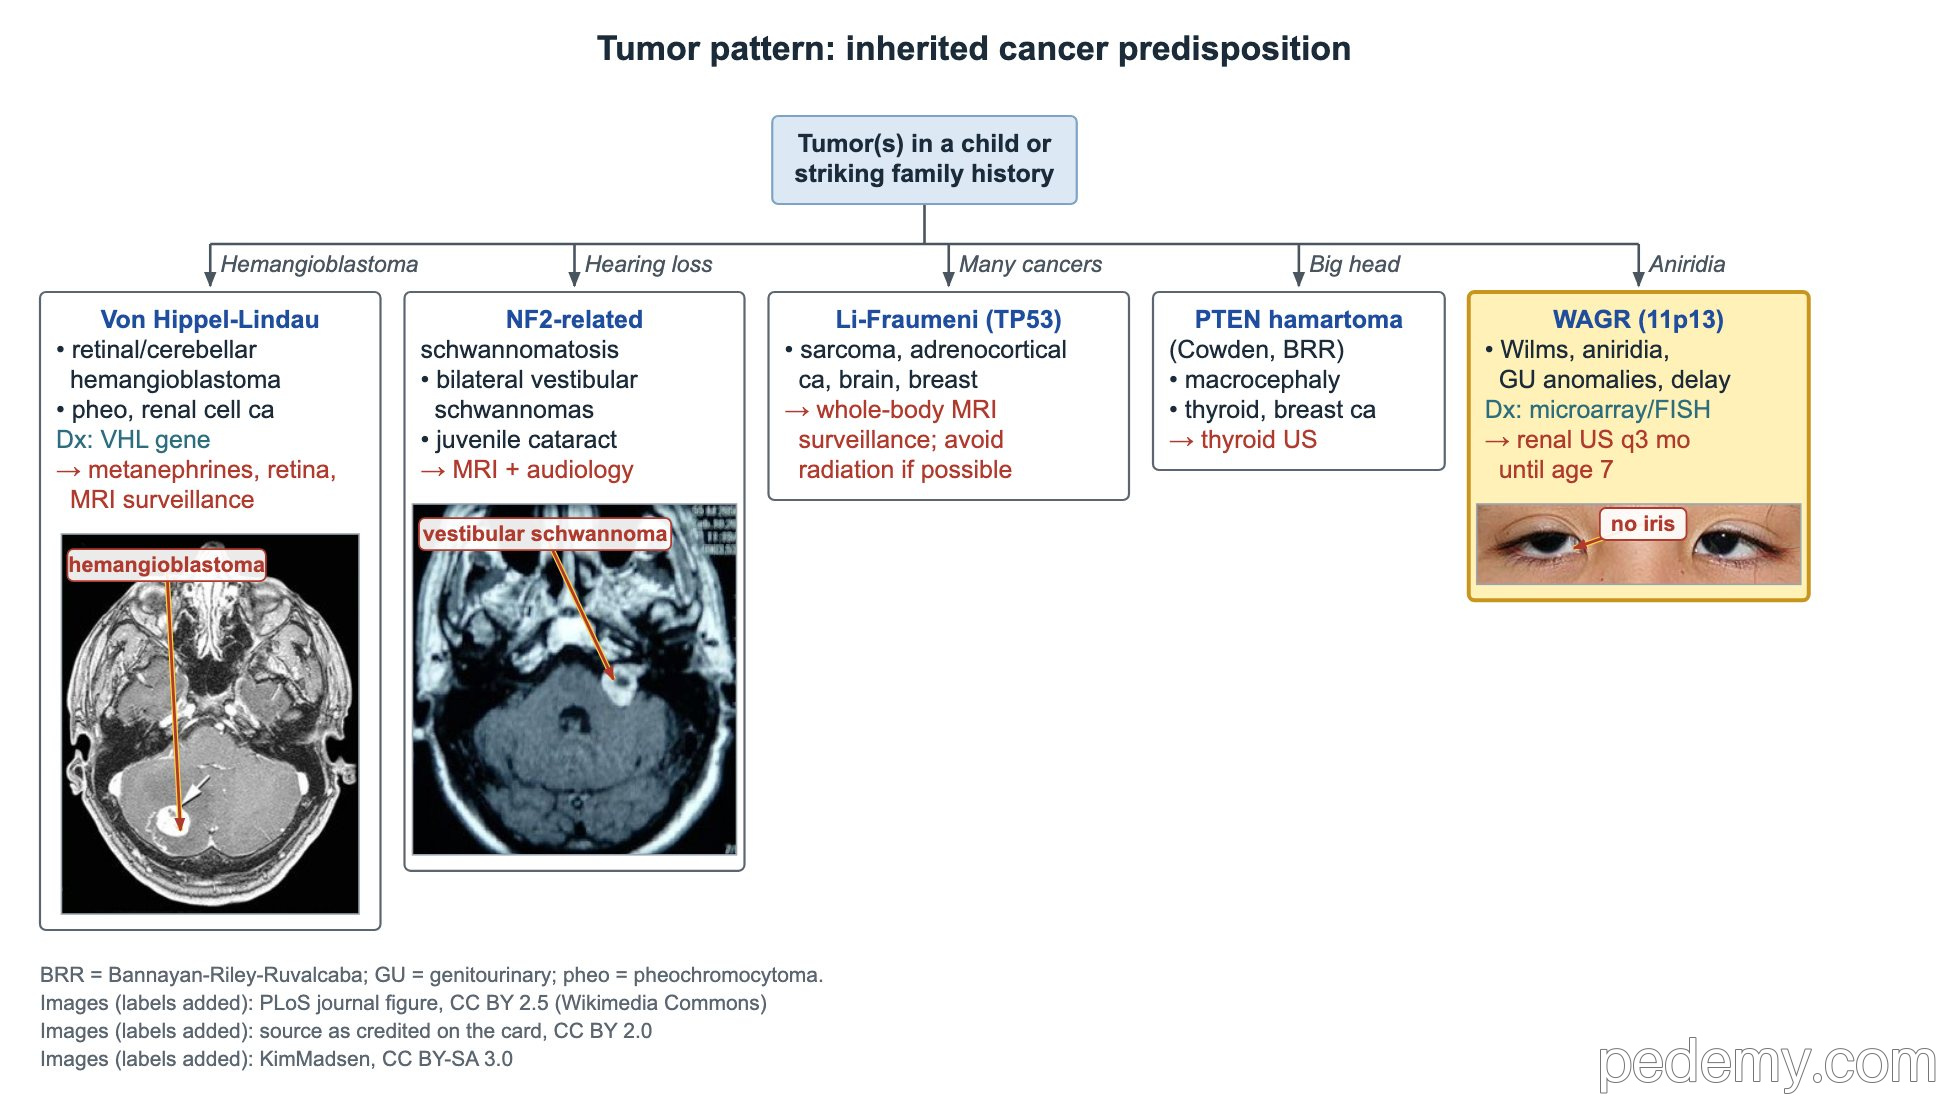
Le WAGR est une délétion contiguë en 11p13 qui emporte WT1 (tumeur de Wilms) et PAX6 (aniridie). Un enfant avec aniridie nécessite une puce à ADN ou une FISH à la recherche de la délétion, et les enfants avec WAGR ont une échographie rénale tous les 3 mois jusqu'à 7 ans.
| Syndrome | Indices | Point clé |
|---|---|---|
| WAGR (11p13) | Tumeur de Wilms, aniridie, anomalies génito-urinaires (hypospadias, cryptorchidie), déficience intellectuelle | Échographie rénale tous les 3 mois jusqu'à 7 ans |
| Li-Fraumeni (TP53) | Sarcome, corticosurrénalome, tumeurs cérébrales, cancer du sein précoce | Surveillance par IRM corps entier ; éviter si possible les radiations |
| Syndrome tumoral hamartomateux PTEN | Macrocéphalie, polypes hamartomateux, macules pigmentées du pénis (Bannayan–Riley–Ruvalcaba) ; papillomes, cancers thyroïdien et mammaire (Cowden) | Surveillance par échographie thyroïdienne |
| Complexe de Carney (PRKAR1A) | Lentiginose, myxomes cardiaques, syndrome de Cushing ACTH-indépendant | Échocardiographie régulière pour les myxomes |
Questions fréquentes
Combien de taches café-au-lait évoquent une NF1 ?
Six ou plus, chacune de plus de 5 mm avant la puberté ou de plus de 15 mm après la puberté. Les taches seules ne sont pas spécifiques : le syndrome de Legius et d'autres affections peuvent en donner.
À quelle fréquence les enfants avec NF1 ont-ils besoin d'un examen ophtalmologique ?
Chaque année jusqu'à environ 8 ans, puis tous les 2 ans, à la recherche d'un gliome des voies optiques.
Tout angiome plan signifie-t-il un syndrome de Sturge-Weber ?
Non. La plupart sont isolés. Le risque est maximal pour un angiome du front ou de la paupière supérieure, qui nécessite un contrôle de la pression intraoculaire et une évaluation de l'atteinte cérébrale.
Étudier ce sujet
Sources
- Critères diagnostiques révisés de la NF1 et du syndrome de Legius : consensus international (Genet Med 2021)
- Rapport clinique de l'AAP : suivi de santé des enfants atteints de neurofibromatose de type 1 (Pediatrics 2019)
- Critères diagnostiques internationaux actualisés de la STB et recommandations de surveillance (Pediatr Neurol 2021)
- Critères diagnostiques et nomenclature actualisés de la NF2 et de la schwannomatose (Genet Med 2022)
Rédigé pour Pedemy avec nos propres mots à partir des sources ci-dessus ; vérifié en novembre 2026. À visée éducative uniquement, pas un avis médical ; vérifiez les doses et les protocoles locaux avant de traiter un patient. Pedemy est indépendant et n’est ni affilié ni soutenu par les organisations citées.