

Arbre décisionnel principal
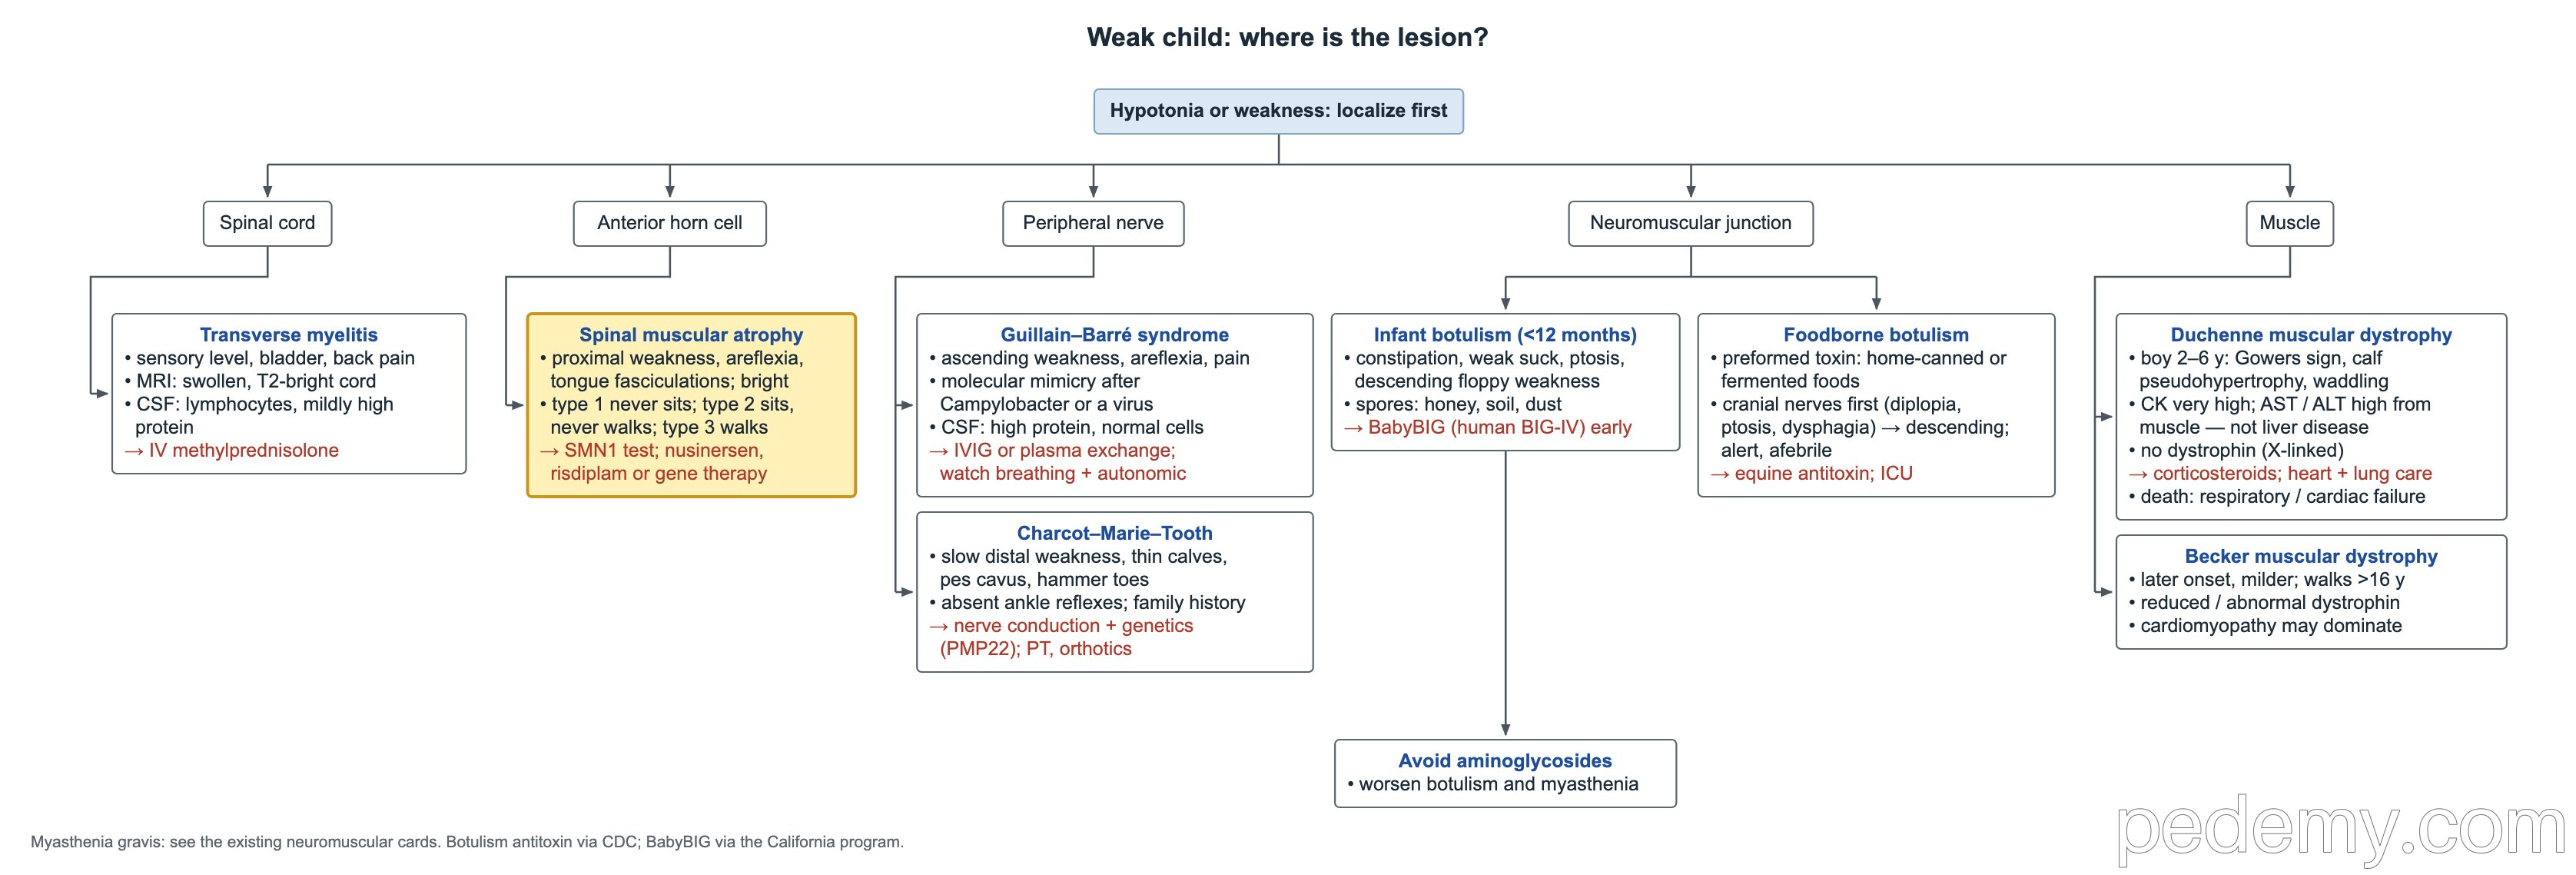
Enfant faible : où est la lésion ?
Points clés
- SMA (amyotrophie spinale) : perte biallélique de SMN1 (délétion de l'exon 7), autosomique récessive ; plus de copies de SMN2 signifient une forme plus légère.
- SMA de type 1 : ne tient jamais assis ; type 2 : tient assis mais ne marche jamais ; type 3 : marche ; le dépistage néonatal permet de traiter avant les symptômes.
- Guillain–Barré : faiblesse ascendante et aréflexie après un Campylobacter ou un virus ; LCR avec protéines élevées et cellules normales.
- Duchenne : perte de la dystrophine liée à l'X, signe de Gowers à 2–6 ans, CK très élevées, ASAT/ALAT élevées d'origine musculaire.
- Prise en charge de la Duchenne : un glucocorticoïde quotidien ralentit la perte de force ; la cardiomyopathie est désormais la première cause de décès.
- Myasthénie : ptosis et diplopie fatigables, réflexes normaux, anticorps anti-RACh ou anti-MuSK ; pyridostigmine en premier.
- Botulisme du nourrisson : constipation, succion faible, ptosis, faiblesse descendante → BabyBIG ; éviter les aminosides et le miel avant 12 mois.
Localiser la faiblesse ; amyotrophie spinale
L'arbre classe la faiblesse selon le niveau. Un niveau sensitif et des signes vésicaux orientent vers la moelle épinière (myélite transverse : IRM médullaire urgente, méthylprednisolone IV). Une aréflexie avec une sensibilité normale et des fasciculations de la langue oriente vers la corne antérieure : amyotrophie spinale (SMA).
La SMA atteint les motoneurones périphériques de la corne antérieure. La faiblesse est proximale et symétrique, avec aréflexie et fasciculations. La sensibilité, l'éveil et le sourire social restent normaux.
| Niveau | Indices |
|---|---|
| Moelle épinière | Niveau sensitif, signes vésicaux ou intestinaux, douleur dorsale |
| Corne antérieure (SMA) | Aréflexie, fasciculations de la langue, sensibilité normale, enfant éveillé et vif |
| Nerf périphérique | Aréflexie ; faiblesse distale ou ascendante ; signes sensitifs possibles |
| Jonction neuromusculaire | Faiblesse fatigable ou descendante, ptosis, réflexes conservés |
| Muscle | Faiblesse proximale, signe de Gowers, CK élevées, réflexes abolis tardivement |
SMA : génétique, types et traitement
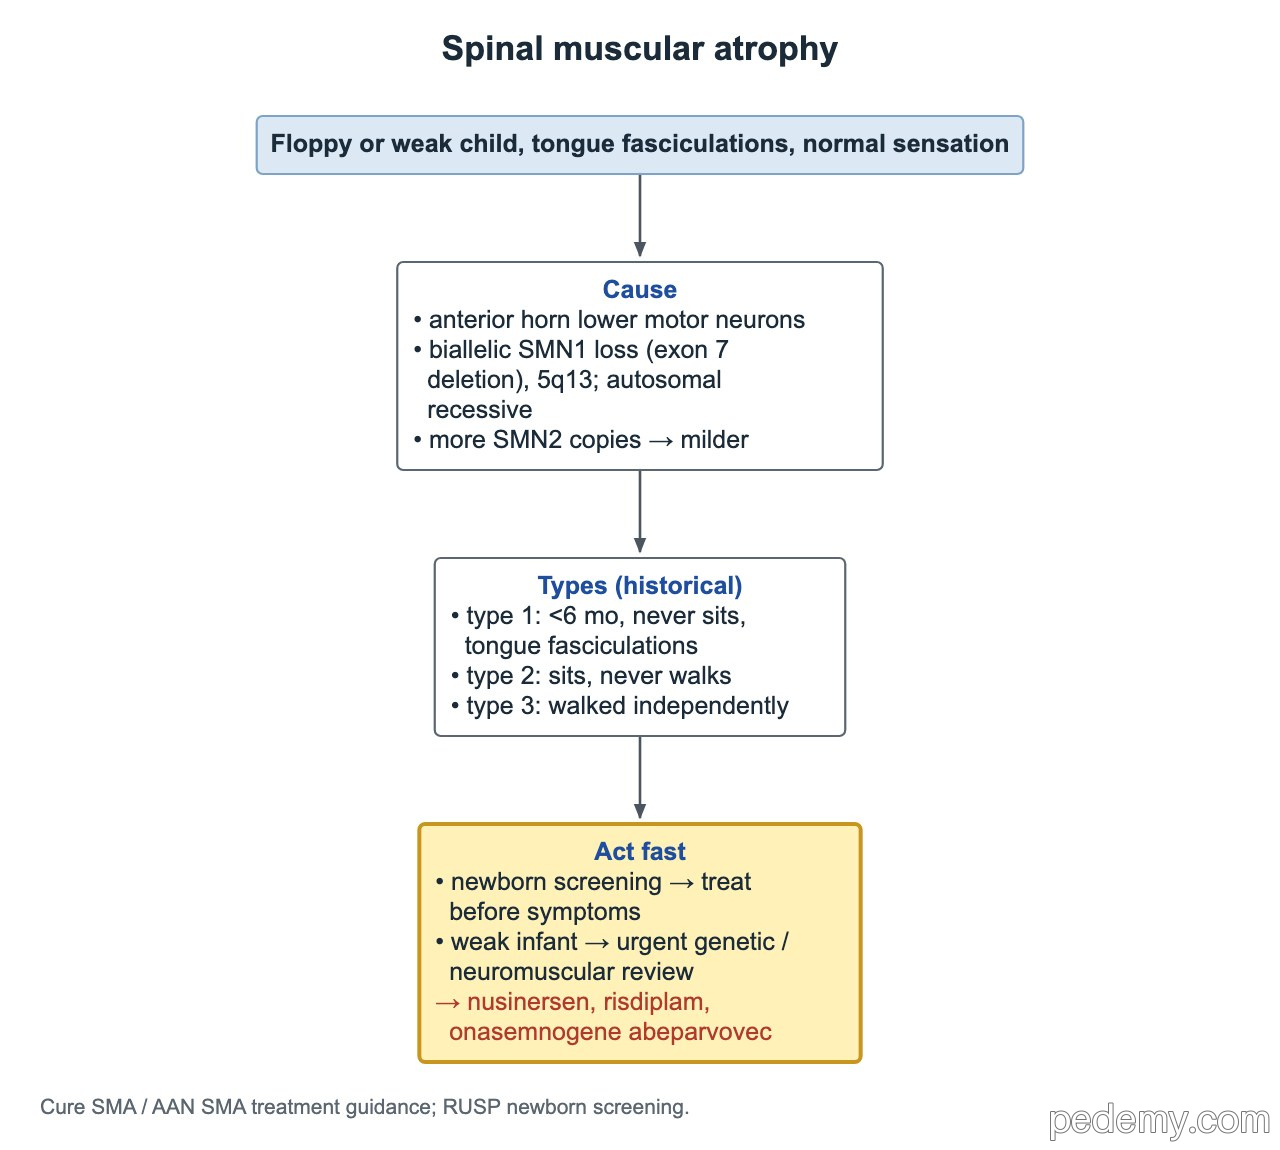
- Cause : délétion homozygote de l'exon 7 de SMN1 sur le chromosome 5q13 ; autosomique récessive.
- SMN2 est le gène modificateur : plus de copies de SMN2 donnent un phénotype plus léger.
- Type 1 : début avant 6 mois, ne tient jamais assis. Type 2 : tient assis mais ne marche jamais. Type 3 : a marché seul. Ces types sont désormais des étiquettes historiques puisque le traitement modifie l'évolution.
- La SMA figure dans le panel de dépistage néonatal uniforme recommandé aux États-Unis (ajoutée en 2018), si bien que la plupart des cas sont détectés avant les symptômes.
- Un nourrisson faible suspect de SMA nécessite un test génétique urgent et un avis neuromusculaire : le traitement est plus efficace avant la perte des motoneurones.
- Traitements modificateurs de la maladie : nusinersen (intrathécal), risdiplam (oral) et onasemnogène abéparvovec (thérapie génique IV en dose unique).
Nerf périphérique : syndrome de Guillain–Barré et Charcot–Marie–Tooth
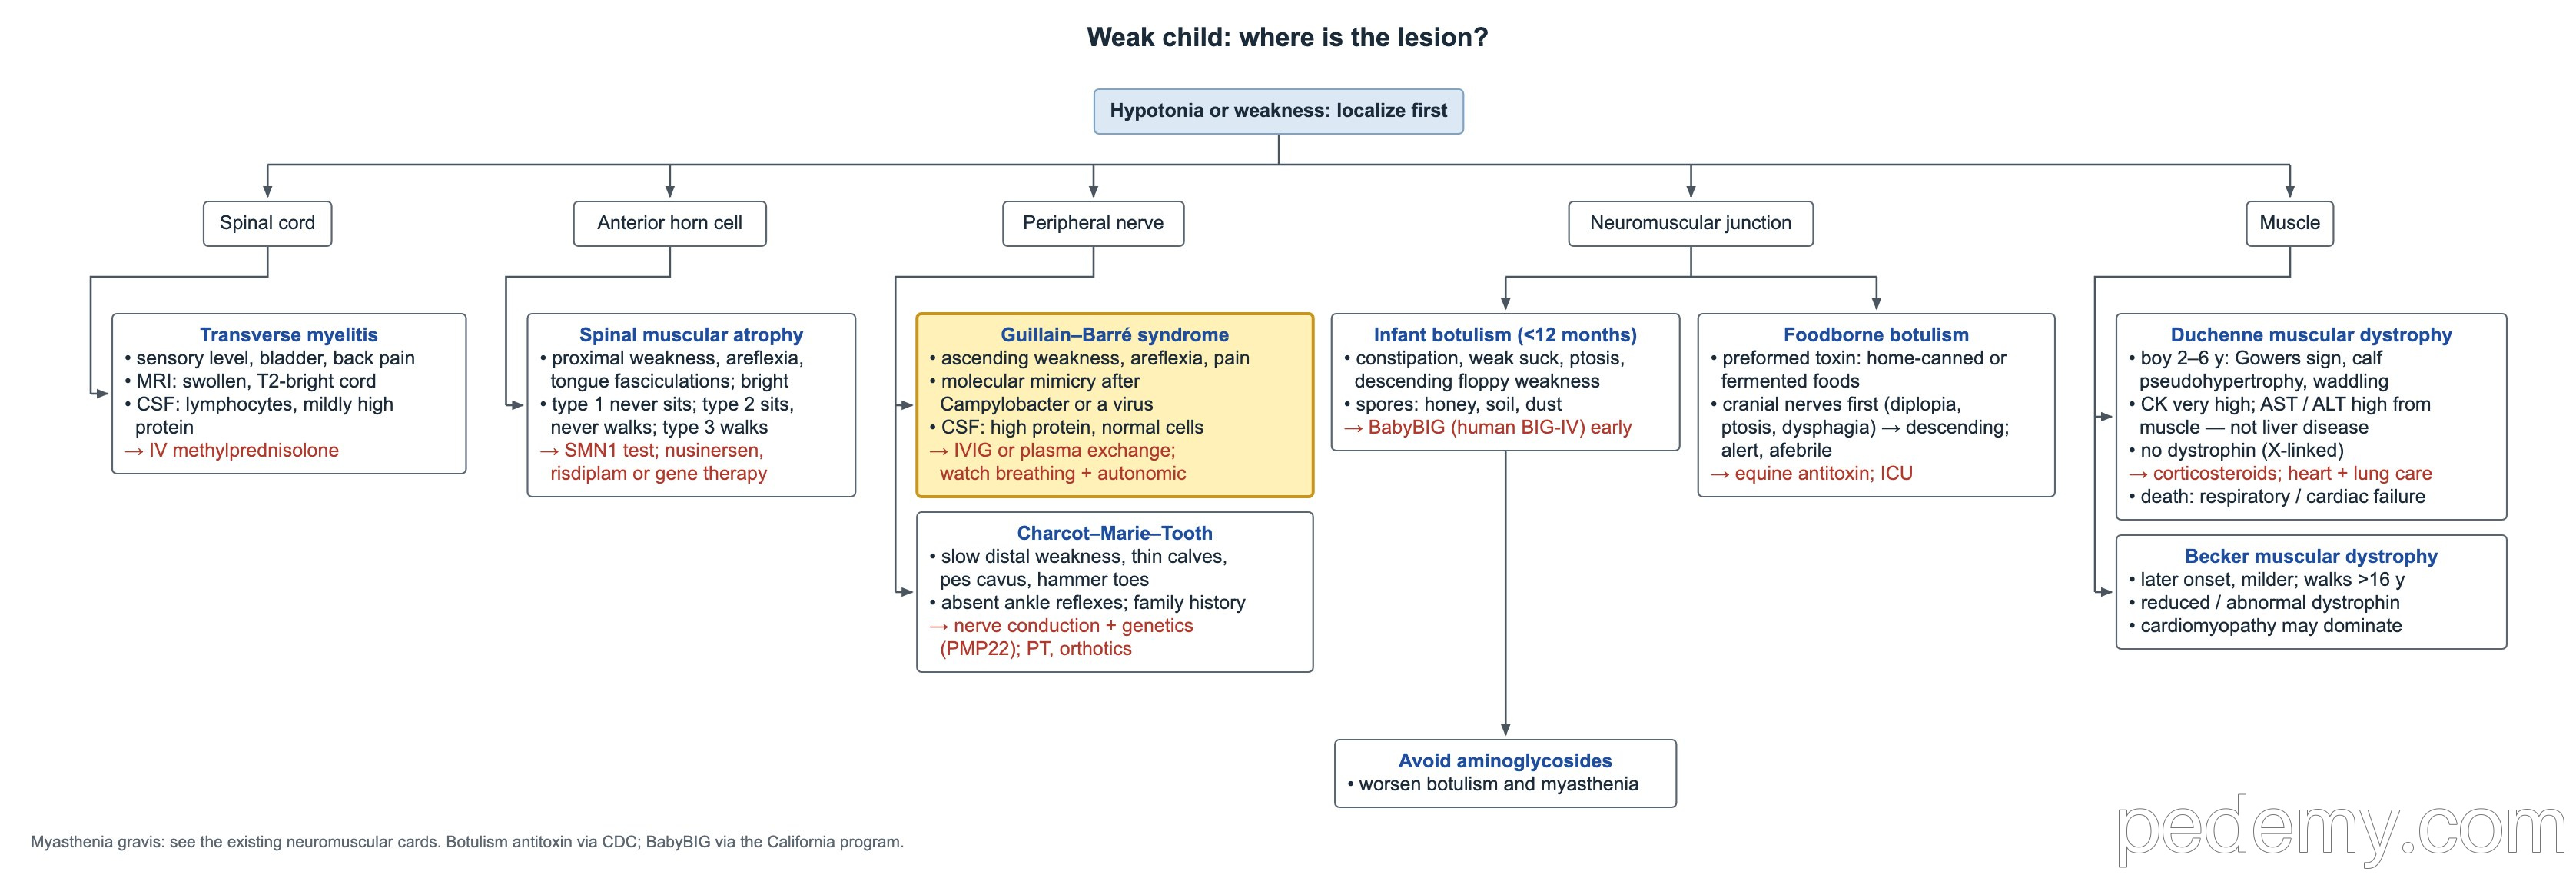
Le syndrome de Guillain–Barré (SGB) débute 1–4 semaines après une infection, classiquement une diarrhée à Campylobacter jejuni. Les anticorps dirigés contre le microbe ont une réaction croisée avec les gangliosides nerveux (mimétisme moléculaire).
La maladie de Charcot–Marie–Tooth (CMT) en est l'équivalent lent et héréditaire : faiblesse distale sur des années plutôt que des jours.
- SGB : faiblesse ascendante symétrique, abolition des réflexes, souvent douleurs du dos ou des jambes.
- LCR du SGB : protéines élevées avec un nombre de cellules normal (dissociation albumino-cytologique).
- Traitement du SGB : IVIG ou échanges plasmatiques ; surveiller la respiration (capacité vitale) et l'instabilité autonome (fréquence cardiaque, pression artérielle).
- CMT : amyotrophie distale des jambes lentement progressive, mollets fins, pieds creux (pes cavus), orteils en marteau, réflexes achilléens abolis, souvent des antécédents familiaux.
- La CMT1A, due à une duplication de PMP22, est la forme la plus fréquente ; confirmer par l'électroneuromyogramme et le test génétique ; traiter par kinésithérapie et orthèses.
Ataxie de Friedreich
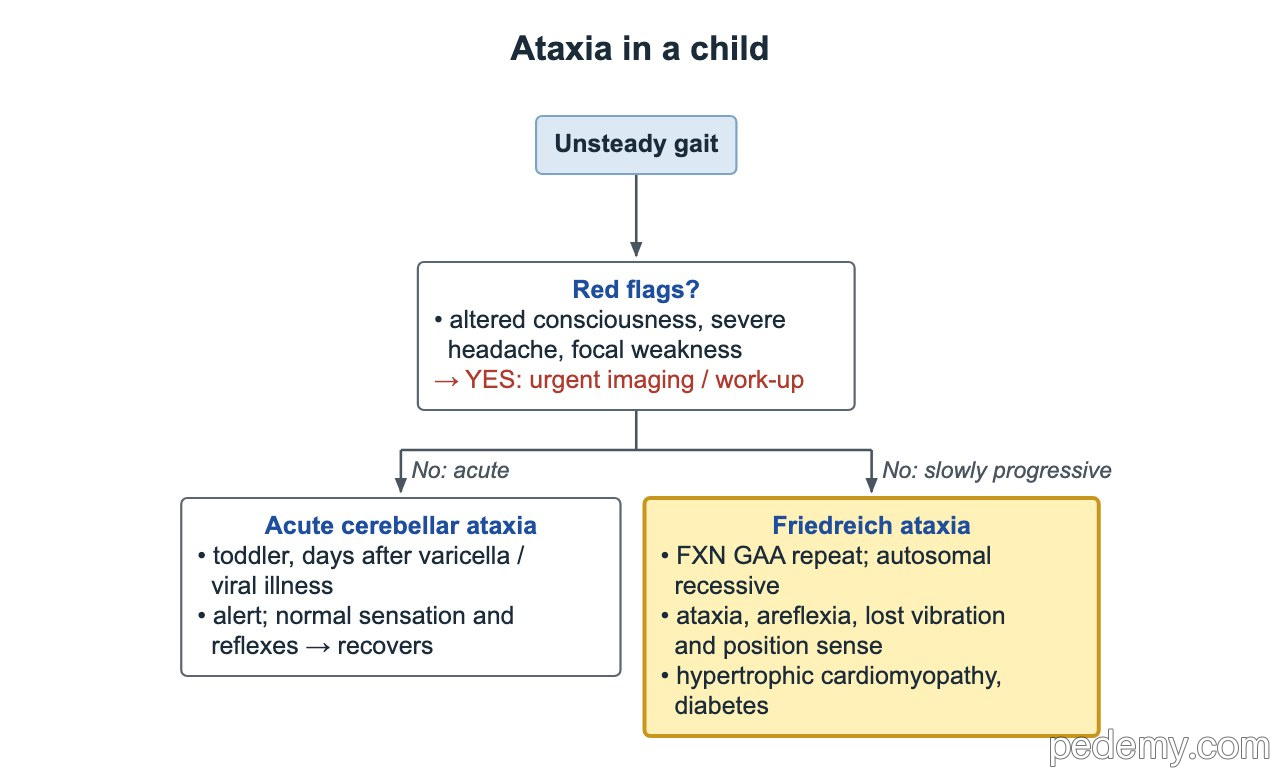
Une ataxie lentement progressive avec abolition des réflexes et perte de la sensibilité vibratoire et proprioceptive évoque une ataxie de Friedreich. Une ataxie aiguë chez un jeune enfant quelques jours après une varicelle ou une autre virose, avec des réflexes et une sensibilité normaux, est généralement une ataxie cérébelleuse aiguë et guérit.
- Génétique : expansion de répétitions GAA dans FXN (frataxine) ; autosomique récessive.
- Neurologie : ataxie à la marche, aréflexie, perte de la sensibilité vibratoire et de la proprioception.
- Atteintes non neurologiques : cardiomyopathie hypertrophique et diabète sucré ; dépister les deux.
Dystrophies musculaires de Duchenne et de Becker
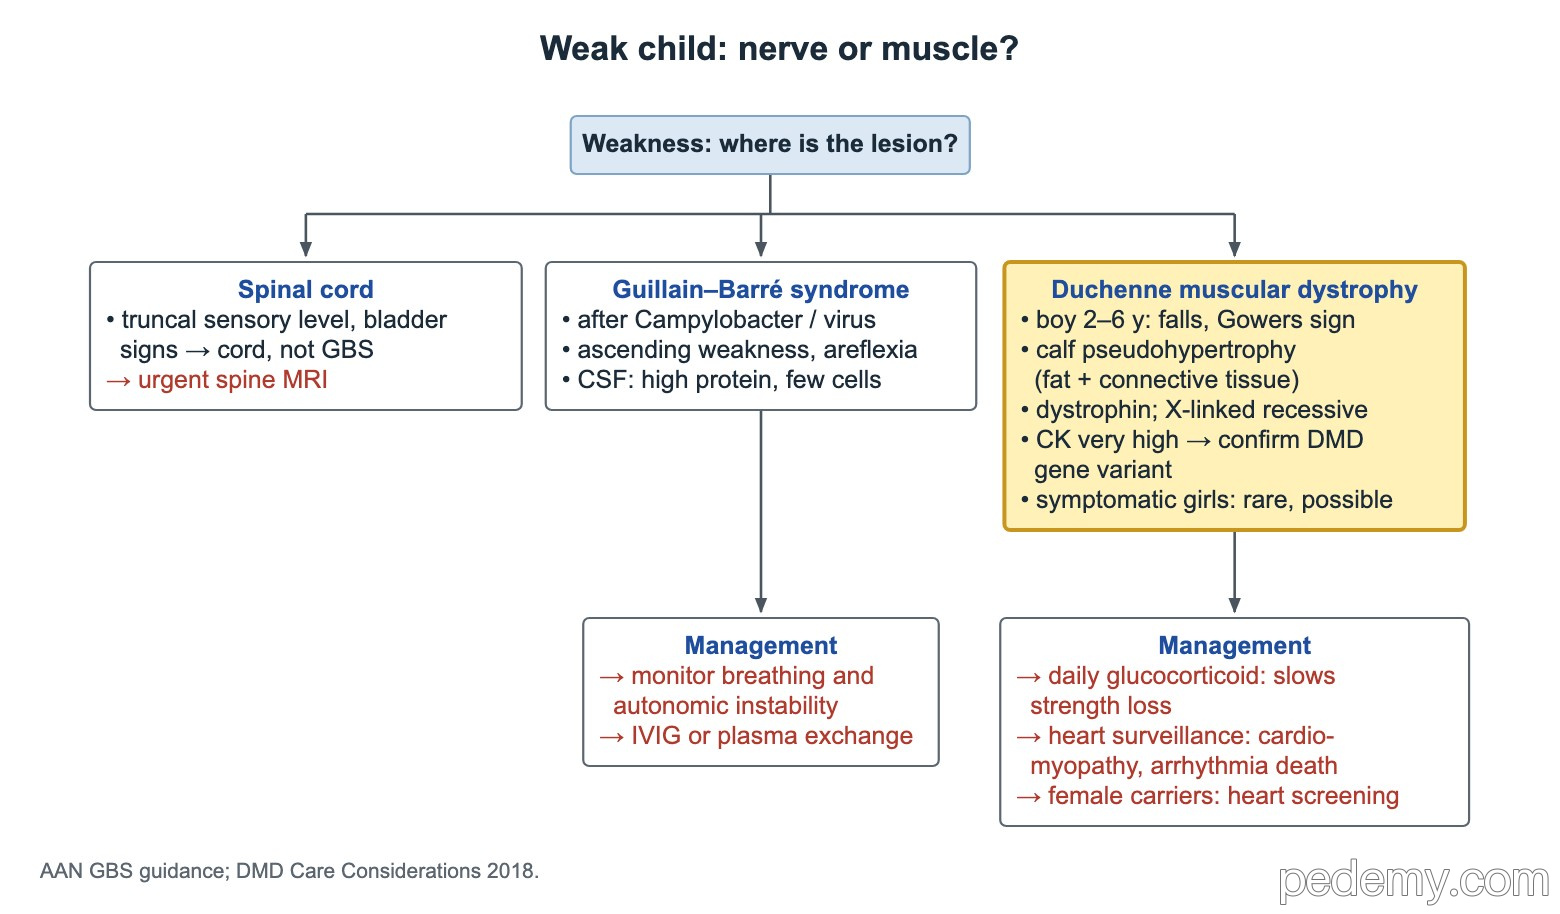
Un garçon de 2–6 ans qui tombe souvent, marche en se dandinant et grimpe le long de ses jambes pour se relever (signe de Gowers) a une dystrophie musculaire de Duchenne (DMD) jusqu'à preuve du contraire. Les gros mollets sont une pseudo-hypertrophie : muscle remplacé par de la graisse et du tissu conjonctif.
- Transmission : récessive liée à l'X ; dystrophine absente. Les filles symptomatiques sont rares mais possibles.
- Premier examen : créatine kinase (CK), généralement de nombreuses fois la normale.
- Les ASAT et ALAT élevées viennent du muscle, pas du foie : doser les CK avant un bilan hépatique.
- Confirmer par un test génétique montrant un variant pathogène du gène DMD.
- Dystrophie musculaire de Becker : début plus tardif et forme plus légère ; dystrophine diminuée ou anormale (non absente) ; CK élevées ; la marche persiste souvent au-delà de 16 ans ; la cardiomyopathie peut dominer.
Prise en charge de la Duchenne : corticoïdes, cœur et poumons
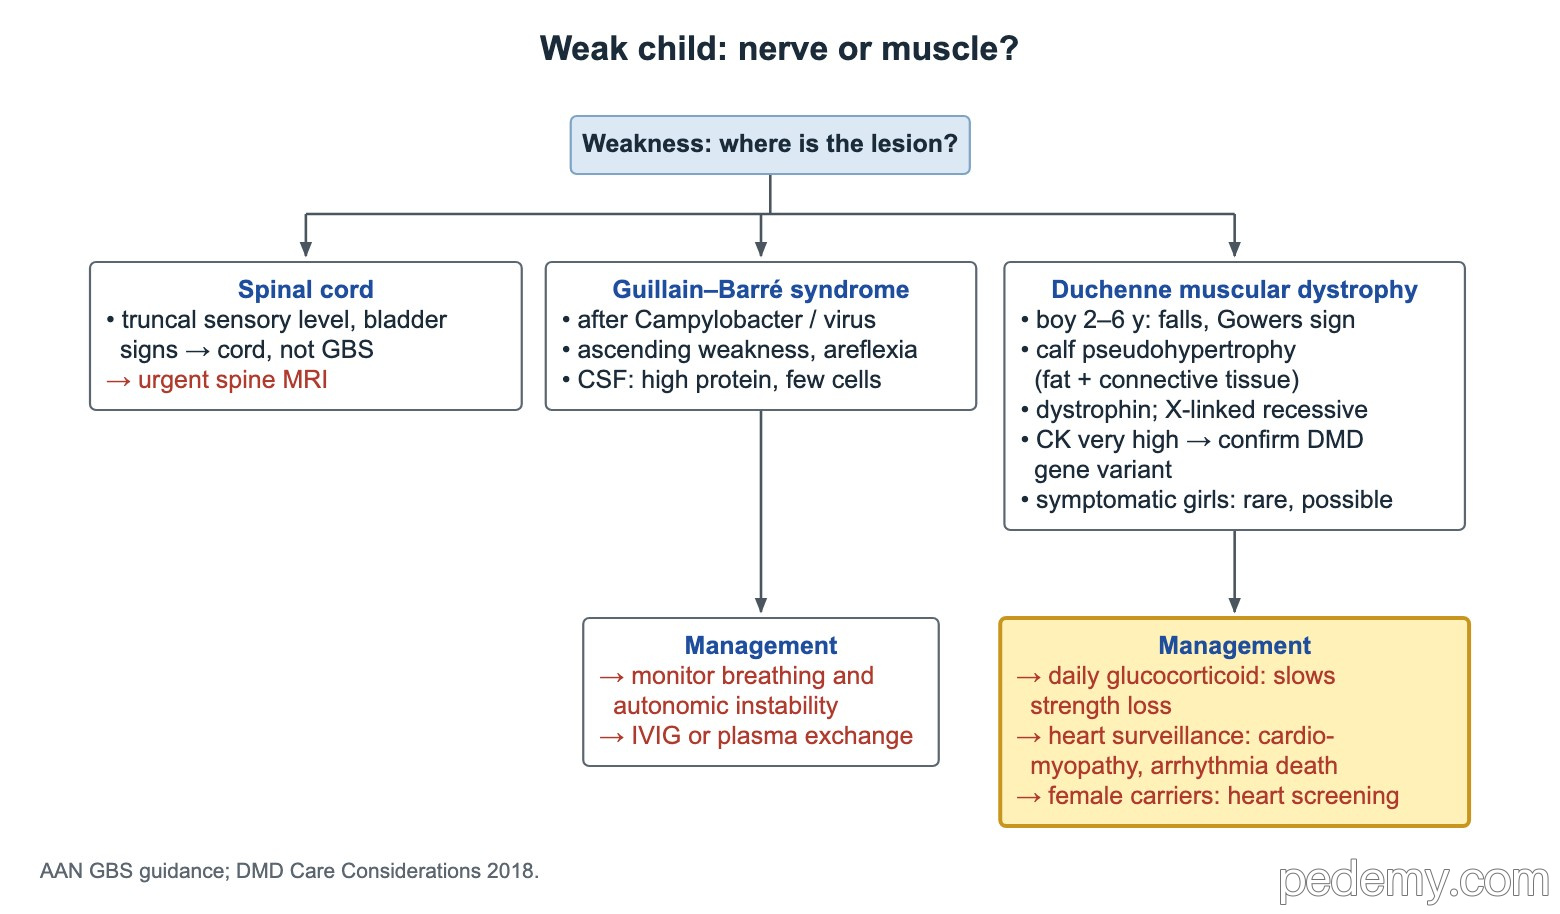
- Un glucocorticoïde quotidien ralentit la perte de force et prolonge la marche (prednisone, déflazacort ou vamorolone).
- Cœur : surveillance cardiaque régulière ; la cardiomyopathie et les arythmies peuvent provoquer une mort subite.
- Avec l'assistance ventilatoire de l'insuffisance respiratoire, la cardiomyopathie est désormais la première cause de décès.
- Les femmes conductrices peuvent développer une cardiomyopathie et nécessitent un dépistage cardiaque périodique.
Jonction neuromusculaire : myasthénie et botulisme
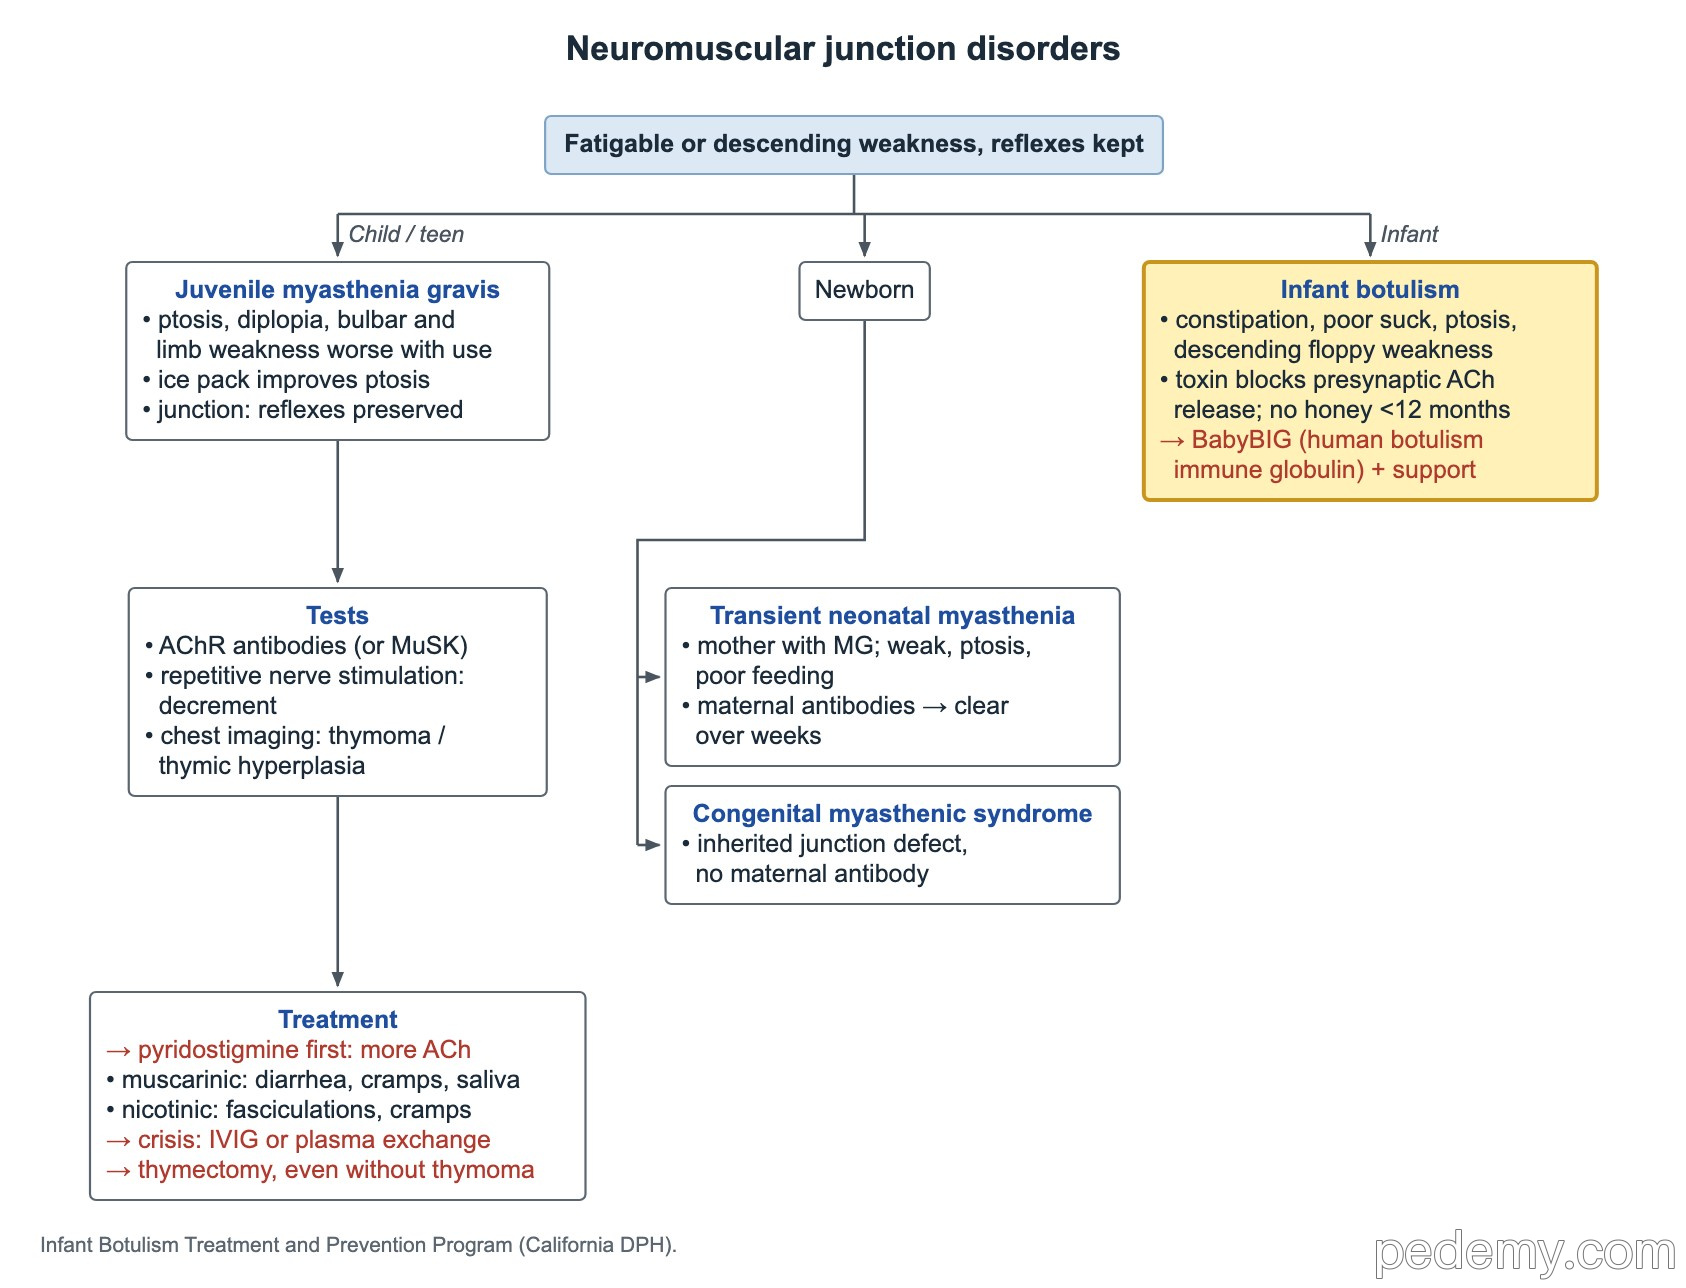
Les maladies de la jonction donnent une faiblesse fatigable ou descendante avec des réflexes conservés et une sensibilité normale. L'âge oriente vers la cause : myasthénie juvénile chez l'enfant ou l'adolescent, myasthénie néonatale transitoire ou syndrome myasthénique congénital chez le nouveau-né, et botulisme chez le nourrisson.
- Myasthénie juvénile : ptosis, diplopie, faiblesse bulbaire et des membres qui s'aggrave à l'effort. Une poche de glace sur la paupière pendant environ 2 minutes améliore le ptosis.
- Examens : anticorps anti-récepteur de l'acétylcholine (RACh) ou anti-MuSK ; la stimulation nerveuse répétitive à basse fréquence montre un décrément ; le scanner ou l'IRM thoracique recherche un thymome ou une hyperplasie thymique.
- La pyridostigmine est le traitement symptomatique de première ligne : elle ralentit la dégradation de l'acétylcholine. Effets muscariniques : diarrhée, crampes abdominales, hypersalivation. Effets nicotiniques : fasciculations, crampes musculaires.
- Crise myasthénique ou aggravation sévère : IVIG ou échanges plasmatiques. La thymectomie est bénéfique dans la forme généralisée avec anticorps anti-RACh, même sans thymome.
- Myasthénie néonatale transitoire : les anticorps maternels traversent le placenta ; cri faible, ptosis, difficultés alimentaires ; amélioration en quelques semaines avec l'élimination des anticorps.
- Syndrome myasthénique congénital : défaut héréditaire de la jonction, sans anticorps maternel.
- Botulisme du nourrisson (moins de 12 mois) : les spores ingérées produisent une toxine qui bloque la libération présynaptique d'acétylcholine. La constipation vient en premier, puis succion faible, ptosis et faiblesse hypotonique descendante. Traiter tôt par immunoglobulines humaines antibotuliniques (BabyBIG) et soins de support.
- Pas de miel avant 12 mois. Les aminosides comme la gentamicine aggravent le blocage dans le botulisme et la myasthénie et peuvent provoquer un arrêt respiratoire.
- Botulisme alimentaire : toxine préformée dans des conserves maison ou des aliments fermentés ; quelques heures plus tard diplopie, ptosis, dysphagie, puis faiblesse descendante chez un patient conscient et apyrétique. Traiter par antitoxine botulinique équine heptavalente et prise en charge en réanimation.
Questions fréquentes
Qu'est-ce que le signe de Gowers ?
Un enfant dont les muscles des hanches et des cuisses sont faibles se relève du sol en poussant avec les mains sur les genoux et les cuisses. Il est classique de la dystrophie musculaire de Duchenne mais peut apparaître dans toute faiblesse proximale.
Pourquoi un bébé atteint de botulisme est-il d'abord constipé ?
La toxine botulinique bloque la libération d'acétylcholine aux terminaisons nerveuses autonomes aussi bien que motrices, si bien que le ralentissement digestif précède souvent la faiblesse de plusieurs jours.
La SMA fait-elle partie du dépistage néonatal ?
Oui. La SMA a été ajoutée au panel de dépistage néonatal uniforme recommandé aux États-Unis en 2018, si bien que la plupart des bébés sont diagnostiqués avant le début des symptômes.
Étudier ce sujet
Sources
- Birnkrant et al. 2018 : diagnostic et prise en charge de la dystrophie musculaire de Duchenne, partie 1 (Lancet Neurol)
- EAN/PNS 2023 : recommandation sur le diagnostic et le traitement du syndrome de Guillain–Barré (Eur J Neurol)
- Recommandations consensuelles internationales pour la prise en charge de la myasthénie : mise à jour 2020 (Neurology)
Rédigé pour Pedemy avec nos propres mots à partir des sources ci-dessus ; vérifié en novembre 2026. À visée éducative uniquement, pas un avis médical ; vérifiez les doses et les protocoles locaux avant de traiter un patient. Pedemy est indépendant et n’est ni affilié ni soutenu par les organisations citées.