

Arbre décisionnel principal
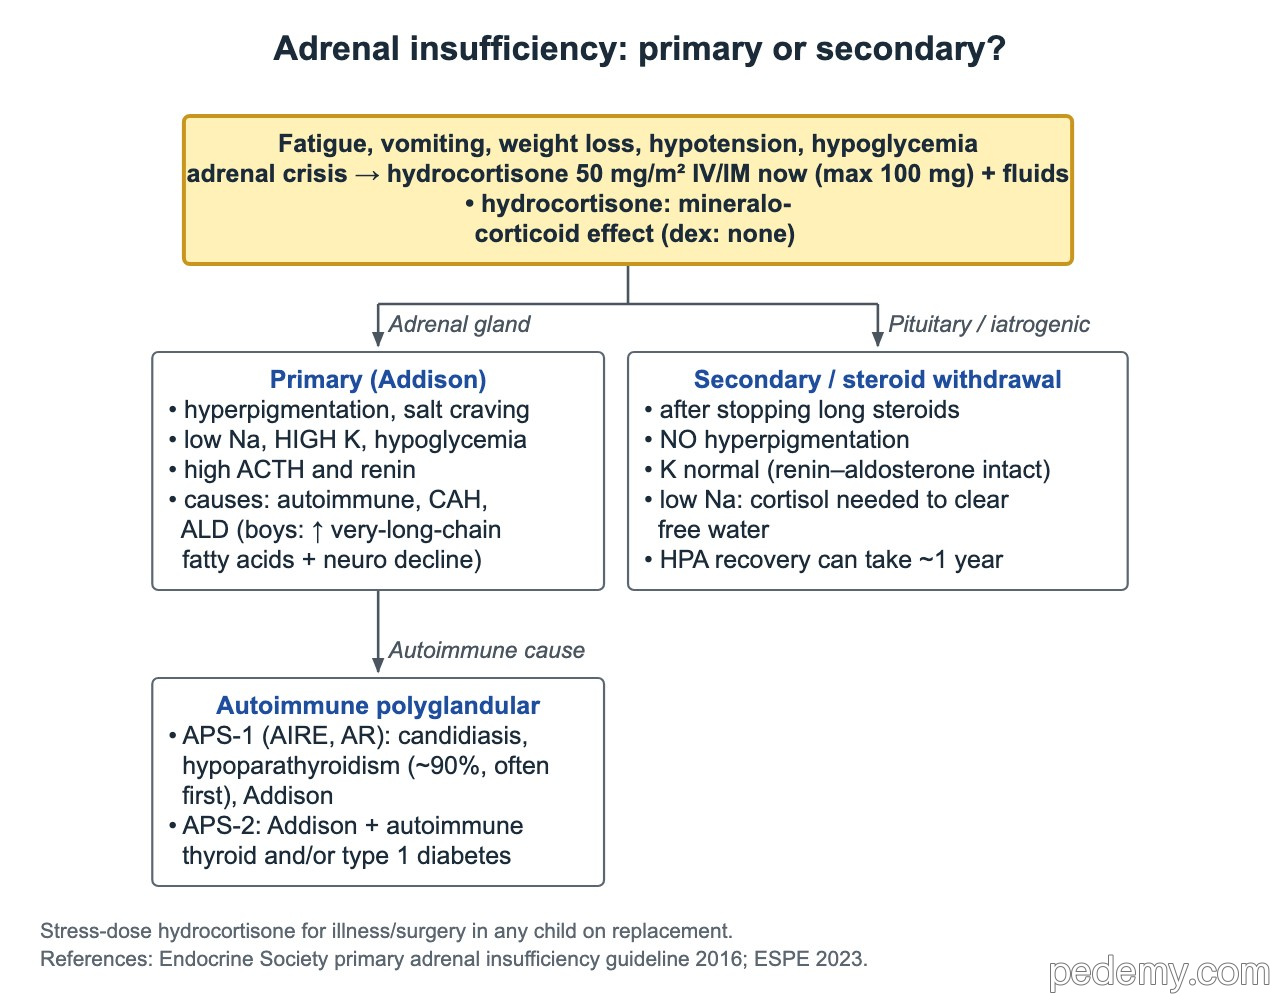
Insuffisance surrénale : primaire ou secondaire ?
Points clés
- Crise surrénale : hydrocortisone 50 mg/m² IV ou IM immédiatement (maximum habituel 100 mg), avec remplissage et glucose.
- Insuffisance surrénale primaire : sodium bas, potassium ÉLEVÉ, ACTH et rénine élevées, hyperpigmentation.
- Insuffisance secondaire ou liée au sevrage en corticoïdes : potassium normal et pas d'hyperpigmentation ; la récupération de l'axe HHS peut prendre 6–12 mois ou plus.
- Déficit classique en 21-hydroxylase (environ 95% des HCS) : 17-OHP très élevée ; crise de perte de sel à 1–3 semaines de vie.
- Les déficits en 11β-hydroxylase et en 17α-hydroxylase donnent une hypertension avec hypokaliémie par excès de DOC.
- Hypertension + potassium bas : doser rénine et aldostérone ; rénine basse avec aldostérone élevée = hyperaldostéronisme primaire.
- Syndrome de Cushing : le poids augmente alors que la vitesse de croissance staturale diminue ; les corticoïdes exogènes sont la cause la plus fréquente ; le dépistage exige 2 tests anormaux.
Crise surrénale : traiter d'abord
Suspecter une crise surrénale chez un enfant avec vomissements, faiblesse, hypotension ou choc, hypoglycémie ou hyponatrémie, surtout en cas de maladie surrénale connue, d'HCS ou de corticothérapie prolongée récente. Ne pas attendre le résultat du cortisol ; prélever cortisol et ACTH si cela ne retarde pas le traitement.
- Hydrocortisone 50 mg/m² IV ou IM immédiatement (maximum habituel 100 mg), puis doses répétées sur 24 heures.
- Bolus de sérum salé isotonique pour le choc et glucose IV pour l'hypoglycémie.
- L'hydrocortisone est préférée : aux doses de stress, elle a aussi une action minéralocorticoïde. La dexaméthasone n'en a aucune et ne remplace pas l'aldostérone.
- Tout enfant sous traitement substitutif quotidien a besoin de doses de stress en cas de fièvre, vomissements, traumatisme ou chirurgie, et d'une trousse d'urgence d'hydrocortisone IM à domicile.
Insuffisance surrénale primaire (maladie d'Addison)
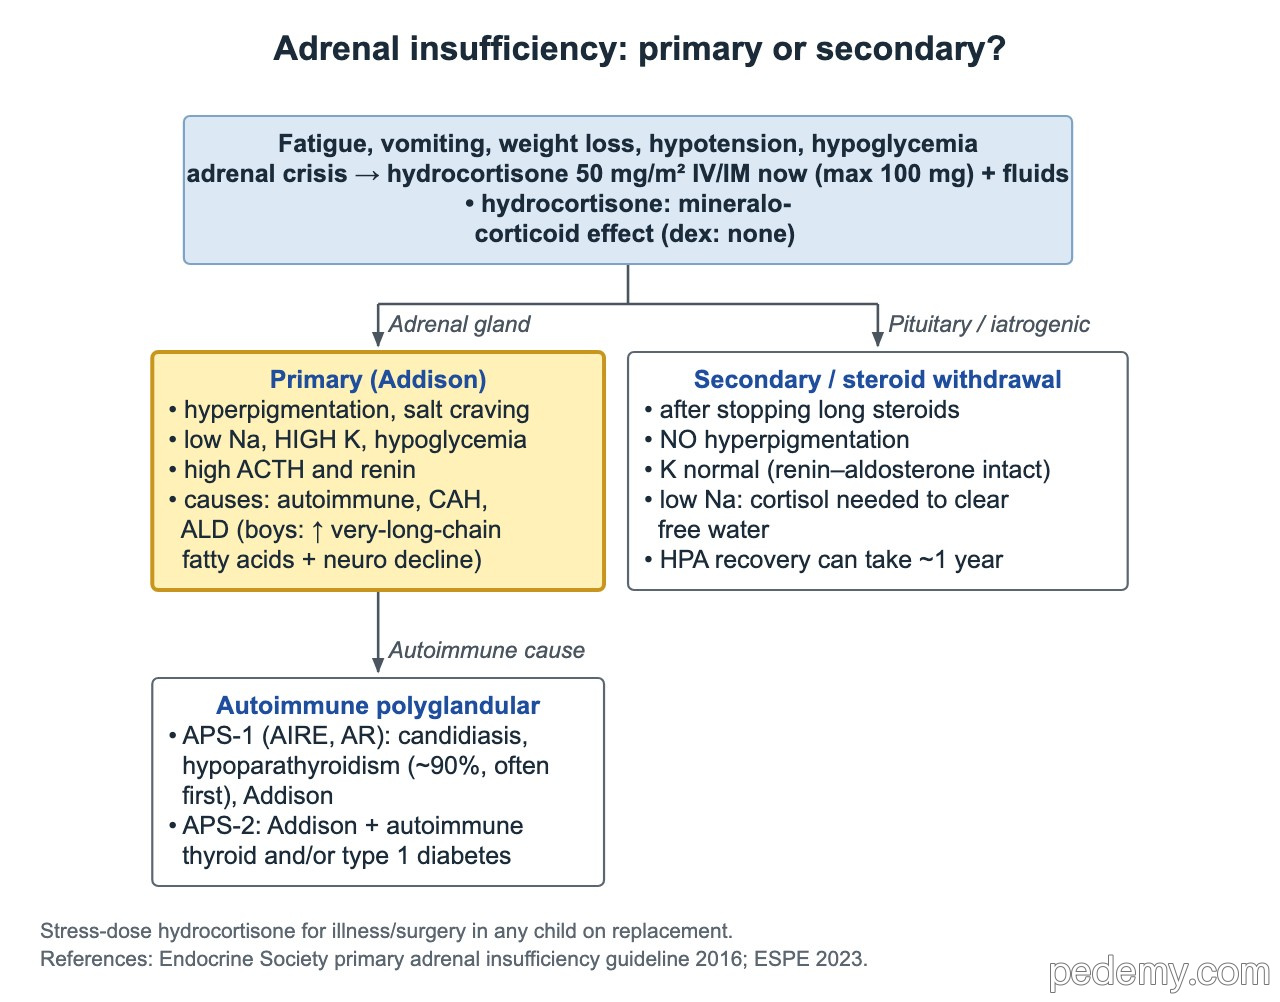
Lorsque la surrénale elle-même est défaillante, le cortisol et l'aldostérone chutent tous deux. L'hypophyse augmente l'ACTH, et l'effet mélanotrope de l'ACTH et de la MSH fonce la peau, les gencives et les plis cutanés.
- Symptômes : fatigue, appétence pour le sel, perte de poids, douleurs abdominales, hypotension, hyperpigmentation.
- Biologie : hyponatrémie avec hyperkaliémie, souvent hypoglycémie ; ACTH élevée et rénine plasmatique élevée.
- Causes : surrénalite auto-immune, HCS (nourrissons) et adrénoleucodystrophie liée à l'X chez le garçon.
- X-ALD : des variants d'ABCD1 bloquent le transport des acides gras à très longue chaîne vers les peroxysomes, qui s'accumulent (AGTLC, VLCFA). Doser les VLCFA chez tout garçon ayant une insuffisance surrénale primaire de cause inexpliquée, surtout avec baisse des résultats scolaires, troubles du comportement ou perte de la vision ou de l'audition.
- Traitement : hydrocortisone quotidienne plus fludrocortisone pour compenser le déficit minéralocorticoïde.
Syndromes polyendocriniens auto-immuns
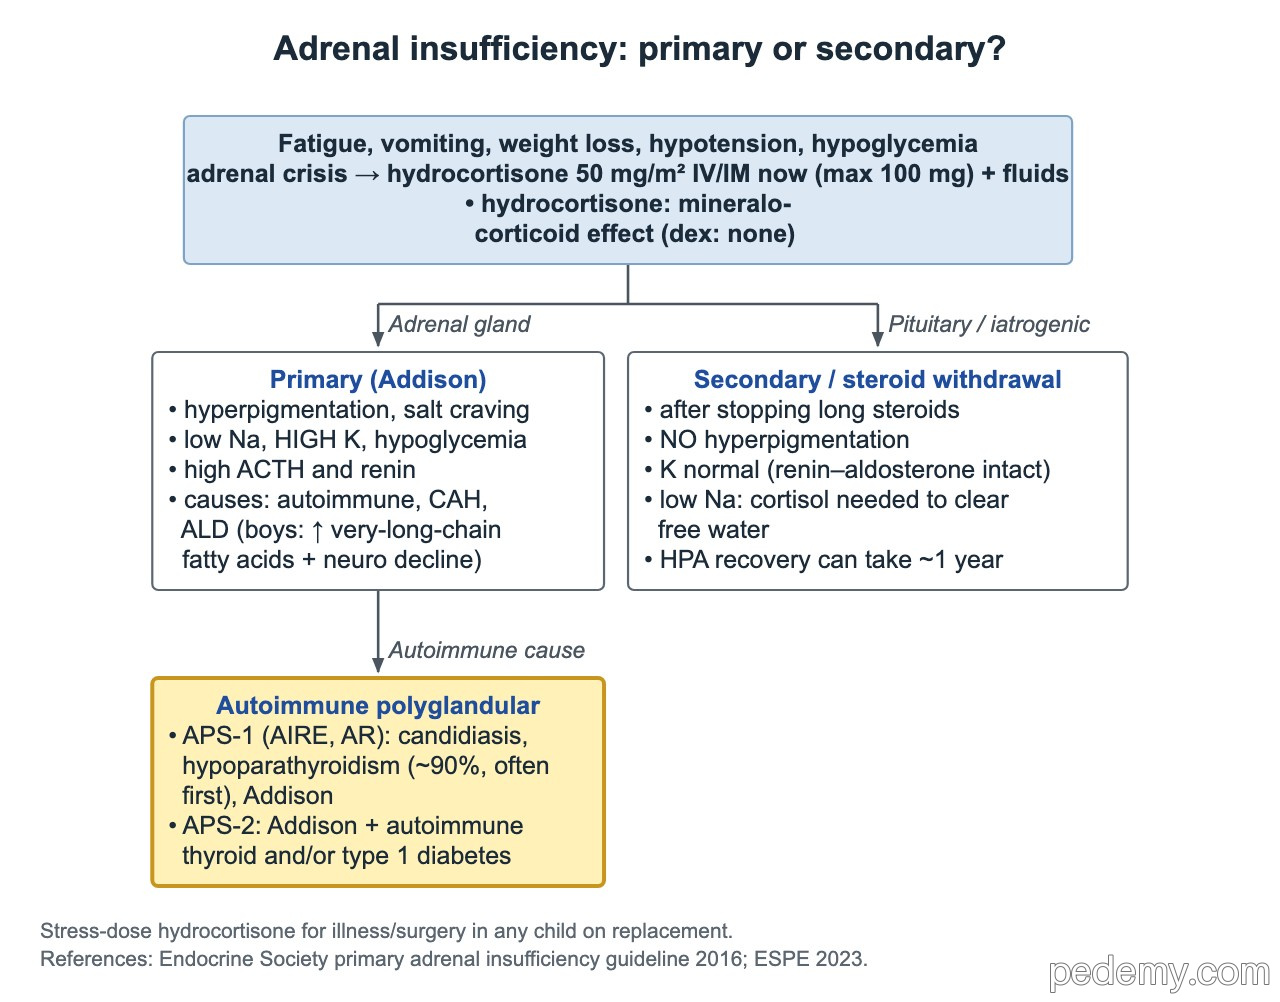
Un enfant atteint d'une maladie endocrine auto-immune qui en développe une seconde mérite un dépistage des autres, y compris les anticorps antisurrénale et un cortisol du matin.
| Caractéristique | APS-1 (APECED) | APS-2 |
|---|---|---|
| Gène et transmission | AIRE ; autosomique récessive | Polygénique (liée au HLA) |
| Âge habituel | Enfance | Habituellement adolescence et âge adulte |
| Signes principaux | Candidose cutanéomuqueuse chronique, hypoparathyroïdie, maladie d'Addison | Maladie d'Addison avec thyroïdite auto-immune et/ou diabète de type 1 |
| Notion clé pour l'examen | L'hypoparathyroïdie est l'atteinte endocrine la plus fréquente ; la candidose apparaît souvent en premier | Pas de candidose ni d'hypoparathyroïdie |
Insuffisance surrénale secondaire et liée au sevrage en corticoïdes
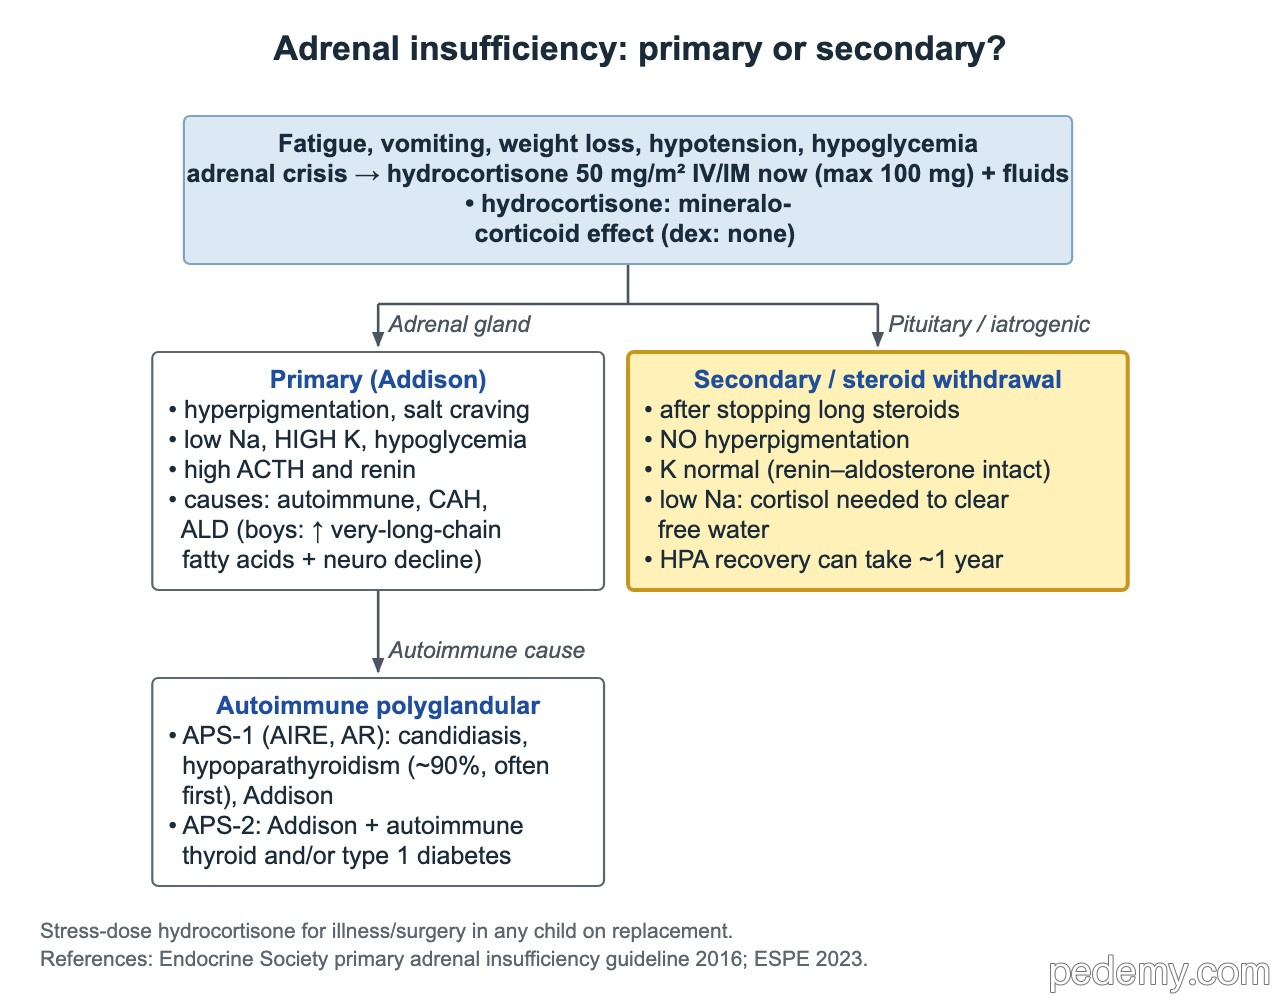
Les traitements prolongés par glucocorticoïdes à doses supraphysiologiques freinent l'hypothalamus et l'hypophyse. À l'arrêt brutal des corticoïdes, l'ACTH et le cortisol restent bas, mais le système rénine–angiotensine–aldostérone fonctionne toujours.
- Le potassium est habituellement normal, car l'aldostérone est préservée.
- Pas d'hyperpigmentation, car l'ACTH est basse.
- L'hyponatrémie reste possible : le cortisol est nécessaire pour excréter l'eau libre, et son déficit permet un excès d'ADH.
- Le risque augmente avec des doses supraphysiologiques pendant plus d'environ 3–4 semaines ; diminuer progressivement plutôt qu'arrêter brutalement.
- L'axe HHS peut rester freiné 6–12 mois ou plus après l'arrêt.
- Vomissements, hypotension et hyponatrémie après l'arrêt d'une corticothérapie prolongée : donner de l'hydrocortisone IV à dose de stress.
Hyperplasie congénitale des surrénales
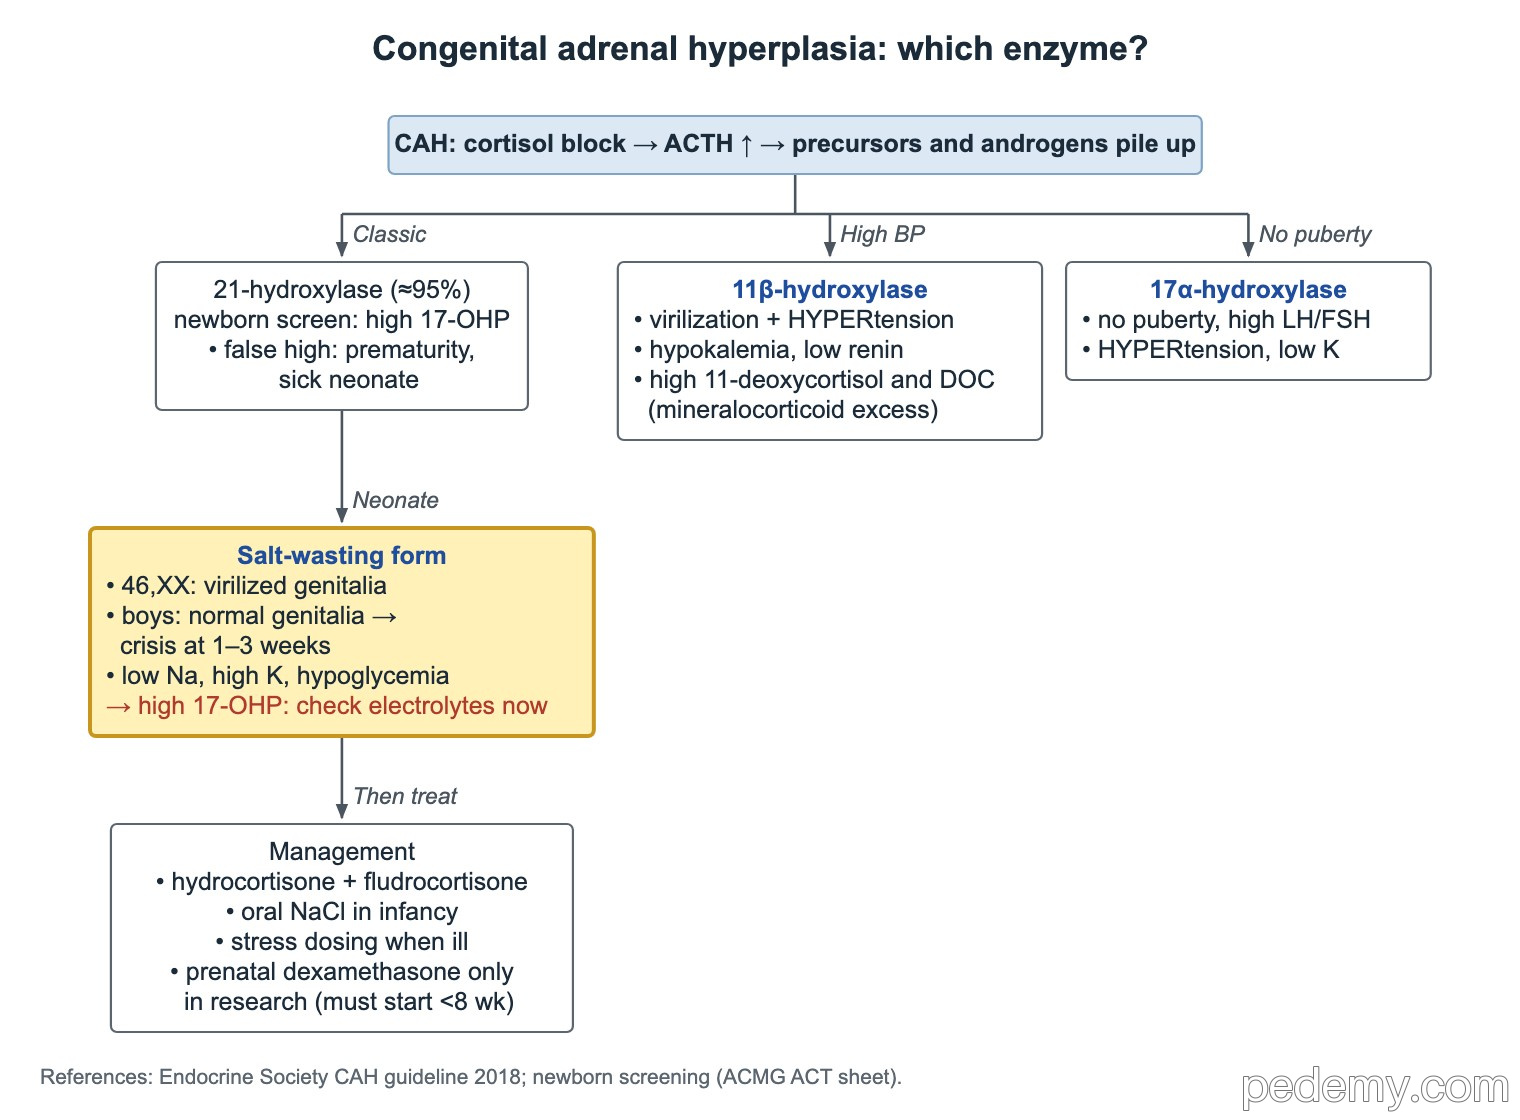
Dans l'HCS, un blocage de la synthèse du cortisol augmente l'ACTH ; les précurseurs situés avant le blocage et les androgènes surrénaliens s'accumulent. L'enzyme détermine si l'enfant perd du sel ou a une hypertension.
- Le dépistage néonatal mesure la 17-OHP. La prématurité, le faible poids de naissance et une maladie néonatale peuvent donner un résultat faussement élevé.
- Une 17-OHP très élevée au dépistage est une urgence : contrôler immédiatement ionogramme et glycémie, car les garçons ont un aspect normal et peuvent se présenter en crise de perte de sel.
- Traitement : hydrocortisone et fludrocortisone, plus chlorure de sodium oral pendant la petite enfance, et doses de stress pendant les maladies.
- La dexaméthasone prénatale pour prévenir la virilisation n'est utilisée que dans le cadre de la recherche.
| Enzyme | Signes clés | Pression artérielle et potassium |
|---|---|---|
| 21-hydroxylase (environ 95%) | 17-OHP très élevée ; 46,XX : organes génitaux virilisés ; 46,XY : organes génitaux masculins normaux ; crise de perte de sel à 1–3 semaines | PA basse, sodium bas, potassium élevé, hypoglycémie |
| 11β-hydroxylase | Virilisation ; 11-désoxycortisol et désoxycorticostérone (DOC) élevés | Hypertension, hypokaliémie, rénine basse (la DOC agit comme un minéralocorticoïde) |
| 17α-hydroxylase | Pas de stéroïdes sexuels : pas de puberté, LH et FSH élevées ; 46,XY sous-virilisé | Hypertension, hypokaliémie (excès de DOC) |
Hypertension endocrine et hypokaliémie
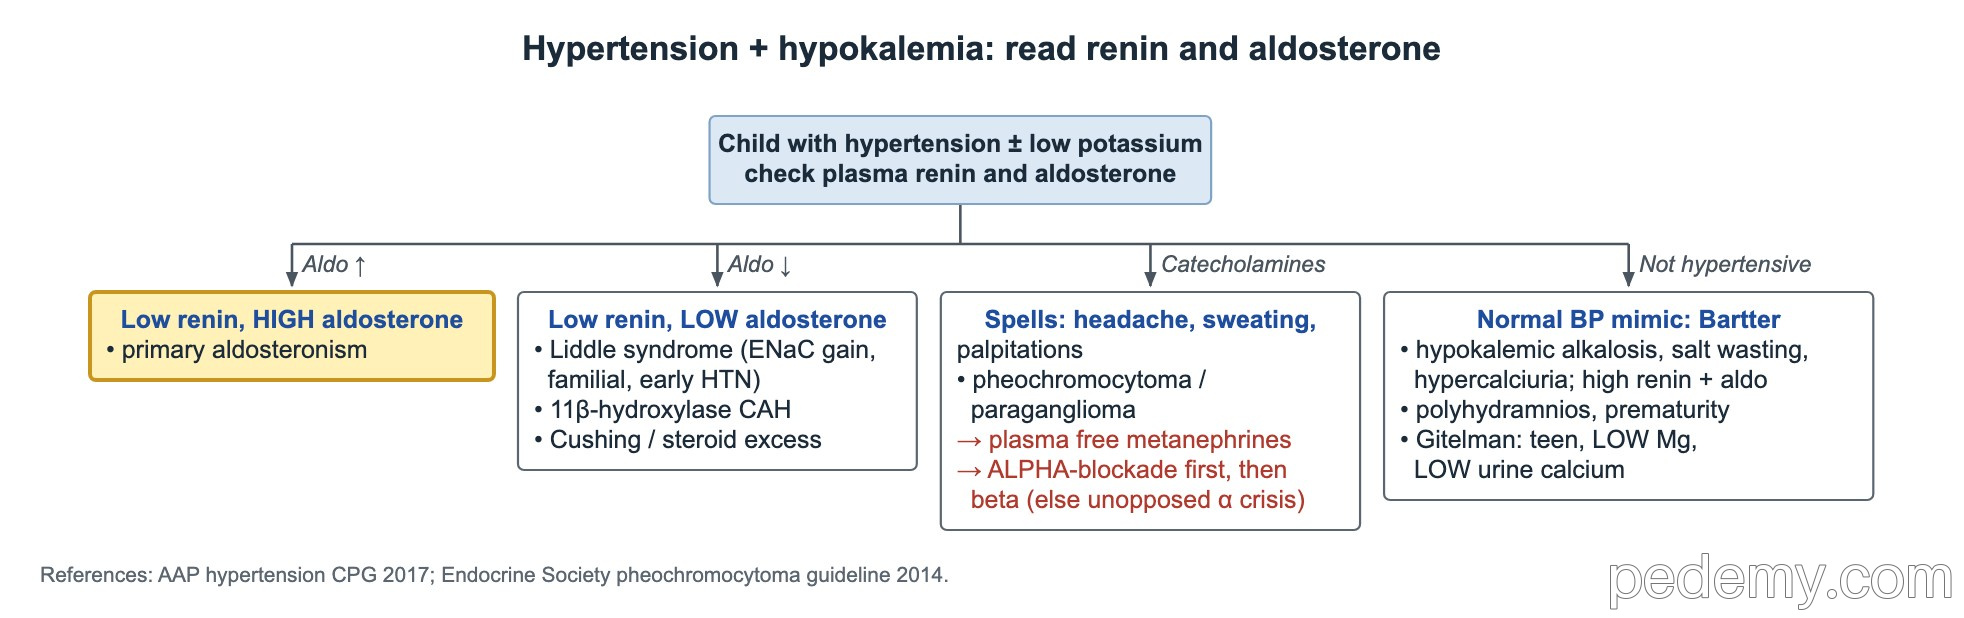
Chez un enfant hypertendu avec un potassium bas, doser ensemble la rénine plasmatique et l'aldostérone. La rénine est basse dans tous les états d'excès minéralocorticoïde ; le taux d'aldostérone permet de les distinguer.
- Chirurgie du phéochromocytome : débuter d'abord l'alpha-blocage et n'ajouter un bêtabloquant qu'après un alpha-blocage suffisant. Un bêtabloquant seul laisse la vasoconstriction alpha sans opposition et peut provoquer une crise hypertensive.
- De nombreux enfants avec phéochromocytome ou paragangliome portent un variant germinal ; un test génétique est donc conseillé.
| Profil | Causes | Indices |
|---|---|---|
| Rénine basse, aldostérone ÉLEVÉE | Hyperaldostéronisme primaire | Aldostérone anormalement élevée pour une rénine basse |
| Rénine basse, aldostérone BASSE | Syndrome de Liddle ; HCS par déficit en 11β-hydroxylase ; syndrome de Cushing ou excès de corticoïdes | Liddle : gain de fonction d'ENaC, autosomique dominant, hypertension familiale précoce ; répond à l'amiloride, pas à la spironolactone |
| Accès paroxystiques | Phéochromocytome ou paragangliome | Céphalées, palpitations, sueurs ; doser les métanéphrines libres plasmatiques ou fractionnées urinaires |
| PA normale ou basse | Syndrome de Bartter ou de Gitelman | Alcalose hypokaliémique avec rénine et aldostérone élevées ; Gitelman : adolescent, magnésium bas, calciurie basse |
Syndrome de Cushing
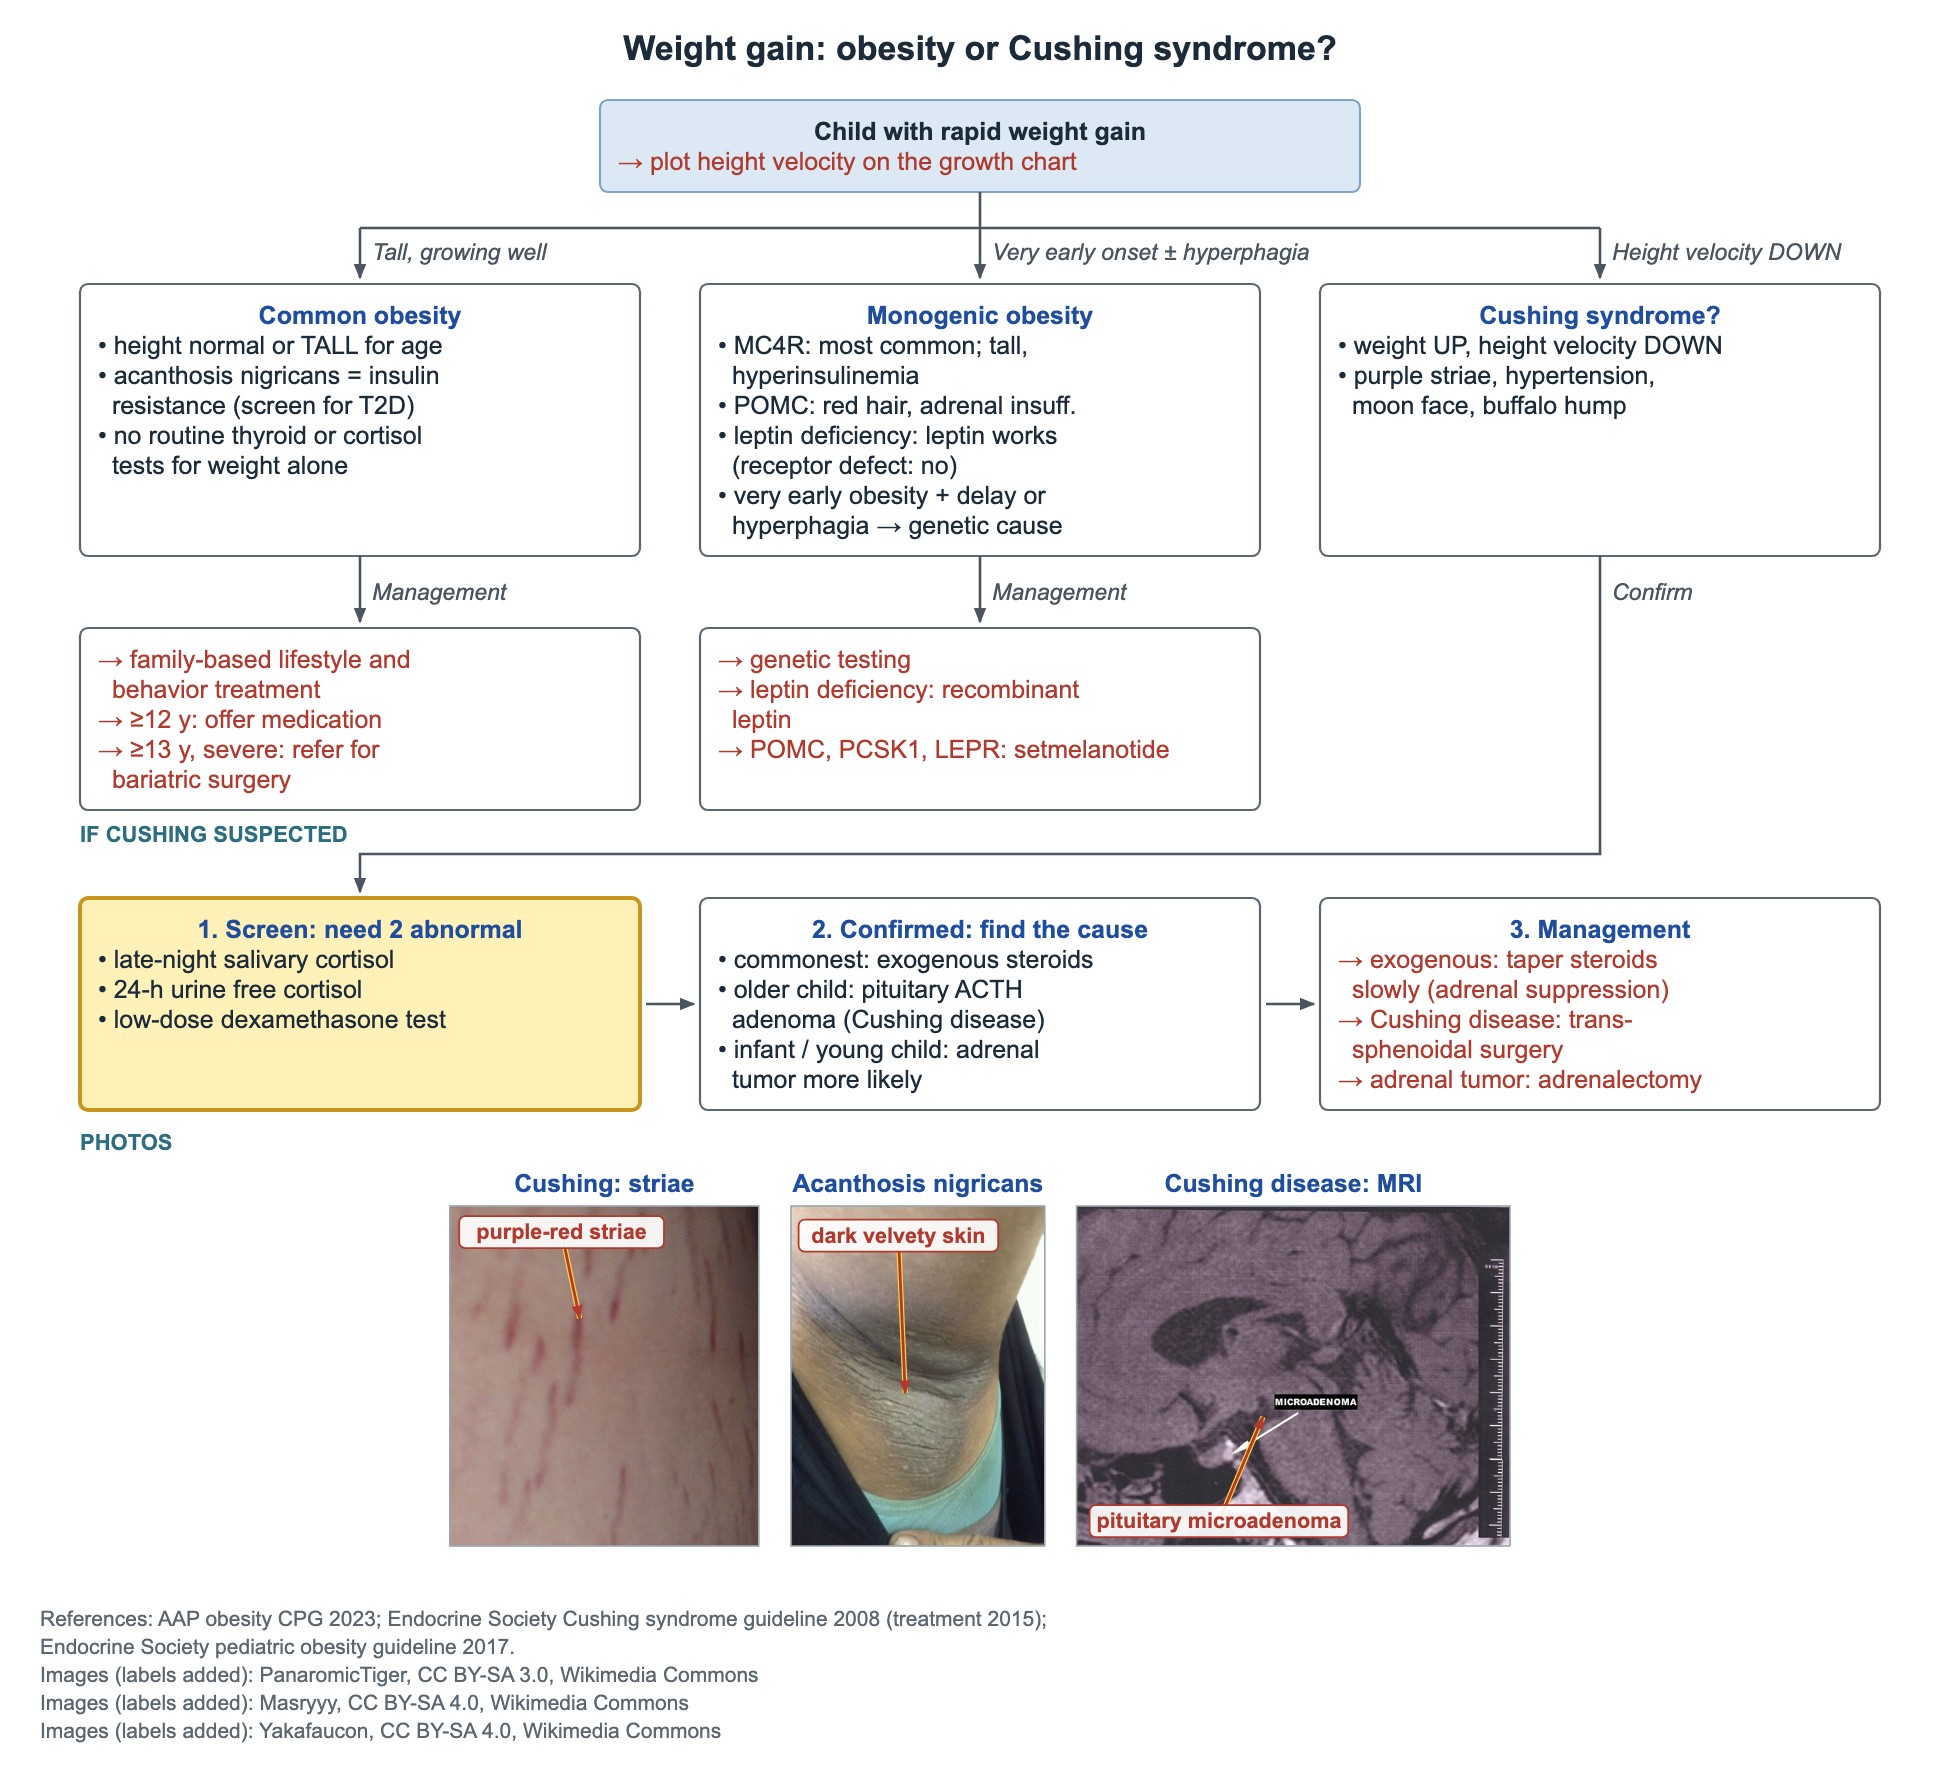
L'indice de croissance clé est la courbe de taille. Un enfant avec une obésité commune est habituellement grand pour son âge ; un enfant avec un syndrome de Cushing prend du poids alors que sa vitesse de croissance staturale diminue. Faciès lunaire, bosse de bison, vergetures pourpres et hypertension sont en faveur.
- Cause la plus fréquente au total : glucocorticoïdes exogènes (iatrogènes), par exemple deflazacort ou prednisone dans la myopathie de Duchenne.
- Cause endogène, enfant d'âge scolaire ou adolescent : adénome hypophysaire sécrétant de l'ACTH (maladie de Cushing). Nourrissons et jeunes enfants : une tumeur surrénalienne est plus probable.
- Anomalie biologique la plus précoce : perte du rythme nycthéméral normal, avec un cortisol élevé en fin de soirée.
- Tests de dépistage : cortisol salivaire en fin de soirée, cortisol libre urinaire des 24 heures ou test de freinage minute à la dexaméthasone à faible dose. Un seul résultat anormal ne confirme pas le diagnostic ; au moins 2 doivent être anormaux.
- Test de freinage nocturne à 1 mg de dexaméthasone : le cortisol du matin est freiné dans l'obésité simple et non freiné dans le syndrome de Cushing.
- Prise en charge : les corticoïdes exogènes sont diminués lentement (freinage surrénalien) ; la maladie de Cushing nécessite une chirurgie transsphénoïdale ; les tumeurs surrénaliennes nécessitent une surrénalectomie.
Questions fréquentes
Quelle est la dose d'hydrocortisone dans la crise surrénale de l'enfant ?
50 mg/m² IV ou IM immédiatement, habituellement jusqu'à un maximum de 100 mg, avec remplissage vasculaire et traitement de l'hypoglycémie.
Comment distinguer l'insuffisance surrénale primaire de la secondaire ?
La forme primaire associe ACTH et rénine élevées, potassium élevé et hyperpigmentation. La forme secondaire, y compris le sevrage en corticoïdes, associe ACTH basse, potassium normal et absence d'hyperpigmentation.
Quels types d'HCS provoquent une hypertension ?
Le déficit en 11β-hydroxylase (avec virilisation) et le déficit en 17α-hydroxylase (avec absence de puberté). Les deux augmentent la désoxycorticostérone, qui provoque hypertension et hypokaliémie.
Étudier ce sujet
Sources
- Endocrine Society 2016 : Diagnostic et traitement de l'insuffisance surrénale primaire (J Clin Endocrinol Metab)
- Endocrine Society 2018 : Hyperplasie congénitale des surrénales par déficit en 21-hydroxylase (J Clin Endocrinol Metab)
- ESE/Endocrine Society 2024 : Insuffisance surrénale induite par les glucocorticoïdes (Eur J Endocrinol)
- Endocrine Society 2014 : Phéochromocytome et paragangliome (J Clin Endocrinol Metab)
- Endocrine Society 2008 : Diagnostic du syndrome de Cushing (J Clin Endocrinol Metab)
Rédigé pour Pedemy avec nos propres mots à partir des sources ci-dessus ; vérifié en novembre 2026. À visée éducative uniquement, pas un avis médical ; vérifiez les doses et les protocoles locaux avant de traiter un patient. Pedemy est indépendant et n’est ni affilié ni soutenu par les organisations citées.