

Arbre décisionnel principal
Ictère du nourrisson : conjugué ou non ?
Points clés
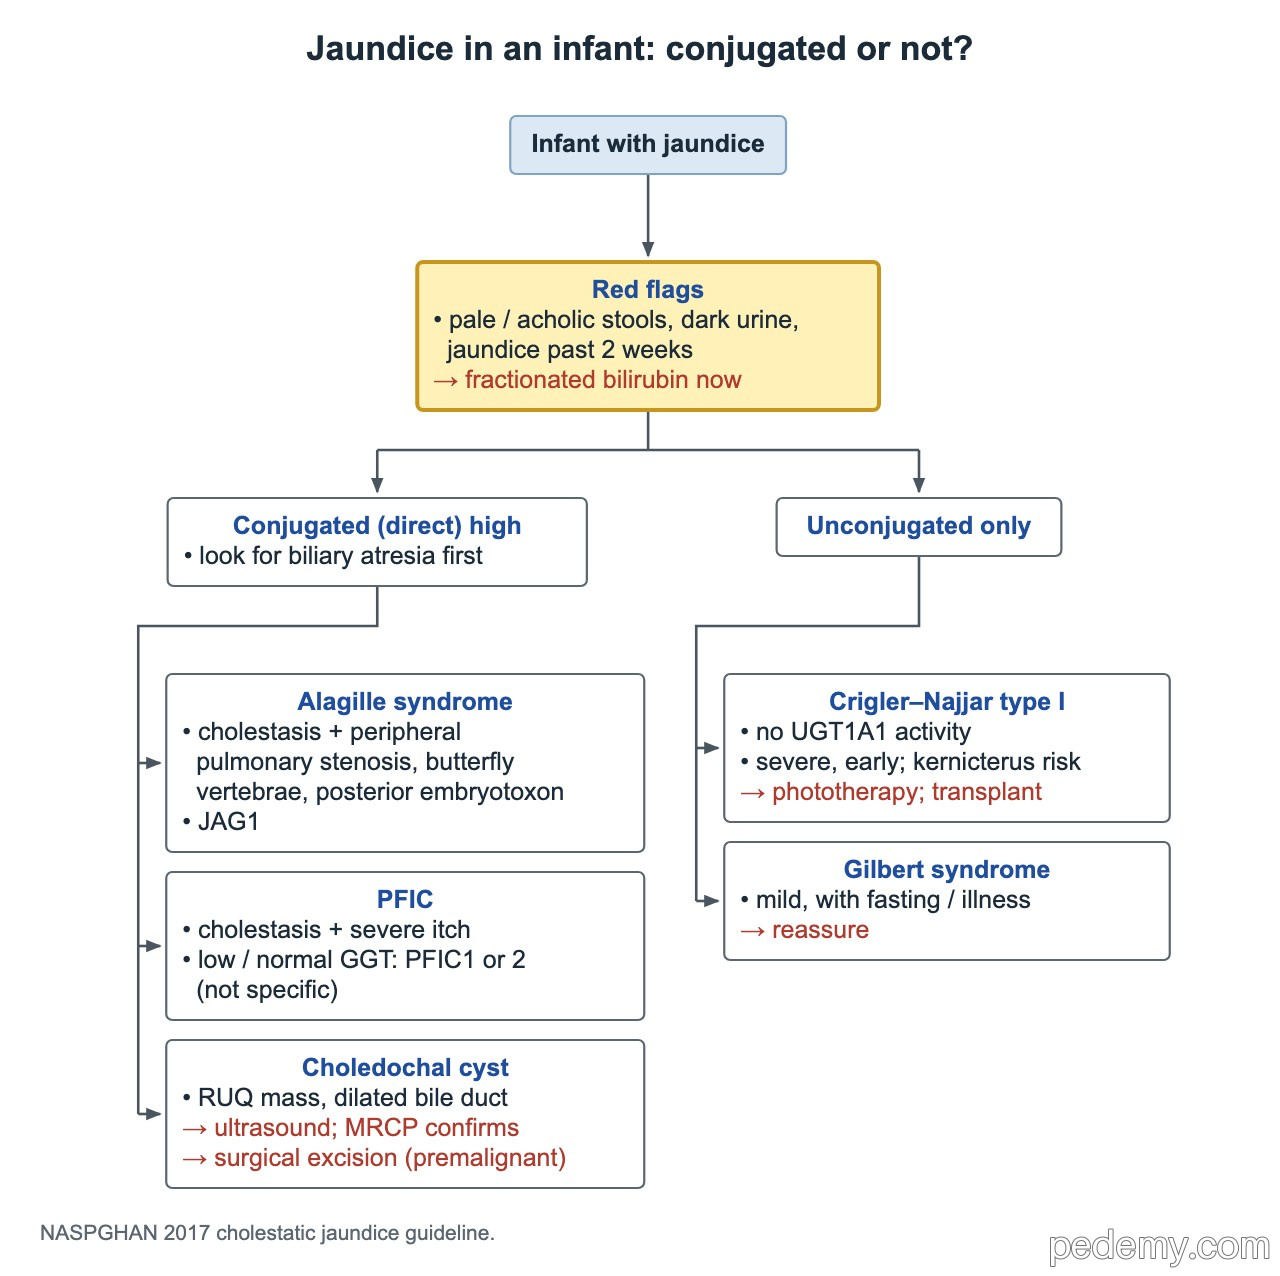
- Ictère au-delà de 2 semaines, selles décolorées ou urines foncées : doser immédiatement la bilirubine totale et directe (conjuguée).
- Atrésie des voies biliaires : confirmer par cholangiographie peropératoire et biopsie hépatique ; l'intervention de Kasai (hépato-porto-entérostomie) est plus efficace avant 45–60 jours.
- Kyste du cholédoque : échographie, la cholangio-IRM confirme ; exérèse complète avec hépatico-jéjunostomie sur anse en Y (Roux-en-Y) en raison du risque de cancer.
- Maladie de Wilson : céruloplasmine basse, cuivre urinaire des 24 heures élevé, anneaux de Kayser–Fleischer ; la dysarthrie est le signe neurologique le plus fréquent.
- Dépistage de la MASLD : ALAT dès 10 ans chez l'enfant avec IMC ≥95e percentile, ou ≥85e avec facteurs de risque.
- Pancréatite aiguë : 2 critères sur 3 parmi douleur typique, lipase ou amylase ≥3× la normale et signes à l'imagerie ; alimenter précocement.
- Lithiase biliaire de l'adolescent : obésité et perte de poids rapide ; calculs pigmentaires en cas d'hémolyse chronique.
Ictère du nourrisson : conjugué ou non ?
Tout nourrisson encore ictérique après l'âge de 2 semaines, ou ayant des selles décolorées (acholiques) ou des urines foncées, nécessite immédiatement un dosage de la bilirubine fractionnée. Une bilirubine directe (conjuguée) élevée, au-dessus de 1.0 mg/dL, est toujours anormale et impose un bilan rapide de cholestase, en commençant par l'atrésie des voies biliaires.
| Profil | Affection | Indices |
|---|---|---|
| Conjuguée | Atrésie des voies biliaires | Selles décolorées, urines foncées, hépatomégalie vers 2–8 semaines |
| Conjuguée | Syndrome d'Alagille (JAG1) | Sténose pulmonaire périphérique, vertèbres en aile de papillon, embryotoxon postérieur |
| Conjuguée | PFIC (cholestase intrahépatique familiale progressive) | Prurit intense ; une GGT basse ou normale évoque une PFIC1 ou 2 mais n'est pas spécifique |
| Conjuguée | Kyste du cholédoque | Voie biliaire dilatée, parfois une masse de l'hypochondre droit |
| Non conjuguée | Crigler–Najjar type I | Activité UGT1A1 absente ; ictère précoce sévère, risque d'ictère nucléaire ; photothérapie, transplantation hépatique |
| Non conjuguée | Syndrome de Gilbert | Ictère léger lors du jeûne ou d'une maladie ; enzymes normales, pas d'hémolyse ; rassurer |
Atrésie des voies biliaires
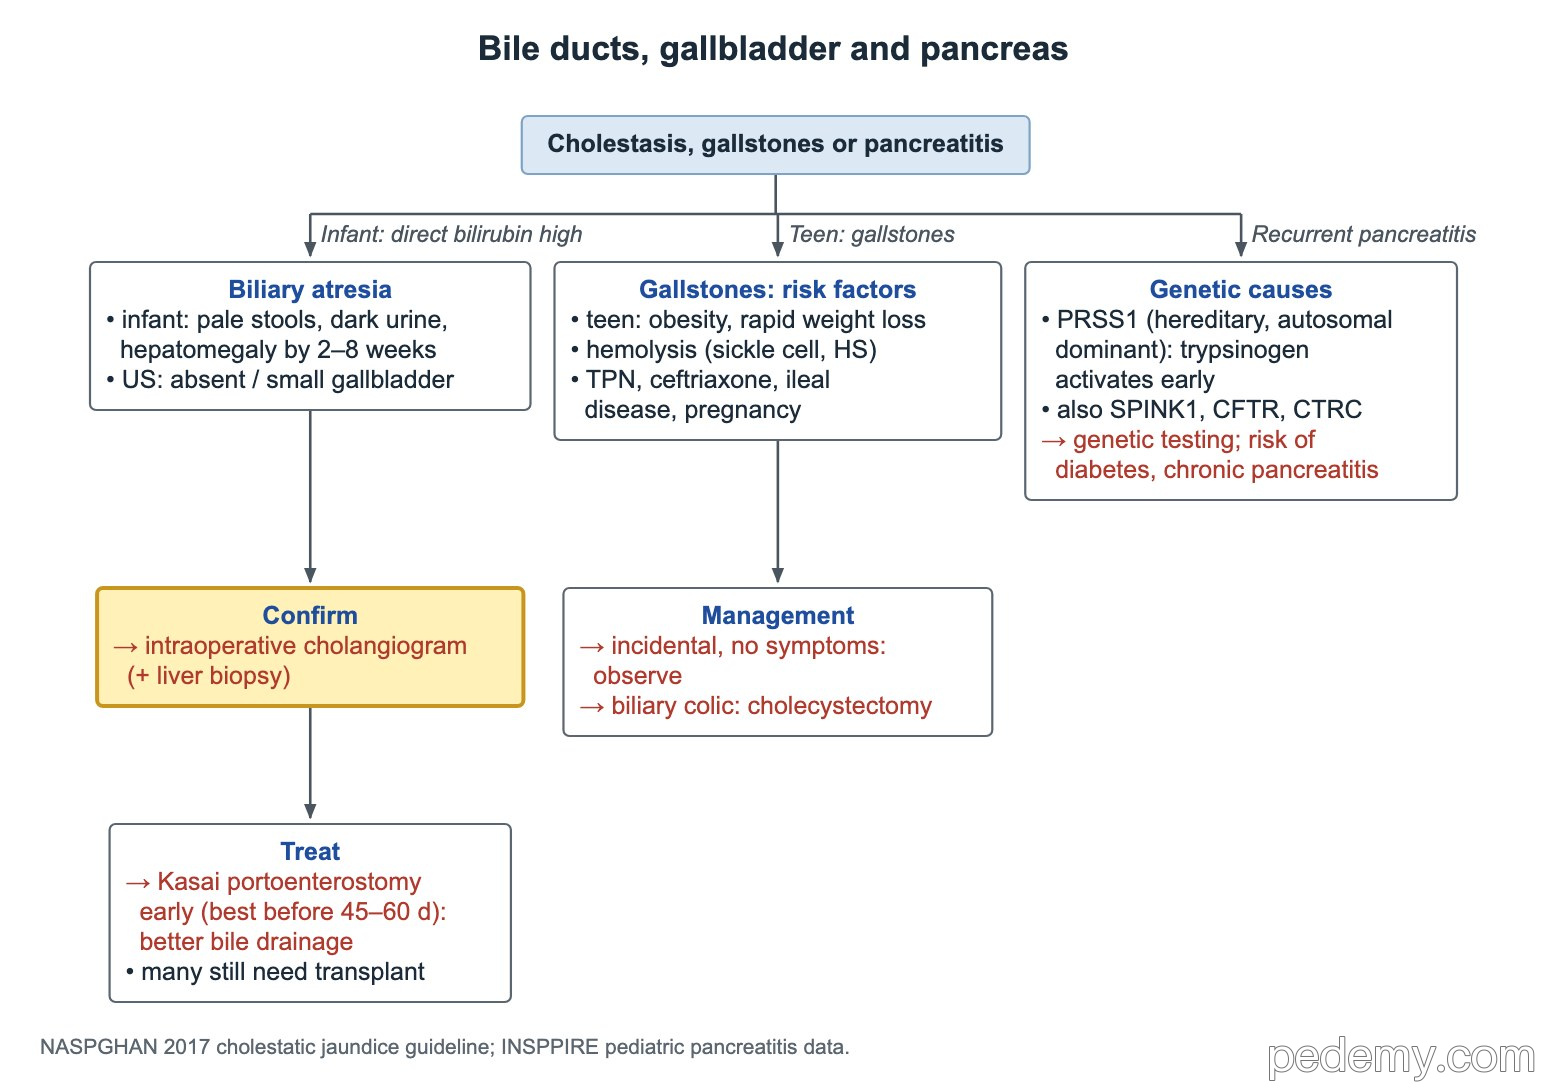
- Nourrisson typique : en bon état au début, puis selles décolorées, urines foncées et hépatomégalie au cours des 2–8 premières semaines.
- L'échographie peut montrer une vésicule absente ou petite, mais un examen normal ne l'exclut pas.
- Examen de certitude : cholangiographie peropératoire avec biopsie hépatique.
- Traitement : intervention de Kasai (hépato-porto-entérostomie), de préférence avant 45–60 jours de vie, car une chirurgie plus précoce donne plus de chances de drainage biliaire.
- Beaucoup d'enfants nécessitent malgré tout une transplantation hépatique plus tard ; l'atrésie des voies biliaires est la première indication de transplantation hépatique pédiatrique.
Kyste du cholédoque
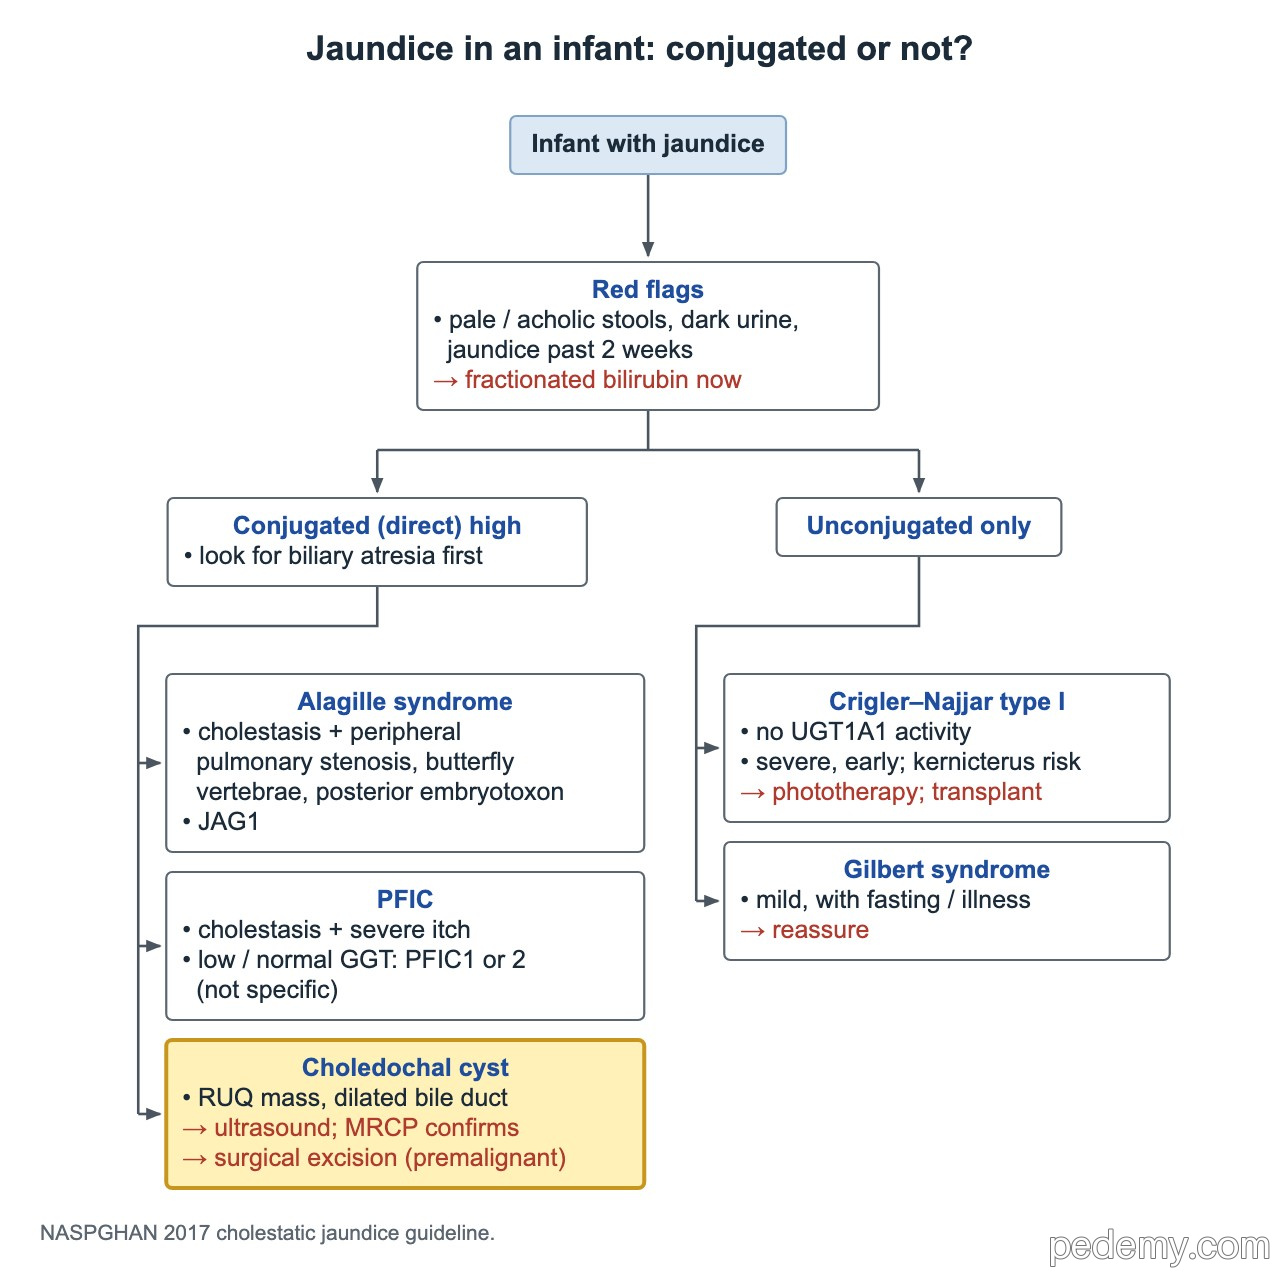
Le kyste du cholédoque est une dilatation kystique des voies biliaires. La triade classique associe ictère, douleur abdominale et masse de l'hypochondre droit, mais le nourrisson se présente souvent avec une cholestase isolée ou une découverte fortuite.
- Le type I (dilatation extrahépatique) est le plus fréquent ; la maladie de Caroli (type V) correspond à des dilatations multiples des seuls canaux intrahépatiques.
- Échographie d'abord ; la cholangio-IRM précise l'anatomie avant la chirurgie.
- Un nourrisson cholestatique avec une voie biliaire kystique et des canaux intrahépatiques perméables à la cholangiographie a un kyste du cholédoque, et non une atrésie des voies biliaires.
- Traitement : exérèse complète du kyste avec hépatico-jéjunostomie sur anse en Y (Roux-en-Y). Adresser rapidement même en cas de découverte fortuite ; les kystes asymptomatiques sont généralement retirés après l'âge d'environ 6 mois, les kystes symptomatiques à tout âge.
- Suivi à long terme du risque de cholangiocarcinome, qui persiste après l'exérèse.
Ictère ou enzymes hépatiques élevées chez l'enfant plus âgé
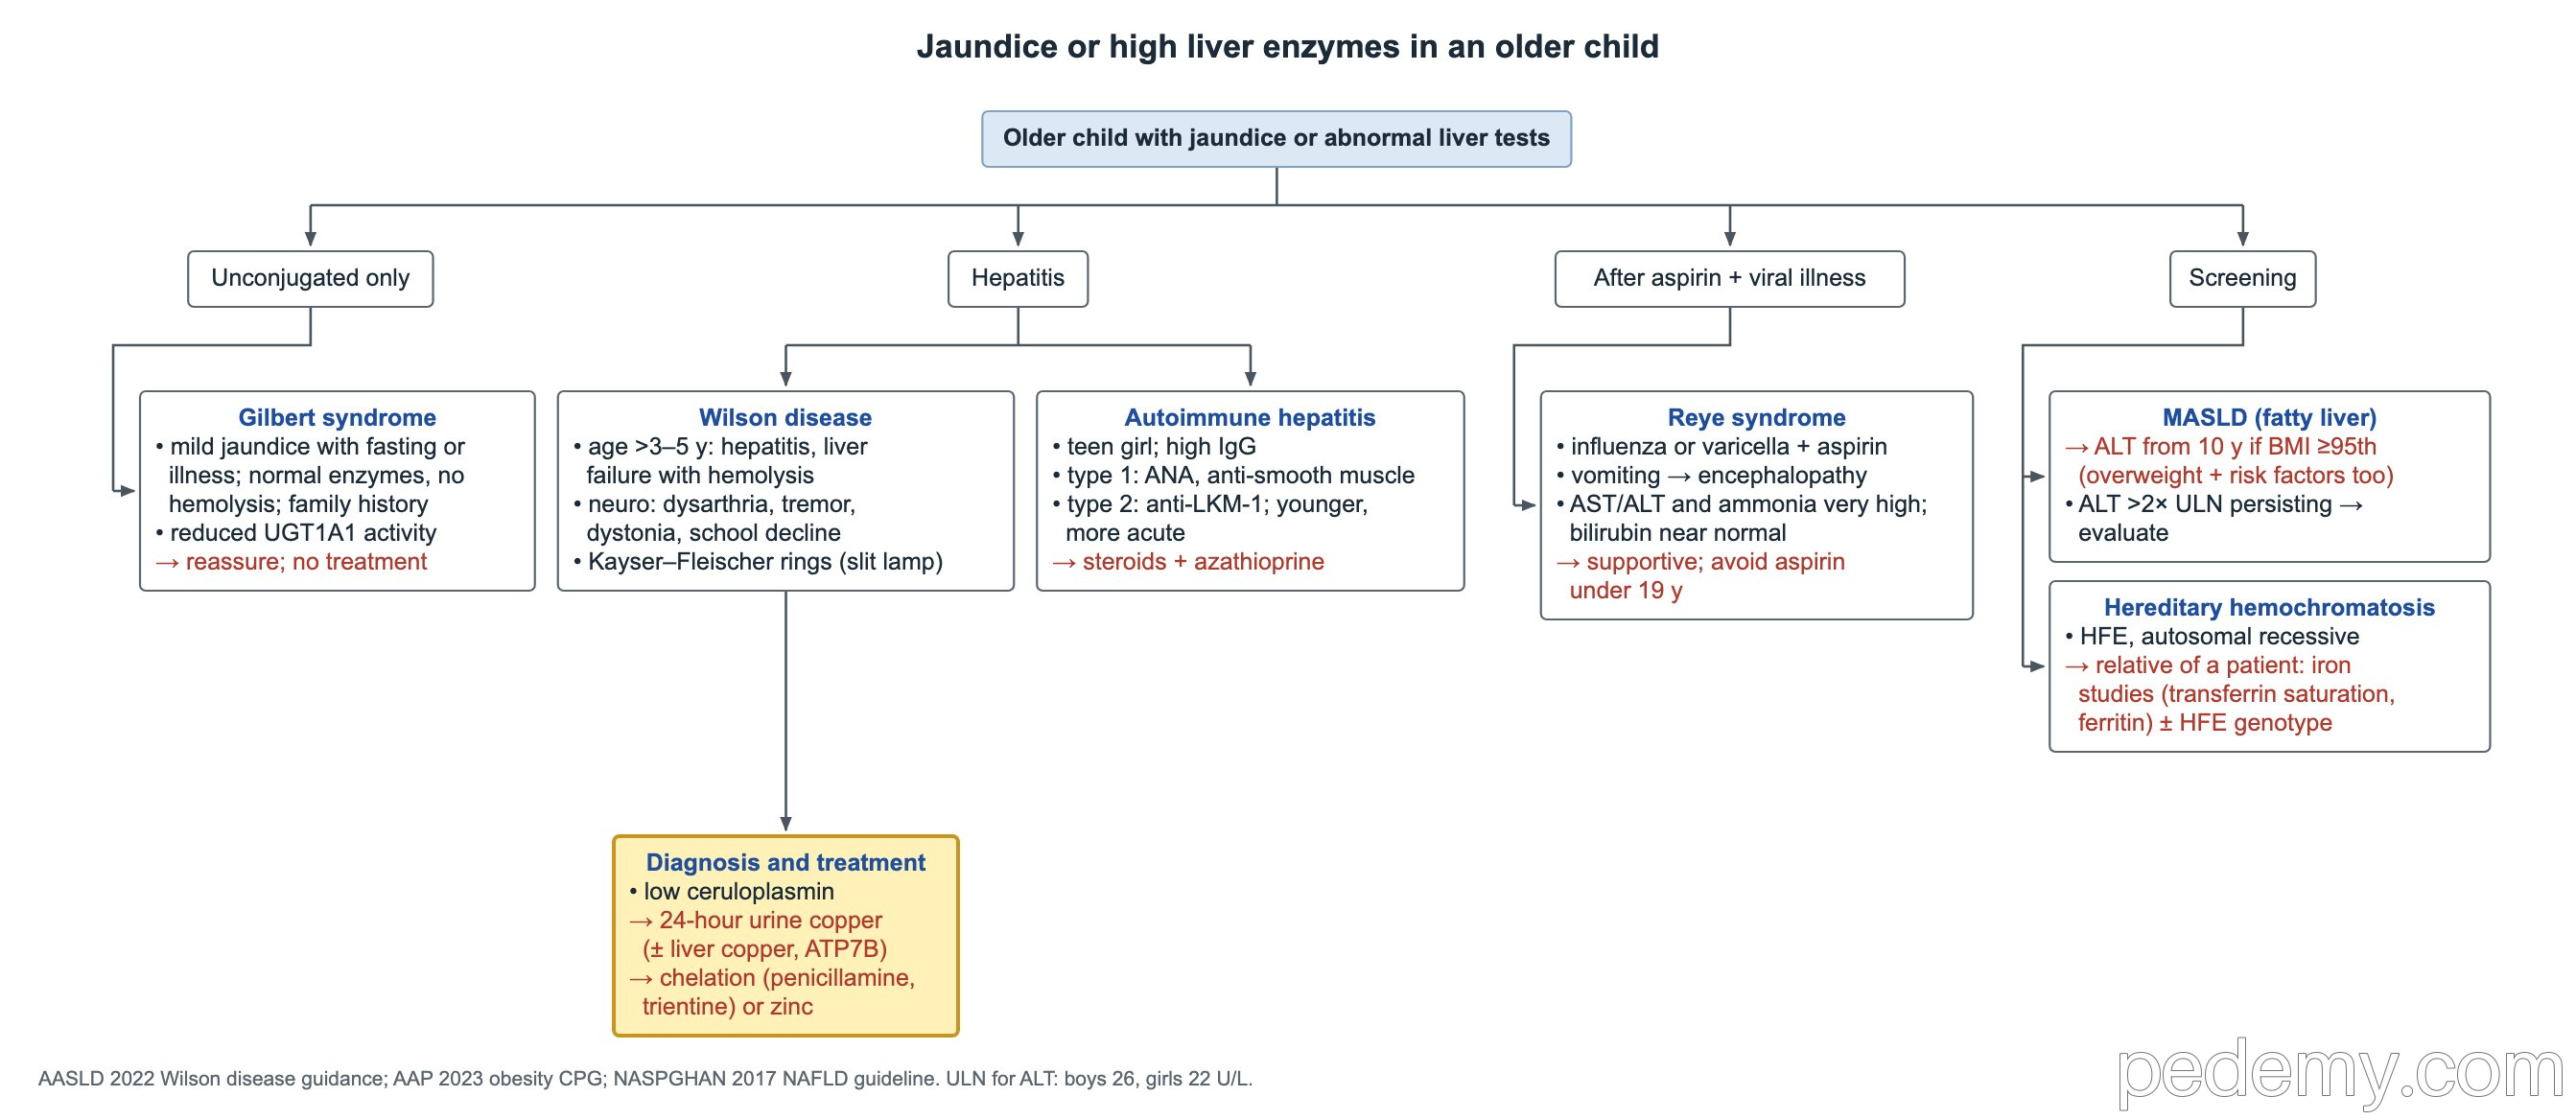
- La maladie de Wilson est une surcharge en cuivre due à des mutations d'ATP7B : le cuivre n'est pas excrété dans la bile et s'accumule dans le foie, le cerveau et l'œil.
- Les anneaux de Kayser–Fleischer (anneau cornéen brun doré de cuivre à la lampe à fente) peuvent être absents lorsque l'atteinte est uniquement hépatique.
- Bilan de Wilson : céruloplasmine basse, puis cuivre urinaire des 24 heures (± cuivre hépatique, analyse d'ATP7B). Traitement : chélation par pénicillamine ou triéthylènetétramine (trientine), ou zinc.
- MASLD (anciennement NAFLD) : dépister par ALAT dès 10 ans si IMC ≥95e percentile, ou ≥85e percentile avec facteurs de risque.
| Affection | Indices | Étape suivante |
|---|---|---|
| Syndrome de Gilbert | Ictère léger à bilirubine non conjuguée lors du jeûne ou d'une maladie ; enzymes normales ; antécédents familiaux ; UGT1A1 diminuée | Rassurer ; pas de traitement |
| Maladie de Wilson | Âge de plus de 3–5 ans ; hépatite, insuffisance hépatique avec hémolyse ; dysarthrie, tremblement, dystonie, baisse des résultats scolaires | Céruloplasmine, cuivre urinaire des 24 heures, examen à la lampe à fente |
| Syndrome de Reye | Aspirine pendant une grippe ou une varicelle ; vomissements puis encéphalopathie ; ASAT/ALAT et ammoniémie très élevées, bilirubine presque normale | Traitement symptomatique ; pas d'aspirine avant 19 ans |
| MASLD (stéatose hépatique) | Obésité, acanthosis nigricans | Dépistage par ALAT ; ALAT durablement >2× la normale → bilan |
| Hémochromatose HFE | Autosomique récessive ; un parent ou un membre de la fratrie est atteint | Coefficient de saturation de la transferrine et ferritine, ± génotype HFE |
| Intoxication au paracétamol | Insuffisance hépatique aiguë, paracétamolémie élevée | Première cause connue d'insuffisance hépatique aiguë chez l'adolescent |
Hépatite auto-immune
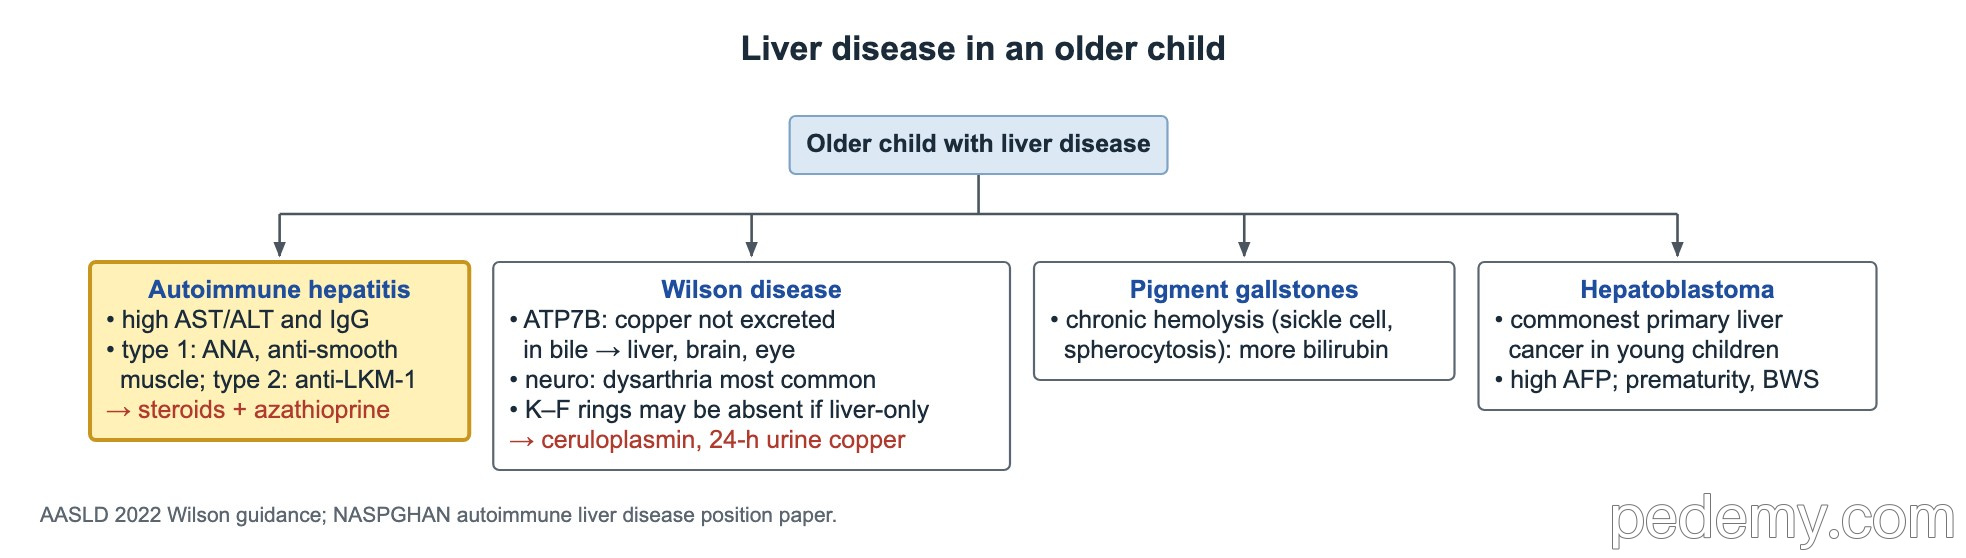
- ASAT/ALAT et IgG élevées ; souvent une adolescente avec des tests viraux négatifs.
- Type 1 : AAN et/ou anticorps anti-muscle lisse. Type 2 : anti-LKM-1, enfants plus jeunes, forme plus aiguë.
- Traitement : corticoïdes plus azathioprine.
- L'hépatoblastome est le cancer primitif du foie le plus fréquent chez le jeune enfant : AFP élevée ; associé à la prématurité et au syndrome de Beckwith–Wiedemann.
Lithiase biliaire
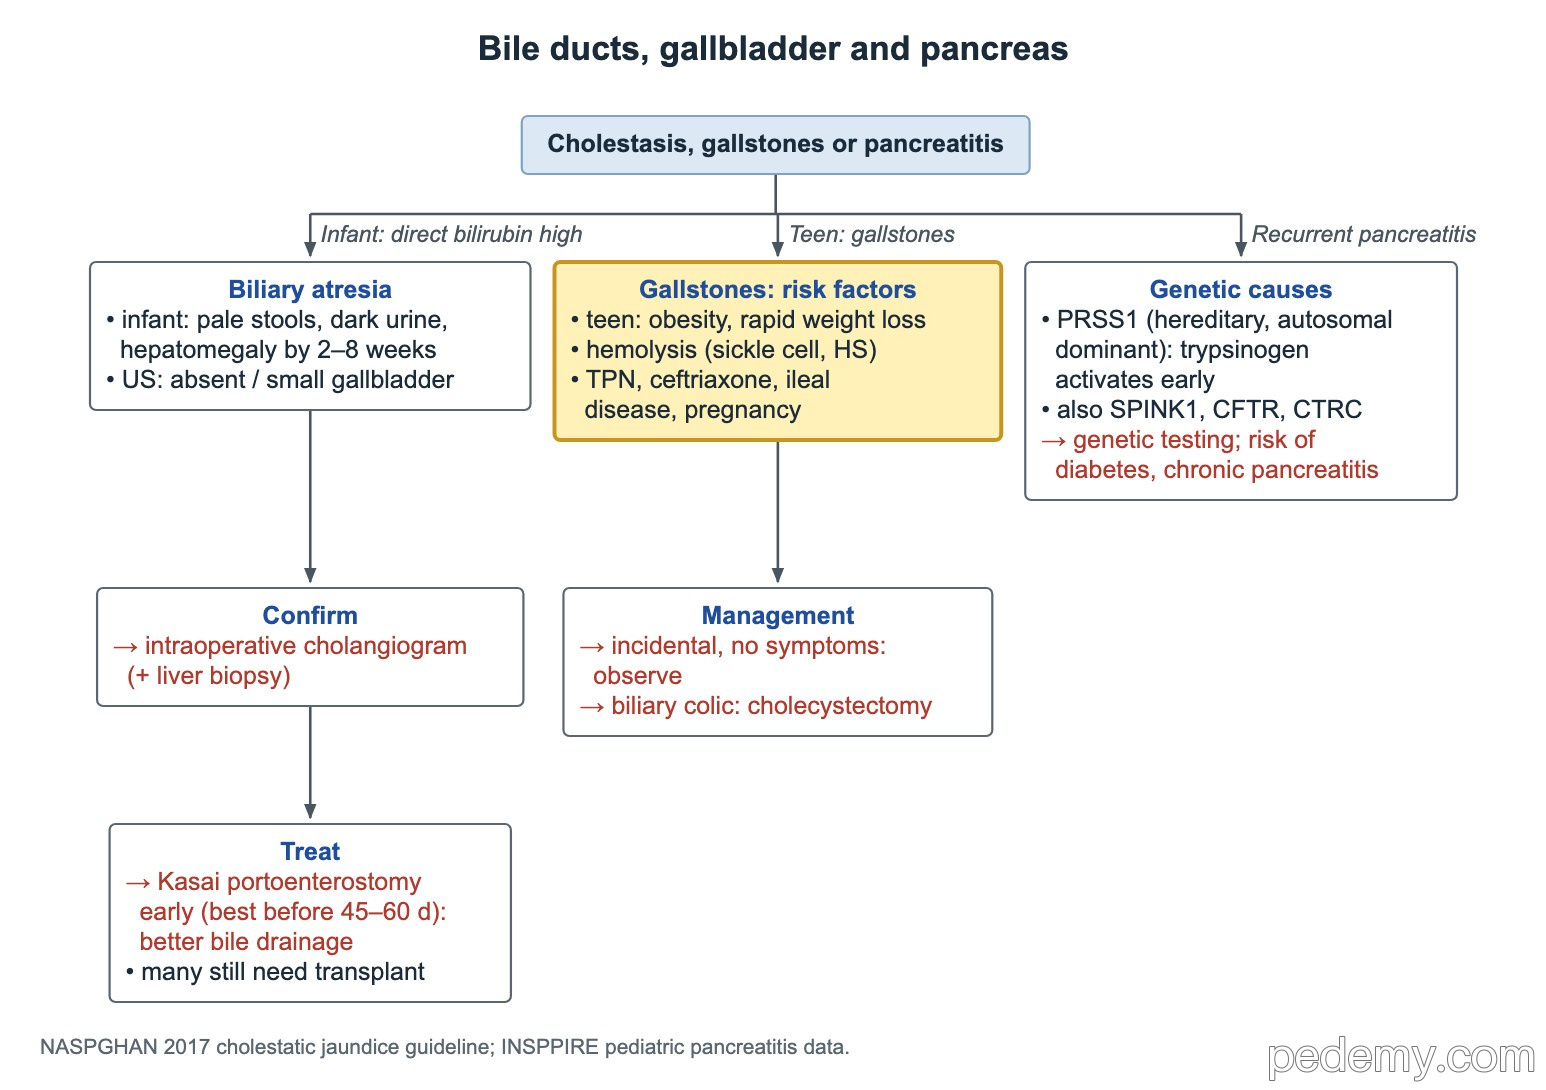
- Adolescent sans hémolyse : l'obésité et la perte de poids rapide sont les principaux facteurs de risque.
- L'hémolyse chronique (drépanocytose, sphérocytose héréditaire) augmente le renouvellement de la bilirubine et provoque des calculs pigmentaires.
- Autres risques : nutrition parentérale, ceftriaxone, atteinte iléale, grossesse.
- Calcul de découverte fortuite, sans symptômes : surveiller. Colique hépatique ou autres symptômes : cholécystectomie laparoscopique.
- Un calcul dans la voie biliaire principale peut provoquer une pancréatite aiguë (biliaire).
Pancréatite aiguë
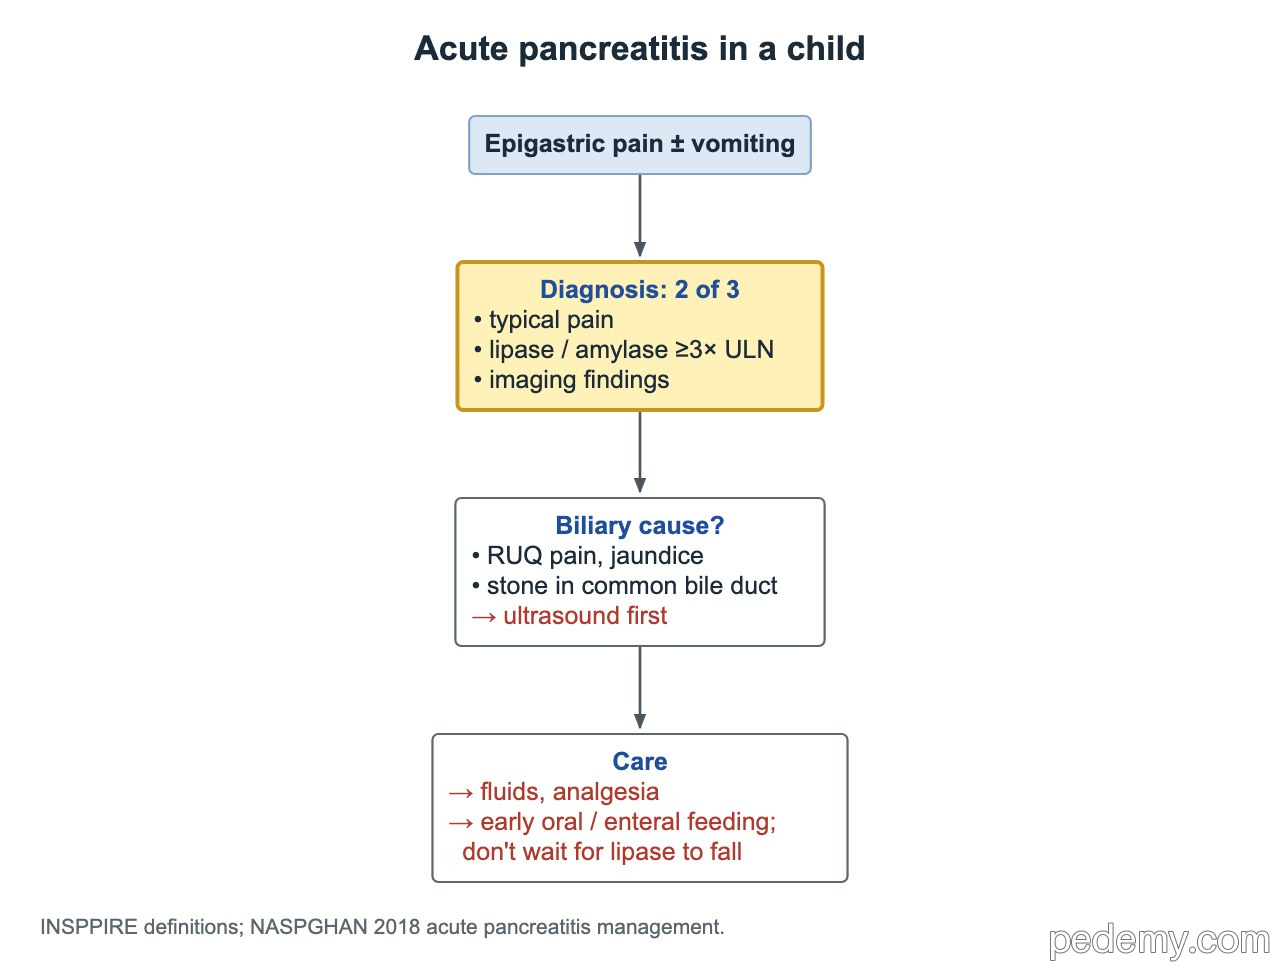
Diagnostiquer une pancréatite aiguë lorsqu'au moins 2 des 3 critères sont présents : douleur abdominale compatible, lipase ou amylase sérique d'au moins 3 fois la limite supérieure de la normale, et signes de pancréatite à l'imagerie.
- Douleur épigastrique ou de l'hypochondre droit avec ictère et lipase élevée : échographie abdominale en premier pour rechercher des calculs.
- Prise en charge : remplissage par cristalloïdes, surtout dans les 24 premières heures, et analgésie.
- Reprendre précocement l'alimentation orale ou entérale selon la tolérance ; ne pas laisser l'enfant à jeun jusqu'à la baisse de la lipase.
- Pancréatites récidivantes avec des apparentés ayant eu une pancréatite puis un diabète : pancréatite héréditaire liée à PRSS1 (trypsinogène cationique, autosomique dominante). Rechercher aussi SPINK1, CFTR et CTRC.
Questions fréquentes
Quand un ictère du nourrisson doit-il faire craindre une atrésie des voies biliaires ?
Lorsqu'il dure au-delà de 2 semaines, ou à tout âge avec des selles décolorées ou des urines foncées. Doser la bilirubine directe ; une valeur au-dessus de 1.0 mg/dL impose une évaluation rapide.
Pourquoi l'intervention de Kasai doit-elle être faite tôt ?
Plus elle est précoce, idéalement avant 45–60 jours de vie, plus les chances de drainage biliaire et de survie du foie natif sont grandes.
Comment diagnostique-t-on la pancréatite aiguë de l'enfant ?
Avec au moins 2 critères sur 3 : douleur abdominale typique, lipase ou amylase d'au moins 3 fois la normale, et signes à l'imagerie.
Étudier ce sujet
Sources
- NASPGHAN/ESPGHAN 2017 : Évaluation de l'ictère cholestatique du nourrisson (JPGN)
- AASLD 2022 : Recommandations de pratique sur la maladie de Wilson (Hepatology)
- NASPGHAN 2018 : Prise en charge de la pancréatite aiguë de l'enfant (JPGN)
- NASPGHAN 2017 : Diagnostic et traitement de la NAFLD de l'enfant (JPGN)
- ESPGHAN 2018 : Prise de position sur les maladies hépatiques auto-immunes pédiatriques (JPGN)
Rédigé pour Pedemy avec nos propres mots à partir des sources ci-dessus ; vérifié en novembre 2026. À visée éducative uniquement, pas un avis médical ; vérifiez les doses et les protocoles locaux avant de traiter un patient. Pedemy est indépendant et n’est ni affilié ni soutenu par les organisations citées.